对负载型金属-氧化物催化剂来说,催化反应一般发生在金属-氧化物界面处,界面为催化剂的活性位点[1]。金属-氧化物之间的相互作用可以影响界面处原子的结合方式和化学性质,进而影响催化剂的活性、选择性和稳定性[2,3]。
Cu/CeO2催化剂在能源和环境相关的一些催化反应中表现出了优异的性能,因此在多相催化领域引起了人们的广泛兴趣[3-7]。根据铜的价态,铜-氧化铈催化剂可以分为氧化态(CuO/CeO2)和还原态(Cu/CeO2)两种形式。Cu-CeO2催化剂通常通过液相浸渍、共沉淀和沉积沉淀法来制备,并且通常以氧化形式存在。在氧化状态时,铜的价态主要为+2价,可用于环境催化,如CO/NO的消除、碳氢化合物的燃烧反应等;某些化学反应之前,如水气变换、甲醇合成等合成气化学反应,CuO/CeO2需要先在氢气中高温(通常为200~400 ℃)处理,进一步还原为Cu/CeO2。铜-氧化铈的界面通常被认为是催化反应的活性中心,对铜铈界面原子结构(电子和几何结构)的研究有助于更深入的认识催化作用的本质。
1 Cu在CeO2表面的分散性
铜铈界面的原子结构取决于铜和氧化铈之间相互作用的程度。高的铜物种分散性能提高铜-氧化铈的界面面积,增加活性位的数量,促进催化反应的进行[8,9]。传统策略是利用尺寸效应,通过减小CeO2颗粒的尺寸来增大CeO2的表面积,以实现铜物种更好的分散性[3,10]。后来,有研究提出氧化铈表面的氧空隙能够促进Cu2+的插入[11,12](图1a)。再后来,又有研究发现CuO位点的几何形状和配位环境取决于CeO2暴露的晶面,它在CeO2(111)和(110)晶面上为五配位结构,在(100)晶面上为对称的八配位结构[13]。这意味着氧化铈的表面性质是决定铜物种分散性的关键。近年来,通过控制CeO2的形貌,使其优先暴露具有更多缺陷位的晶面,增加了铜物种的分散性[14]。值得注意的是,特定形貌的CeO2上铜物种的分散性还取决于铜的负载量[15]。
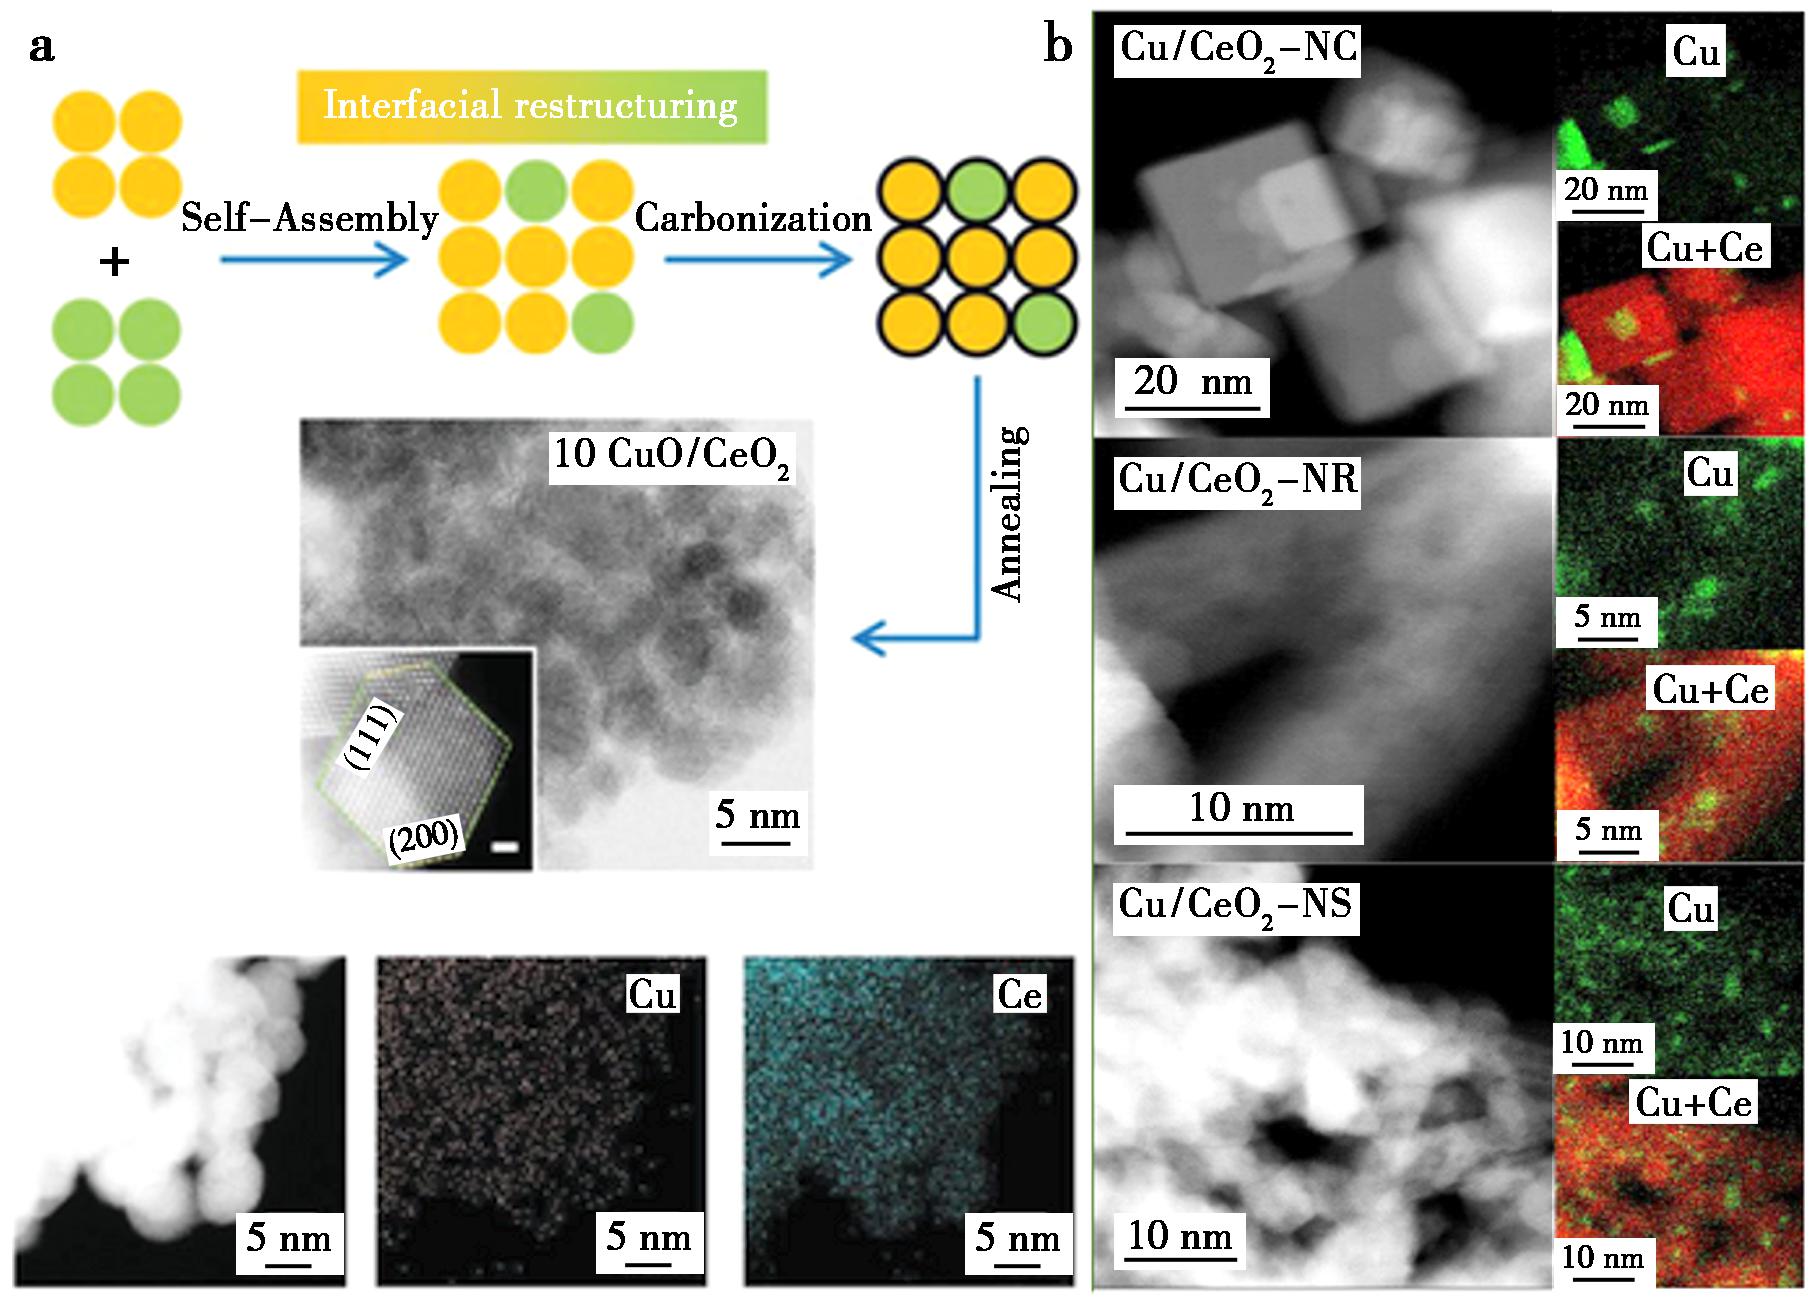
a.铜在氧化铈中的掺杂[12];b.铜在氧化铈表面的分散[16]
图1 铜在氧化铈上的分散性
Fig.1 Dispersion of Cu on CeO2
Guo等[17]通过浸渍法将5.0 wt%的铜负载在CeO2纳米棒、纳米立方体、纳米盘和纳米多面体上,XRD只在CuO/CeO2-cube和CuO/CeO2-plate样品上检测到了CuO的衍射峰,因此氧化铜物种在CeO2纳米棒和纳米粒子上的分散性要高于纳米立方体和纳米盘。为了进一步区分氧化铜物种在这4种形貌的氧化铈上的分散性,计算了每平方米样品表面的铜原子数,即表面铜原子密度。CuO/CeO2-rod、CuO/CeO2-polyhedra、CuO/CeO2-plate和CuO/CeO2-cube样品表面铜原子的密度分别为6.2、7.1、10.2和27.6 atoms/nm2,由此说明了铜物种在CeO2纳米棒上有最高的分散度。Araiza等[18]也使用浸渍法在CeO2纳米多面体(88 m2/g)、纳米棒(86 m2/g)和纳米立方体(18 m2/g)上负载了5.0 wt%的铜,同样只有Cu/Ce-C样品上检测到了CuO物相的衍射峰,说明氧化铜物种在立方体状CeO2表面的分散性较差。Zhang等[19]通过构建球形CeO2载体,实现了Cu的高度分散,铜粒子的尺寸约6.5 nm,Cu物种以Cu0、Cu+和Cu2+共存,其中Cu+与CeO2之间存在明显的电子转移(Ce4+→Cu+)。N2O化学滴定法测得还原后CeO2纳米棒和多面体上铜粒子的尺寸为2.1 nm,CeO2立方体上为6.9 nm。Lin等[20]同样使用浸渍法在CeO2纳米棒(70 m2/g)、纳米粒子(70 m2/g)和纳米立方体(29 m2/g)上负载了5.0 wt%的铜。根据Cu Kdge EXAFS,CeO2纳米棒和纳米粒子上Cu—Cu配位数为6.7,对应Cu的颗粒尺寸为1.5 nm,CeO2纳米立方体上Cu—Cu配位数为10.3,对应4.0 nm以上的Cu粒子。Yao等[14]也计算了铜负载量为 5 wt%时不同形貌的CeO2表面Cu—Cu的平均配位数:纳米球上为1.5,纳米棒上为1.1,纳米立方体上为2.5,表明CeO2纳米棒上的CuO尺寸最小。Pintar等[16]的研究表明(图1b),铜物种在CeO2纳米棒上的最佳负载量为4 wt%,增大铜的负载量,铜的分散度降低,粒子尺寸增大。当铜的负载量从2 wt%增加到8 wt%时,CuO粒子的尺寸从 1.8 nm增大到了5.4 nm。
Cui等[21]在CeO2纳米棒、纳米粒子和纳米立方体上负载了高达20 wt%的铜(图2a),EDX mapping观测到氧化铜物种在CeO2纳米棒和纳米粒子表面高度分散,在立方体表面却大块堆积。Yao等[14]的研究表明(图2b),氧化铜物种在CeO2纳米棒和纳米粒子表面的尺寸要小得多,其中小尺寸粒子的占比约为60%;而纳米立方体表面则基本为大尺寸的氧化铜粒子,比例高达80%。另外,Pintar等[16]使用EDX mapping观测到铜在CeO2立方体上的尺寸在3~15 nm之间,在纳米棒和纳米粒子上尺寸在1.5~4.5 nm之间,平均约2 nm。因为铜粒子对高强度的电子束敏感,以上由mapping得出来的粒子尺寸数值还有待商讨。总的来说,铜物种在CeO2纳米棒和纳米粒子上的分散性较好,在CeO2纳米立方体上的分散性较差。
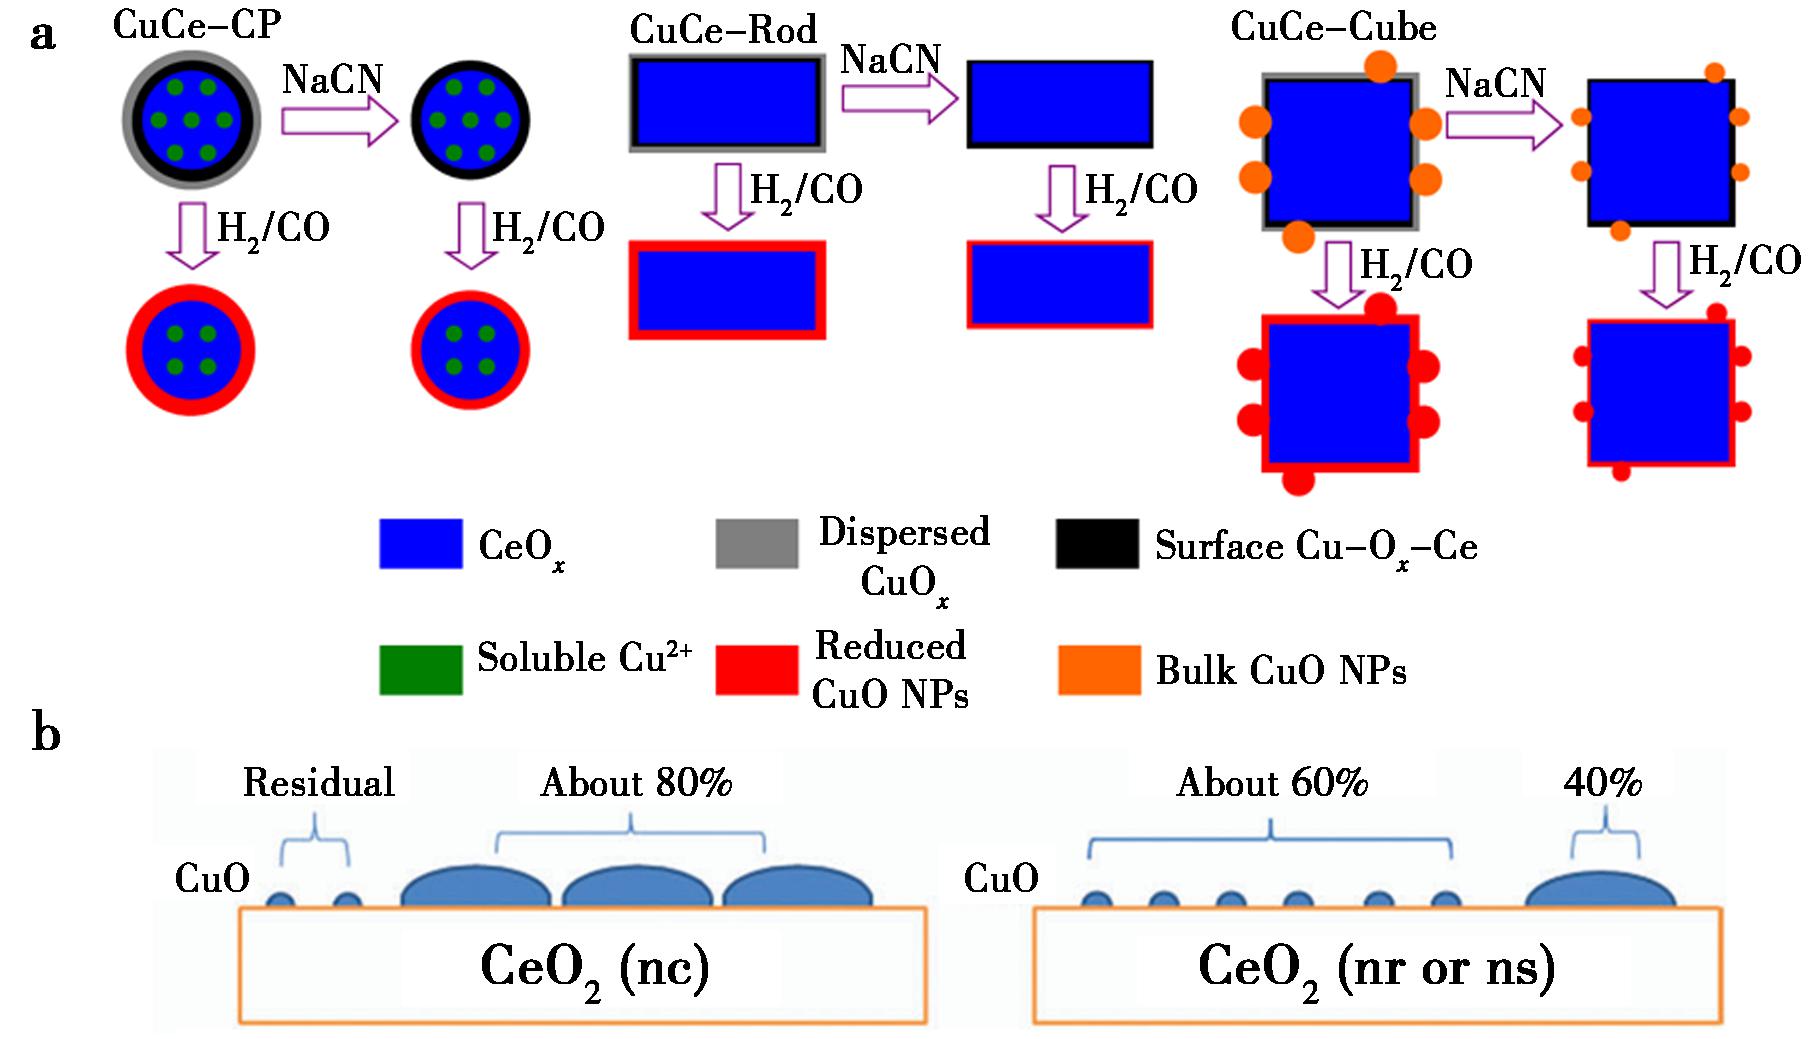
a.铜物种的分布[21];b.氧化铜物种的分布[14]
图2 铜物种在不同氧化铈表面的尺寸分布
Fig.2 Size distribution of copper species on CeO2surfaces with different morphologies
2 Cu-CeO2界面的原子结构
从目前的文献报道来看,氧化铈表面的铜物种高度分散,且处于氧化态时,CuOx往往平铺在氧化铈的表面,这就使得Cu-CeO2体系中的铜物种不能被XRD检测到[8,22,23];并且因Cu与Ce的衬度非常相近,普通的TEM、HRTEM技术很难观察到铜原子的排列方式和几何构型[13,22,24,25]。描述活性位点的结构需要在铜-氧化铈界面上进行原子尺度的全面表征。在这方面,原子分辨的电子显微镜能够直接识别Cu、Ce、O原子的排列,从而给出了铜-氧化铈界面的几何结构;原位光谱技术对表面和界面铜物种非常敏感,同步辐射技术能探测铜物种的配位环境,它们可以共同揭示铜-氧化铈界面的电子特性。
铜铈界面铜物种几何构型的研究主要借助球差透射电镜(AC-TEM)或高角环形暗场扫描透射电子显微镜(HAADF-STEM)。Chen等[26]制备了具有双层铜团簇结构的Cu/CeO2-R催化剂(图3),并对其进行了不同温度的还原处理。200 ℃时,铜团簇保持了双层的原子构型,平均宽度1 nm平均厚度0.4 nm,上下两层铜之间的距离为0.18 nm,对应于铜的(200)晶面。Cu与Ce之间的距离为0.28 nm,两种金属通过界面氧原子结合。300、400、500 ℃还原处理,铜团簇依然保持了双层的结构,其高度基本不变,直径从 1 nm增加到了1.5 nm。原位红外光谱和DFT理论计算表明:双层铜团簇中,下层的铜原子与氧化铈中的氧空位以Cu-O-Ce的方式化学键合,两者之间存在强烈的电子转移作用,铜带正电荷;上层的铜原子以Cu—Cu键结下层的Cu+,与氧化铈没有相互作用,价态为零价。该研究首次直接鉴定了真实Cu/CeO2催化剂的活性位,将铜-氧化铈界面结构的认识推进到了原子层次。随后,Ning等[27]合成了一系列不同铜负载量的Cu/CeO2催化剂,发现铜物种的存在形式会随铜含量的增加而显著变化。当铜负载量从1 mol%增至15 mol%时,CeO2纳米棒表面先形成少量单层或双层的铜团簇,随后双层铜团簇数量增多,直径也逐渐增大。在此过程中,铜-铈界面处的Cu+-Ov-Ce3+活性位点数量和密度逐步上升。负载量达到20 mol%时,CeO2表面开始出现3层结构的铜团簇,与铜负载量15 mol%的催化剂相比,铜团簇直径未见明显变化,更多铜原子仅堆积于双层团簇之上,铜-铈界面周界长度基本保持不变。当铜负载量进一步升至28 mol%时,上层堆积的铜原子继续增多,且其价态以零价为主,仅有少量铜原子继续锚定于铜-铈界面处,形成活性位点。低铜负载量时,铜在不同载体表面的分散性如下:当铜负载量约为4 mol%时,CeO2纳米粒子、纳米棒和纳米立方体的表面呈现出不同的铜物种分布。在纳米粒子和纳米棒表面,铜主要以原子分散状态和单层结构形式存在,但两者略有差异:纳米粒子表面以原子分散的铜为主,而纳米棒表面则是原子分散铜与单层铜共存。相比之下,CeO2纳米立方体表面的铜物种更为丰富,除原子分散的铜和单层铜外,还形成了尺寸约2 nm的多层铜团簇以及3~5 nm的铜粒子,这些物种既分布在平整的(100)晶面上,也存在于角上的(111)晶面。对铜粒子的晶格条纹进行分析可知,其两个晶面的夹角为54.7°,对应的晶面间距分别为0.21 nm和0.18 nm,可归属为Cu的(111)晶面和(200)晶面。尽管立方体表面出现了多层铜团簇和铜粒子,但其数量占比不超过10%,铜仍主要以原子分散和单层结构的形式存在[28]。当铜负载量提高到8 mol%时,氧化铜物种在CuO/CeO2-R催化剂上为单层、双层团簇结构,在CuO/CeO2-P催化剂表面为单层、双层和多层团簇结构,在CuO/CeO2-C催化剂表面为单层、多层团簇和大尺寸粒子结构[29]。造成铜物种形式不同的原因在于氧化铈纳米棒和纳米粒子上有丰富的缺陷位,利于铜物种的分散及稳定。
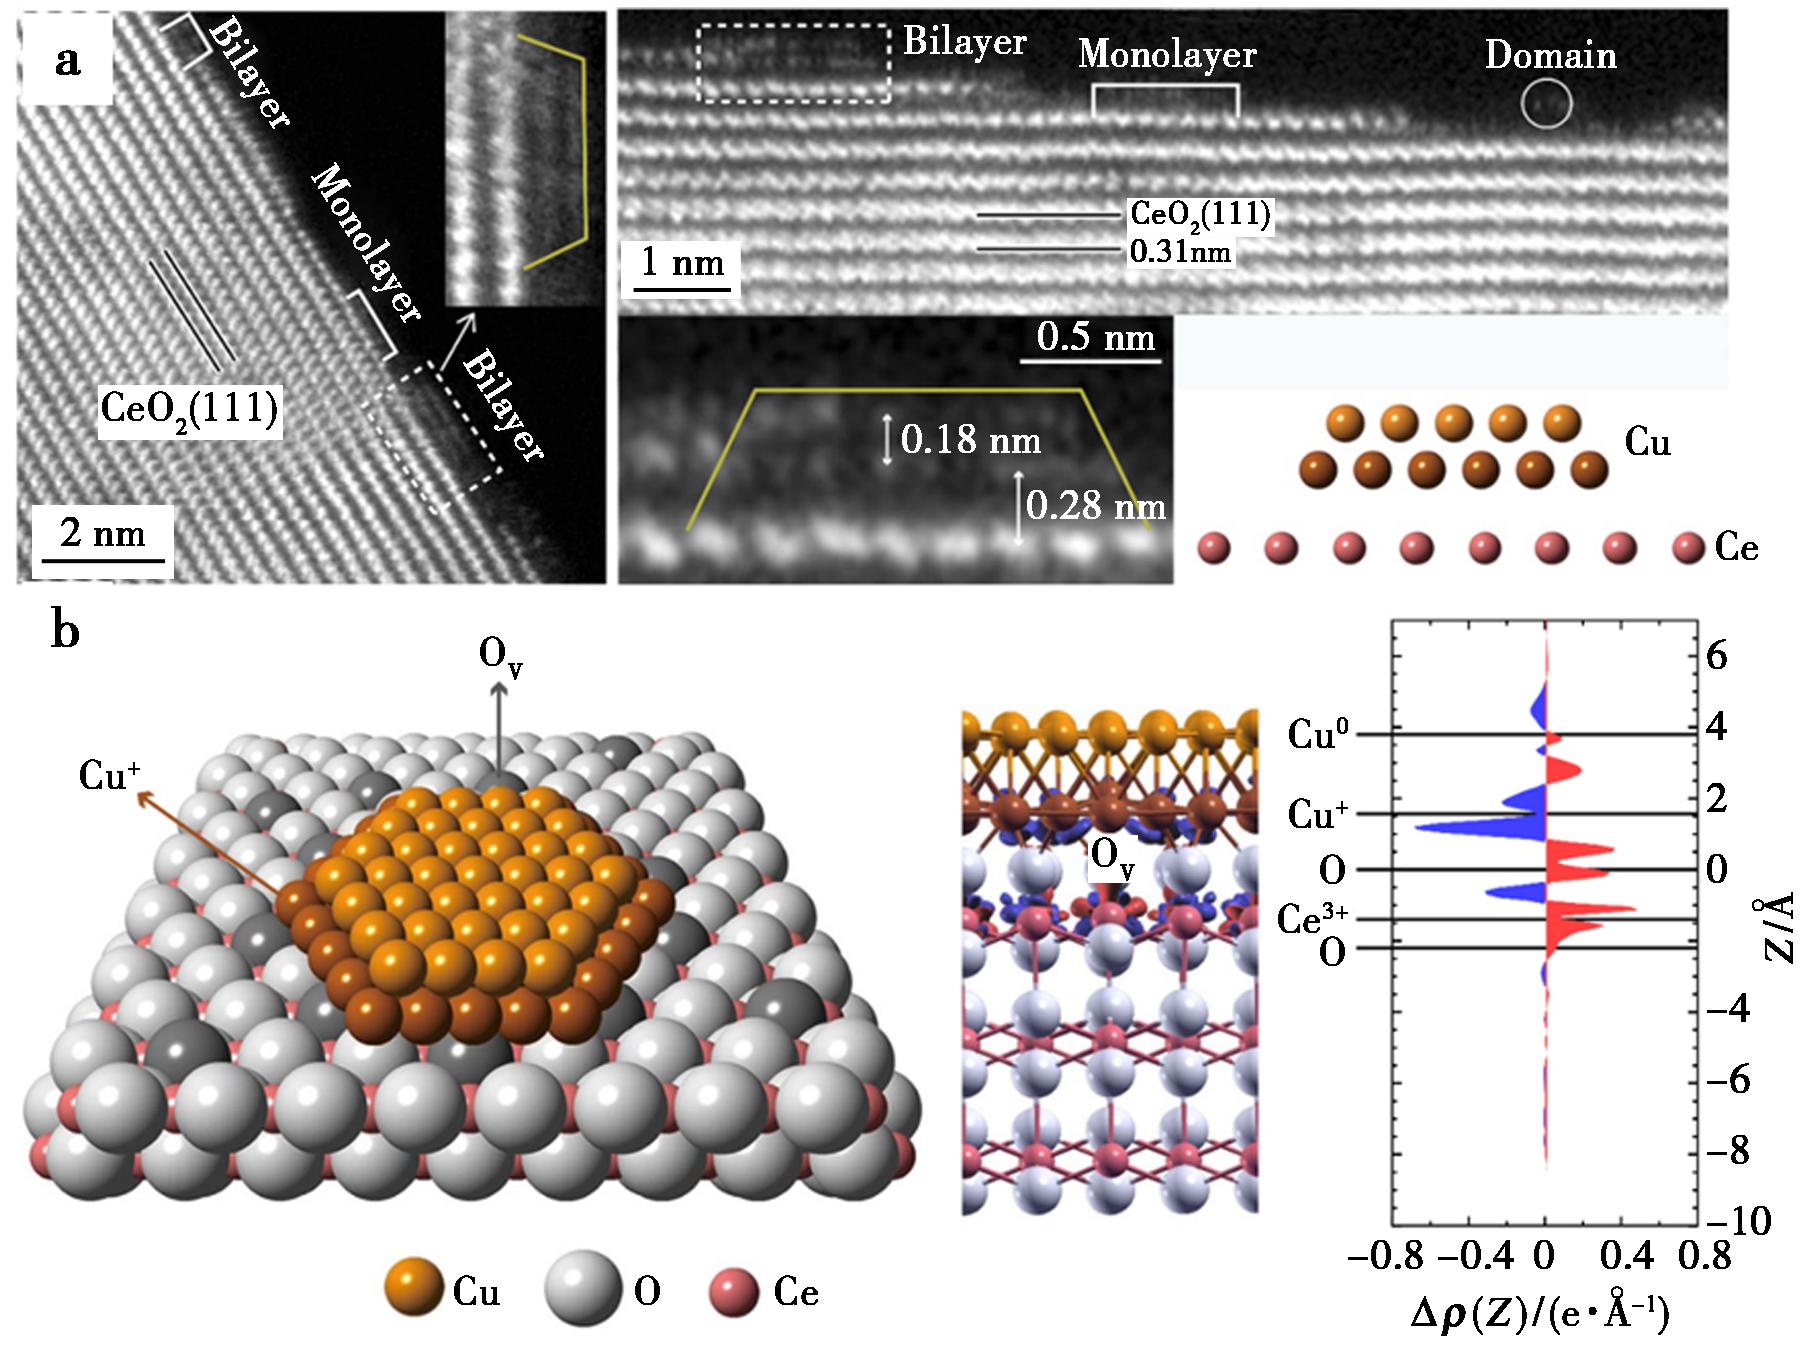
a.铜-氧化铈界面的STEM图;b.铜-氧化铈界面的模型图
图3 Cu/CeO2催化剂的界面结构[26]
Fig.3 Interface structure of Cu/CeO2 catalysts[26]
铜和氧化铈之间的相互作用包括铜和氧化铈之间的电子转移,Cu2+/Cu+/Cu0和Ce3+/Ce4+氧化还原对之间的相互作用以及氧空位的形成和移动性。对CeO2(111)、(110)和(100)面上铜物种生长及形成的Cu-CeO2界面的电子性质的理论研究阐明了铜-氧化铈相互作用的机理。Branda等[30]的理论计算表明:位于CeO2(111)面O原子上的Cu原子是最稳定的,配位数为3,位于两个O原子之间的Cu原子稳定性次之,配位数为2。这两种情况下,Cu原子都会被临近的Ce4+氧化为Cu+,从而通过静电作用被表面带负电的O原子强烈吸附。Szabov 等[31]利用密度泛函理论计算考察了化学计量以及还原的氧化铈(111)表面上铜与氧化铈之间的相互作用,发现化学计量表面上与氧原子结合的Cu原子比还原表面上与氧空位结合的Cu原子有更高的稳定性,前一种结构中电子转移方向是从Cu到邻近的Ce4+,导致了Cu+和Ce3+的形成,后一种结构中电子转移方向则相反,从还原的CeO2-x(111)表面的氧空位和2个Ce3+到Cu原子,造成了带负电的Cuδ-物种的形成。当铜原子堆积为铜粒子时,电子转移作用同样会发生。氧化铈表面与铜粒子紧挨的Ce4+将全部被还原为Ce3+,而铜自身变为Cu+。值得注意的是,即使有氧空位的存在,甚至是还原条件下,由Cu原子形成的Cu+物种依然可以稳定存在。此外,作者还指出,当铜离子取代铈离子形成铜铈固溶体时,铜的相关位点会发生结构重组,此时氧原子非常容易脱出,从而造成氧空位的生成。James等[32]计算了铜在氧化铈表面的吸附能,详细说明了铜在氧化铈上的分散机理。气相铜原子在轻微还原的CeO2-x(111)面的化学势随着铜团簇尺寸的增大而降低。化学计量的平台上,孤立铜原子的化学势要比2.5 nm铜粒子的化学势高约110 kJ/mol。对铜二聚体来说,台阶边缘铜的化学势要比化学计量平台处的低约57 kJ/mol。他们的另一篇文章还指出,2.2 nm的铜颗粒在CeO1.95(111)面上的附着能为3.52 J/m2,并随氧化铈还原程度的增加而略有降低[33]。Ce 3d XPS证明,Ce3+/Ce4+的比值随铜尺寸的增加而增加,相当于每个铜原子最多分别向CeO1.95(111)和CeO1.8(111)贡献约0.17和0.06个电子。Yang等[34]认为Cu—Cu键和Cu—O键的竞争决定了氧化铈表面铜团簇的形貌。铜单原子倾向于吸附在空隙处,而铜单层倾向于沉积在顶层的O位点。铜单层的结构不稳定,会从2D平面结构转变为3D立体结构。这种形貌的改变取决于界面处Cu—O键形成的难度和铜团簇中Cu—Cu键的数量和强度。对氧化铈表面上Cux(x=1~5)成核的计算表明,CeO2(110)和(100)面上强的Cu—O键利于扁平状铜颗粒的形成,而CeO2(111)面相对较弱的Cu—O键则更利于3D状铜颗粒的形成[35]。Hinz等[36]认为新鲜焙烧后的CuO/CeO2催化剂表面Cu+和Cu2+共存,Cu+主要以线性2配位和平面3配位的形式存在,而Cu2+则主要以四面体和高度无序的八面体结构形式存在。活化后,铜离子迁移到氧化铈表面,因而能产生新的高度分散的铜物种/团簇,并伴随氧化铈表面的轻微还原。
掺杂也可改变铜与铈的状态。Yan等[37]通过W掺杂,诱导Ce4+不可逆还原为Ce3+,生成了大量非氧化还原活性的Ce3+,并抑制了传统氧化还原活性氧空位的生成。Cu主要以金属Cu0形式存在,平均粒径约3.2~3.5 nm,并与CeO2形成界面。W的电子捐赠改变了Cu/CeO2界面的电子结构,促成了甲酸盐反应路径,提升了甲醇选择性和产率。Wang等[38]通过引入SiO2,增强了CuOx与CeO2载体之间的相互作用,促进了高分散Cu+活性位点的生成。Cu物种主要以高度分散的Cu+形式存在,并与SiO2形成了Cu+-O-SiOx界面。该界面结构有效稳定了Cu+物种,抑制其在高温下被H2还原为Cu0,从而拓宽了反应的温度窗口,同时提高了CO2选择性。研究还表明,SiO2的引入使反应中间体从碳酸盐转变为甲酸盐,促进了CO氧化路径。
3 Cu/CeO2界面的催化机理
铜与氧化铈之间的相互作用显著地影响了铜物种的尺寸、形状、化学状态及与载体的结合方式。不同形貌的氧化铈由于暴露的晶面不同,表面性质不同,可以为金属铜粒子提供不同数量和强度的固定位点;改变铜的负载量亦可调节活性位的数量和密度[39,40]。
3.1 CO氧化反应
CuO/CeO2催化剂对CO氧化反应有高的活性,仅添加少量的铜(0.7 wt%)就能显著提升CeO2的活性[41]。氧化铜通常以3种形式存在:孤立的Cu2+离子、CuOx团簇和CuO颗粒。在较高温度下煅烧时,孤立的Cu2+会迁移到CeO2的表面并聚集到CuOx团簇上。CuO和CeO2之间的相互作用会促使Cu+物种的产生,它们的界面负责氧气分子的活化。氧化铈的形貌能显著影响CuO/CeO2催化剂CO氧化反应的活性。CuO/CeO2纳米棒(48 m2/g)比CuO/CeO2纳米粒子(64 m2/g)对CO的转化更高,这归因于CeO2纳米棒优先暴露了高活性的(001)和(110)晶面[42]。1CuCe NC(41 m2/g)的CO氧化活性优于1CuCe NR(104 m2/g),原因在于主要暴露(100)面的CeO2纳米立方体与主要暴露(110)面的CeO2纳米棒相比,能为反应提供更多的表面氧,且立方体状的氧化铈表面Cu(Ⅰ)-CO的吸附更强[43]。XANES结合DRIFTS的研究结果表明,Cu+物种与CO氧化反应的活性相关[44]。对暴露(111)/(100)面的CuO/CeO2纳米球和暴露(110)/(100)面的CuO/CeO2纳米棒的另一项研究表明,CeO2纳米球表面的氧化铜为均匀分散的亚纳米团簇,而CeO2纳米棒的表面既存在CuOx团簇又存在Cu-[Ox]-Ce物种[45]。CeO2-(110)面诱导产生的Cu-[Ox]-Ce结构不利于Cu+位的形成,因此活性较低。相反,CeO2纳米球(111)面上的CuOx团簇与CO作用时很容易被还原为Cu+物种,因此活性较高。Ning等[29]对CO氧化反应中氧分压进行调节,结果显示,氧含量从体积分数1%增加到21%,CuO/CeO2-R的反应速率都高于CuO/CeO2-P,约是CuO/CeO2-C反应速率的2倍。低温CO氧化反应的活性与Cu+、氧空位、Ce3+含量密切相关,遵循以下顺序:CuO/CeO2-R>CuO/CeO2-P>CuO/CeO2-C。
表1 由XPS计算的CuO/CeO2催化剂表面的元素组成
Tab.1 Surface atomic compositions of the CuO/CeO2catalysts determined from XPS (mol)
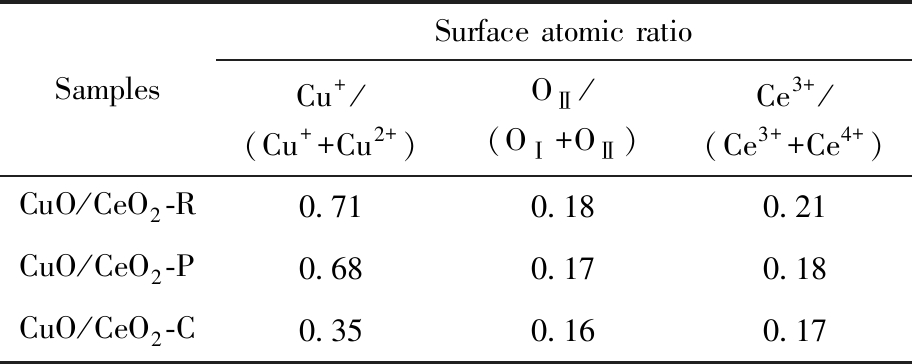
SamplesSurface atomic ratioCu+/(Cu++Cu2+)OⅡ/(OⅠ+OⅡ)Ce3+/(Ce3++Ce4+)CuO/CeO2-R0.710.180.21CuO/CeO2-P0.680.170.18CuO/CeO2-C0.350.160.17
3.2 CO优先氧化反应
过量氢气条件下的CO优先氧化反应可将微量的CO(体积分数为0.5%~2.0%)降低到燃料电池应用可接受的水平(低于10 μL/L)。CuO/CeO2催化剂对这种高选择性反应的出色表现归因于协同氧化还原特性[46]。铜物种在氧化铈表面的分散同时决定了反应的活性和选择性[47]。一般来说,氧化铈表面结晶性CuO颗粒的活性较低,CuO团簇和表面Cu-O-Ce物种的活性较高[48]。Operando DRIFT和XANES实验结果表明,富氢条件下,CO氧化反应发生在Cu+位上,这是因为反应条件下Cu+-CO羰基物种的强度与CO的转化率密切相关[46]。对反向CeO2-x/Cu催化剂的研究进一步验证了界面处Cu+位点的关键作用[49]。氧化铈的形貌能极大地影响活性位点的形成,因此也能影响CO优先氧化反应的活性。将等量的铜(1 wt%)分散在CeO2纳米球(115 m2/g)、纳米棒(75 m2/g)和立方体(14 m2/g)上,CeO2纳米球和纳米棒表面CuO颗粒的尺寸非常小,CO转化率较高但CO2的选择性较低,CuO/CeO2立方体表面CuO颗粒的尺寸较大,CO转化率较低但CO2的选择性高[50]。铜负载量为 5.0 wt%时,CeO2纳米棒(76.7 m2/g)和多面体(67.6 m2/g)比CeO2纳米立方体(17.2 m2/g)对低温CO优先氧化反应有更高的活性,并具有更宽的工作温度范围(CO转化率>99.0%,90~125 ℃),这与CeO2纳米棒和多面体表面较小的氧化铜团簇和丰富的氧空位有关[17]。
3.3 低温水气变换反应
低温水气变换反应在工业上用于调节合成氨,甲醇合成和费托合成原料气中的H2/CO/CO2比例。Cu/CeO2催化剂由CuO/CeO2前驱体在高温(通常为200~400 ℃)氢气中还原制得。由于该还原过程中氧化铈表面产生了更多的氧空位,因此铜-氧化铈的相互作用进一步增强。同样,氧化铈的形貌能显著影响金属铜物种的化学特性和铜-氧化铈之间的相互作用,包括铜物种的再分散和新形成的铜物种的稳定性。负载在球形CeO2表面铜粒子水气变换反应的活性高于负载在纳米棒和纳米立方体表面的铜粒子[14]。CeO2纳米球有利于水的解离,并能使活性铜物种更稳定,因而比其他两种结构具有更高的活性和稳定性。铜与CeO2纳米球(111)面之间强烈的键合作用抑制了铜颗粒的聚集,铜粒子的尺寸较小,从而在铜-氧化铈界面处形成了更多的活性位,增加了水气变换反应的活性。同样,暴露CeO2(111)晶面的Cu/CeO2八面体显示出了比Cu/CeO2纳米棒和纳米立方体更好的水气变换反应活性。这也归因于铜物种在CeO2(111)平面上良好的分散性[9]。XRD和XANES分析表明,Cu/CeO2纳米球的高活性与其高的金属铜稳定性和Ce3+浓度有关[51]。因此,CeO2的形貌决定了氢气还原和水气变换反应过程中铜-氧化铈相互作用的强度和氧空位的浓度、配位方式和分布。300 ℃对CuO/CeO2前驱体进行氢气处理,不仅能将氧化铜转化为金属铜,还可以使氧化铈表面产生更多的氧空位,从而增强铜和氧化铈之间的相互作用[52]。氧化铈表面的金属铜物种和氧空位都参与了界面处活性位的产生。CO在铜上被吸附和活化,H2O在氧空位处解离。通过直接识别Cu+位上键合的羰基物种和邻近氧空位处键合的羟基物种,原位红外光谱证明了界面处CO和H2O分子活化过程中铜与氧化铈的协同作用[53]。Shen等[27]发现低温水气变化反应的活性与带正电荷的铜原子和氧空位的数量密切相关(图4),水气变换反应发生在Cu-CeO2的界面处。当铜负载量≤15 mol%时,催化剂的活性随铜负载量的增加而线性增加。进一步增加铜的负载量,催化剂的活性只是轻微地升高。因此反应活性主要来源于单层和双层铜与氧化铈之间形成的Cu+-Ov-Ce3+活性位点,调节铜的负载量可以改变活性位的数量和密度从而调节反应的活性。进一步的,催化剂的反应速率与铜铈界面周界的长度成正比[26]。
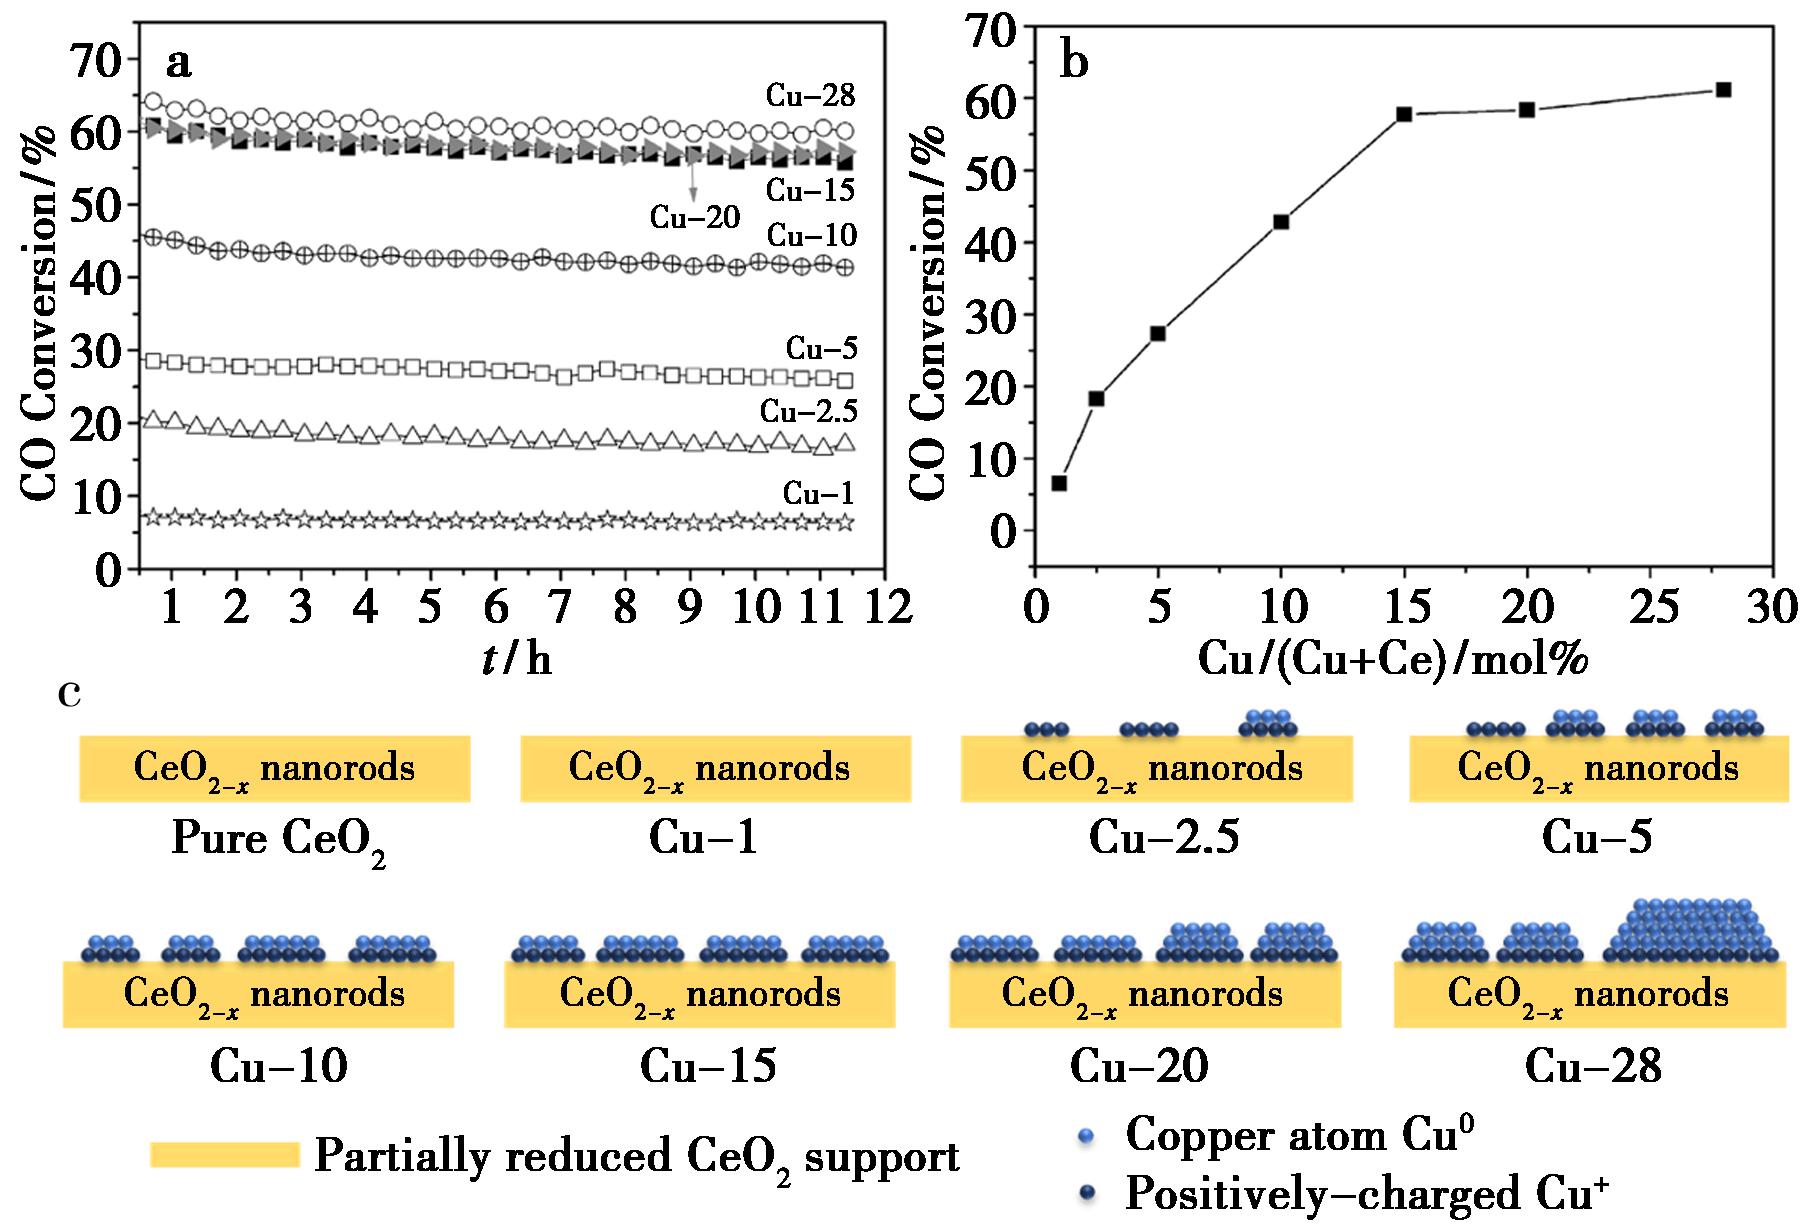
a.CO转化率与时间的关系;b.CO转化率与铜负载量的关系;c.催化剂的结构模型
图4 铜铈催化剂的水汽变换反应性能及催化剂的结构[27]
Fig.4 Water-gas shift reaction performance and catalyst structure of CuCe catalysts[27]
3.4 甲醇合成反应
早在1987年,就有报道指出衍生自CeCu2合金的Cu/CeO2催化剂可在150 ℃的温度下将CO(CO+H2)转化为甲醇[54]。金属铜粒子在反应过程中可在氧化铈的表面再分散,并伴随活性的增加,Cu+被认为是甲醇合成的活性铜物种[55]。近期的研究表明Cu+联合Cu0与临近的氧空位是反应的活性位,Cu+负责CO的活化,Cu0负责H2的吸附与活化[56]。在甲醇合成条件下,高分散的铜粒子与有缺陷的CeO2-x的氧空位接触形成活性位点,它们之间的电子相互作用导致了Cu0和Cu+混合价态的形成。由于CO与Cu+的结合强度比Cu0要强,因此CO的活化主要发生在Cu+位上。Cu/CeO2催化剂也被用于CO2加氢制甲醇,氧化铈的形貌会影响反应的活性和选择性。CO2加氢包含两条途径:CO2加氢制甲醇和逆水气变换反应,具体取决于反应的温度和压力。在大气压和250~450 ℃的条件下,主要发生逆水气变换反应,CO2转化为CO[20]。在5 wt%的铜负载量时,CeO2纳米棒(70 m2/g)表面的铜团簇(~1.5 nm)比CeO2纳米球(70 m2/g)和立方体(29 m2/g)表面的铜团簇活性更高。XRD和XPS分析发现,在反应条件下,铜被还原为金属态,部分Ce4+转化为Ce3+。金属铜有利于H2的解离活化,CeO2纳米棒(110)面为CO2的活化提供了更多的氧空位,优先形成了活性碳酸盐和甲酸盐中间体。高压下,甲醇合成是Cu/CeO2催化剂催化CO加氢的主要反应路径。在240 ℃和2.0 MPa下,CO2的转化率大小顺序为:Cu/CeO2纳米棒>Cu/CeO2纳米立方体>Cu/CeO2纳米粒子[57],Cu/CeO2纳米棒的CO2转化率为2.1%,甲醇选择性为89.5%。但当反应温度升高至300 ℃,逆水气变换反应会成为主要反应路径,此时Cu/CeO2纳米棒对CO2的转化率接近6.8%,而甲醇的选择性仅为19.8%。
4 总结与展望
固体催化剂的效率很大程度上取决于催化剂在纳米尺度上的作用机制,在原子分子尺度上建立催化剂的尺寸、形貌、界面结构等与催化性能的构效关系是当前多相催化的核心研究内容。氧化铈负载的金属铜催化剂广泛应用于多相催化反应过程,铜与氧化铈载体之间的界面结构对催化反应起着至关重要的作用。因为难以明确地识别和定量地描述铜-氧化铈界面的原子结构,负载型铜铈催化剂的构效关系还存在争议。具体原因在于:首先,催化剂结构复杂。铜-氧化铈体系在催化过程中可能以两种形式存在:CuO/CeO2和Cu/CeO2,它们在氧化还原气氛下可以相互转化,并伴有Cu2+/Cu+/Cu0和Ce4+/Ce3+氧化还原电对的循环。其次,就尺寸和化学状态而言,几种类型的铜物种的共同存在会导致形成具有弱或强相互作用模式的多种界面结构。第三,铜在空气中容易被氧化,造成尺寸、形貌和化学状态的变化。XRD技术只能简单地将铜物种在CeO2纳米棒/纳米粒子上的分散性与纳米立方体进行区分;N2O滴定和EXAFS虽然能给出铜在不同载体上的平均尺寸,但不能给出不同铜物种的分布状态;而普通电镜只能观测到尺寸较大的铜粒子。目前研究者们对铜铈催化剂反应机理和活性位结构的认知存在一定的合理性,但也存在着实验条件和表征技术的局限性。未来只有依靠现代物理化学高分辨表征技术,在反应条件下对催化剂结构进行原位动态表征,在原子、分子水平观测和理解催化剂纳米结构、反应活性位随反应气氛和温度的演变规律,才有可能得到催化作用本质的精准信息,建立真实的催化剂纳米结构与反应性能的关联,实现对催化过程本质的理解。
[1]Mudiyanselage K,Senanayake S D,Feria L,Kundu S,Baber A E,Graciani J,Vidal A B,Agnoli S,Evans J,Chang R,Axnanda S,Liu Z,Sanz J F,Liu P,Rodriguez J A,Stacchiola D J.Angew.Chem.,2013,125(19):5205-5209.
[2]Zhou Y,Jin C C,Li Y,Shen W J.Nano Today,2018,20:101-120.
[3]Konsolakis M.Appl.Catal.B Environ.,2016,198:49-66.
[4]Senanayake S D,Stacchiola D,Rodriguez J A.Acc.Chem.Res.,2013,46(8):1702-1711.
[5]Montini T,Melchionna M,Monai M,Fornasiero P.Chem.Rev.,2016,116(10):5987-6041.
[6]Rodriguez J A,Grinter D C,Liu Z Y,Palomino R M,Senanayake S D.Chem.Soc.Rev.,2017,46(7):1824-1841.
[7]Trovarelli A,Llorca J.ACS Catal.,2017,7(7):4716-4735.
[8]Gawade P,Mirkelamoglu B,Ozkan U S.J.Phys.Chem.C,2010,114(42):18173-18181.
[9]Ren Z B,Peng F,Li J W,Liang X,Chen B H.Catalysts,2017,7(2):48.
[10]Trovarelli A.Catal.Rev.,1996,38(4):439-520.
[11]Soria J,Conesa J C,Martínez-arias A,Coronado J M.Solid State Ion.,1993,63/64/65:755-761.
[12]Sun Y F,Polo-garzon F,Bao Z H,Moon J,Huang Z N,Chen H,Chen Z T,Yang Z Z,Chi M F,Wu Z L,Liu J,Dai S.Adv.Sci.,2022,9(8):2104749.
[13]Liu L J,Yao Z J,Deng Y,Gao F,Liu B,Dong L.ChemCatChem,2011,3(6):978-989.
[14]Yao S Y,Xu W Q,Johnston-peck A C,Zhao F Z,Liu Z Y,Luo S,Senanayake S D,Martínez-arias A,Liu W J,Rodriguez J A.Phys.Chem.Chem.Phys.,2014,16(32):17183-17195.
[15]Luo M F,Ma J M,Lu J Q,Song Y P,Wang Y J.J.Catal.,2007,246(1):52-59.
[16]Zabilskiy M,Djinovi P,Tchernychova E,Tkachenko O P,Kustov L M,Pintar A.ACS Catal.,2015,5(9):5357-5365.
[17]Guo X L,Zhou R X.Catal.Sci.Technol.,2016,6(11):3862-3871.
[18]Araiza D G,Gómez-cortés A,Díaz G.Catal.Today,2017,282:185-194.
[19]Zhang B Z,Huang S Y,Li Y,Shen J,Tian X,Ding M Y.Appl.Catal.B Environ.Energy,2025,366:125003.
[20]Lin L L,Yao S Y,Liu Z Y,Zhang F,Li N,Vovchok D,Martínez-arias A,Casta eda R,Lin J Y,Senanayake S D,Su D,Ma D,Rodriguez J A.J.Phys.Chem.C,2018,122(24):12934-12943.
[21]Cui Y Y,Dai W L.Catal.Sci.Technol.,2016,6(21):7752-7762.
[22]Wang W W,Du P P,Zou S H,He H Y,Wang R X,Jin Z,Shi S,Huang Y Y,Si R,Song Q S,Jia C J,Yan C H.ACS Catal.,2015,5(4):2088-2099.
[23]Monte M,Gamarra D,López C A,Rasmussen S B,Gyorffy N,Schay Z,Martínez-arias A,Conesa J C.Catal.Today,2014,229:104-113.
[24]Han J,Kim H J,Yoon S,Lee H.J.Mol.Catal.A Chem.,2011,335(1/2):82-88.
[25]Gamarra D,C mara A L,Monte M,Rasmussen S B,Chinchilla L E,Hungría A B,Munuera G,Gyorffy N,Schay Z,Corbern V C,Conesa J C,Martínez-arias A.Appl.Catal.B Environ.,2013,130/131:224-238.
[26]Chen A L,Yu X J,Zhou Y,Miao S,Li Y,Kuld S,Sehested J,Liu J Y,Aoki T,Hong S,Camellone M F,Fabris S,Ning J,Jin C C,Yang C W,Nefedov A,Wöll C,Wang Y M,Shen W J.Nat.Catal.,2019,2(4):334-341.
[27]Ning J,Zhou Y,Chen A L,Li Y,Miao S,Shen W J.Catal.Today,2020,357:460-467.
[28]Ning J,Zhou Y,Shen W J.Sci.China Chem.,2021,64(7):1103-1110.
[29]Ning J,Dong C Y,Li M R,Zhou Y,Shen W J.J.Chem.Phys.,2020,152(9):094708.
[30]Branda M M,Hernndez N C,Sanz J F,Illas F.J.Phys.Chem.C,2010,114(4):1934-1941.
[31]Szabov L,Camellone M F,Huang M,Matolín V,Fabris S.J.Chem.Phys.,2010,133(23):234705.
[32]James T E,Hemmingson S L,Campbell C T.ACS Catal.,2015,5(10):5673-5678.
[33]James T E,Hemmingson S L,Ito T,Campbell C T.J.Phys.Chem.C,2015,119(30):17209-17217.
[34]Yang Z X,Xie L G,Ma D W,Wang G T.J.Phys.Chem.C,2011,115(14):6730-6740.
[35]Ren Z B,Liu N,Chen B H,Li J W,Mei D H.J.Phys.Chem.C,2018,122(48):27402-27411.
[36]Skarman B,Grandjean D,Benfield R,Hinz A,Andersson A,Wallenberg L.J.Catal.,2002,211(1):119-133.
[37]Yan Y,Wong R J,Ma Z R,Donat F,Xi S B,Saqline S,Fan Q,Du Y H,Borgna A,He Q,Müller C R,Chen W,Lapkin A A,Liu W.Appl.Catal.B Environ.,2022,306:121098.
[38]Wang Y Q,Wu K B,Xu Y M,Zheng Y,Huang F.Int.J.Hydrogen Energy,2024,53:1065-1075.
[39]Zhou Y,Li Y,Shen W J.Chem,2016,11(10):1470-1488.
[40]Zhou Y,Chen A L,Ning J,Shen W J.Chin.J.Catal.,2020,41(6):928-937.
[41]Liu W,Flytzanistephanopoulos M.J.Catal.,1995,153(2):304-316.
[42]Zhou K B,Xu R,Sun X M,Chen H D,Tian Q,Shen D X,Li Y D.Catal.Lett.,2005,101(3/4):169-173.
[43]May Y A,Wang W W,Yan H,Wei S,Jia C J.Chin.J.Catal.,2020,41(6):1017-1027.
[44]Yao S Y,Mudiyanselage K,Xu W Q,Johnston-peck A C,Hanson J C,Wu T P,Stacchiola D,Rodriguez J A,Zhao H Y,Beyer K A,Chapman K W,Chupas P J,Martínez-arias A,Si R,Bolin T B,Liu W J,Senanayake S D.ACS Catal.,2014,4(6):1650-1661.
[45]Wang W W,Yu W Z,Du P P,Xu H,Jin Z,Si R,Ma C,Shi S,Jia C J,Yan C H.ACS Catal.,2017,7(2):1313-1329.
[46]Martínez-arias A,Gamarra D,Hungría A,Fernndez-garcía M,Munuera G,Hornés A,Bera P,Conesa J,Cmara A.Catalysts,2013,3(2):378-400.
[47]Hu Z Y,Ning J.Chem.Reag.,2025,47(4):52-62.胡子圆,宁静.化学试剂,2025,47(4):52-62.
[48]Gamarra D,Munuera G,Hungría A B,Fernndez-garcía M,Conesa J C,Midgley P A,Wang X Q,Hanson J C,Rodríguez J A,Martínez-arias A.J.Phys.Chem.C,2007,111(29):11026-11038.
[49]Chen S Q,Li L P,Hu W B,Huang X S,Li Q,Xu Y S,Zuo Y,Li G S.ACS Appl.Mater.Interf.,2015,7(41):22999-23007.
[50]Si R,Raitano J,Yi N,Zhang L H,Chan S W,Flytzani-stephanopoulos M.Catal.Today,2012,180(1):68-80.
[51]Zhao F Z,Liu Z Y,Xu W Q,Yao S Y,Si R,Johnston-peck A C,Martínez-arias A,Hanson J C,Senanayake S D,Rodriguez J A.Catal.Lett.,2015,145(3):808-815.
[52]Chen C Q,Zhan Y Y,Zhou J K,Li D L,Zhang Y J,Lin X Y,Jiang L L,Zheng Q.ChemPhysChem,2018,19(12):1448-1455.
[53]Wang X Q,Rodriguez J A,Hanson J C,Gamarra D,Martínez-arias A,Fernndez-garcía M.J.Phys.Chem.B,2006,110(1):428-434.
[54]Nix R M,Rayment T,Lambert R M,Jennings J R,Owen G.J.Catal.,1987,106(1):216-234.
[55]Shen W J,Ichihashi Y,Matsumura Y.Appl.Catal.A Gen.,2005,282(1/2):221-226.
[56]Water L G A,Wilkinson S K,Smith R A P,Watson M J.J.Catal.,2018,364:57-68.
[57]Ouyang B,Tan W L,Liu B.Catal.Commun.,2017,95:36-39.