杆菌肽是一种多肽类广谱抗菌活性物质,其结构含有噻唑啉环[1],主要结构中由12个氨基酸残基组成,其线性序列为Ile-Cys-Glu-Ile-Orn-Leu-Phe-His-Asp-Asn-Lys-Val,N端Ile-Cys存在分子内环化,分子式为C66H103N17O16S,相对分子量为1422.72 Da,CAS:22601-59-8,无臭,味苦,易吸湿,易被氧化破坏[2]。杆菌肽作为抗菌剂,在饲料、医药、材料制备等领域广泛应用。在医药领域常作为术后清洗液,用于治疗口腔咽部感染,尤其对眼部感染治疗效果显著,在临床上的应用剂型主要是眼膏剂、注射剂。研究表明,杆菌肽是一种理想的防病抗病促生长的畜禽饲料添加剂,可提高饲料利用率,增强机体免疫力,促进动物生长,可作为一类新型抗生素代替现有抗生素[3-6]。杆菌肽中含有A、B、C、D、E、F、G等多种结构类似物[7-9],其中杆菌肽A是主要活性物质[10]。
近年来,生物活性多肽在抗菌、抗炎、免疫增强等研究领域引起广泛的关注。具有功能活性多肽的分离纯化、结构精准解析,以及含量的准确测定[11],是研究多肽类物质活性的前提与基础。常见的多肽分离纯化制备技术主要有色谱法、层析法、电泳法、膜分离法、萃取法等,其中色谱法因具有选择性好、易于多组分同时分析、分析速度快等优点而被广泛应用在杆菌肽及其相关组分的分离纯化制备[12],色谱法包括离子交换色谱法、反相高效液相色谱法、疏水作用色谱法等。反相高效液相色谱法具有高灵敏度、高压、高速、分离效果稳定、分辨率高、回收方便、柱子可重复利用等优势,是分离纯化多肽、蛋白质及其他有机分子常用方法之一,特别适用于分子量低于5000 Da小分子肽的分离纯化。疏水作用色谱法分离原理与反相高效液相色谱法基本一致,但其适用于大分子物质的分离纯化。
多肽类物质功能活性研究的前提是由量值准确可靠的标准物质作为量效关系评价的“基准”或“标尺”。因此研制纯度或含量准确的标准物质是开展研究的关键基础。多肽类标准物质纯度常用的定值测量方法主要包括质量平衡法[13]、定量核磁法[14]、基于水解产物氨基酸分析的同位素稀释质谱法[15-17]、基于酶切后特征片段的同位素稀释质谱法[18,19]以及基于元素的同位素稀释质谱法[20]等。其中质量平衡法是间接确定物质纯度,利用液相色谱、顶空气相、ICP-MS等仪器方法测定样品中水分、无机组分、有机挥发性组分的含量,通过扣减的方式计算出样品准确纯度[21];定量核磁法是以纯度已知的标准物质作为内标,选择合适的一组定量峰,根据谱峰信号积分,对样品进行准确定量,但是由于多肽分子结构复杂性和核磁仪器分辨力等因素,一般较难选择合适的用于定量的氢峰;同位素稀释质谱法则通过水解后的氨基酸、酶切肽段、消解后的S等元素的准确测量,换算获得多肽的纯度或含量,且通过氨基酸、元素等有证标准物质,将测量结果直接溯源到SI单位,该方法也是多肽定值广泛使用的测量方法。
本研究以杆菌肽A为研究对象,采用半制备色谱技术分离纯化方法获得高纯度杆菌肽A,开展了质量平衡法与基于水解氨基酸的同位素稀释液相色谱-串联质谱法(AA-ID-LC-MS/MS)定值研究,重点考察水解酸浓度、酸体积、水解温度及水解时间等条件,并对杆菌肽A两种不同原理方法定值结果进行了不确定度评定。
1 实验部分
1.1 主要仪器与试剂
LC-20A型高效液相色谱仪(日本Shimadzu公司);Q Exactive HF型高分辨轨道阱液质联用质谱仪(美国Thermo Fisher Scientific公司);AL104型、XS105型、XP6型分析天平(瑞士Mettler公司);KINETEX C18色谱柱(2.1 mm×150 mm,3.5 μm,美国Phenomenex公司);XBridge Peptide BEH C18色谱柱(4.6 mm×250 mm,5 μm,130 Å)、XBridge Peptide BEH C18制备柱(10 mm×250 mm,5 μm,300 Å)、2695型高效液相色谱仪(美国沃特世公司)。
杆菌肽粗品(北京索莱宝科技有限公司);异亮氨酸(Ile)有证标准物质GBW(E)100057(纯度及不确定度为(99.4±1.5)%,中国计量科学研究院);L-异亮氨酸标记物(13C6,99%,美国剑桥同位素实验室),其他试剂均为色谱纯。
1.2 实验方法
1.2.1 杆菌肽A分离纯化与定性
将粗品配制成浓度为40 mg/mL的溶液,色谱柱为XBridge Peptide BEH C18(10 mm×250 mm,5 μm,300 Å);流动相A为50 mmol/L甲酸铵(pH 4);流动相B为乙腈;色谱柱温度40 ℃。一次洗脱程序为:0~50 min,75% A,25% B。流速:3.5 mL/min;进样量:50 μL;检测波长:254 nm。收集杆菌肽A色谱峰的洗脱液,多次合并洗脱液,将收集的杆菌肽A洗脱液置于-80 ℃超低温保存箱中预冻45 min,置于冷冻干燥器中真空冷冻干燥72 h,获得一次冻干粉末。将一次冻干粉末配制成浓度为50 mg/mL的溶液,进样量:30 μL;二次洗脱程序为:0~30 min,77% A→70% A;30~31 min,70% A→10% A;31~36 min,10% A保持;36~37 min,10% A→77% A;37~40 min,77% A保持,多次收集杆菌肽A色谱峰洗脱液,合并冻干获得高纯度杆菌肽A固体。
测定杆菌肽A纯度液相色谱条件:色谱柱XBridge Peptide BEH C18(4.6 mm×250 mm,5 μm,130 Å);流动相A为50 mmol/L甲酸铵(pH 4);流动相B为乙腈;色谱柱温度40 ℃;样品浓度 1 mg/mL;进样量:20 μL;检测波长254 nm。梯度洗脱程序为:0~30 min,77% A→70% A;30~41 min,70% A→60% A;41~48 min,60% A保持;48~53 min,60% A→77% A。
高分辨质谱定性条件参数如下:加热电喷雾离子源(HESI),正离子模式(Positive),全扫描模式;扫描范围质荷比(m/z):200~2000。
1.2.2 基于水解氨基酸的同位素稀释液相色谱-串联质谱法(AA-ID-LC-MS/MS)
溶液配制:异亮氨酸标记工作液。准确称取3.357 mg(精确到0.001 mg)异亮氨酸标记物,加入12.0268 g(精确到0.001 g,0.1 mol/L)盐酸水溶液,充分振荡摇匀,对其进行分装,置于-20 ℃冰箱贮存。
样品前处理:准确称量1 mg杆菌肽A,加入999 mg纯水,振荡摇匀。分别称取50 mg杆菌肽A水溶液和异亮氨酸标记物工作液置于安瓿瓶中混匀后加入0.8 mL(6 mol/L)盐酸水溶液,振荡摇匀。向安瓿瓶中持续吹入氮气45 s,立即将安瓿瓶熔封,将熔封后的样品置于烘箱110 ℃水解 36 h。水解后将样品转移至离心管并放置于 45 ℃水浴氮吹干燥,0.8 mL(0.1 mol/L)盐酸水溶液复溶样品,振荡混匀,过膜,上机分析。
色谱条件:KINETEX C18色谱柱(2.1 mm×150 mm,3.5 μm);流动相A为2%甲酸水,流动相B为乙腈,等度洗脱V(A)∶V(B)=96∶4;进样量1.0 μL;流速:0.2 mL/min。
质谱参数:电喷雾正离子(ESI+)监测模式;多反应检测扫描(MRM)模式;离子源电压为5500 V;离子源温度为550 ℃;雾化器压力(GS1)为310 kPa;辅助气压力(GS2)为310 kPa;气帘气压力(CUR)为70 kPa;离子驻留时间为100 ms;DP电压为50 V,CE电压为15 V;MRM离子对:异亮氨酸m/z=132.2>86.3,异亮氨酸标记物 m/z=139.0>92.0。
基于水解氨基酸的同位素稀释液相色谱-串联质谱法(AA-ID-LC-MS/MS)采用单点法校准氨基酸测量结果,通过公式(1)、(2)计算杆菌肽A含量。
C=[mx/(MAA×nAA)]×(M/m样)
(1)
mx=(IX样×mN标×IL标×mL样)/(IL样×mL标×IN标)
(2)
式中,C为杆菌肽A的纯度,%;mx为杆菌肽A中定量氨基酸的质量,mg;mN标为标准溶液中定量氨基酸的质量,mg;IX样为杆菌肽A样品中定量氨基酸的峰面积;IL标为标准溶液中标记氨基酸的面积;m样为样品质量,mg;M为样品的分子量,g/mol;IL样为样品中标记氨基酸的峰面积;mL标为标准溶液中标记氨基酸的质量,mg;IN标为标准溶液中氨基酸的峰面积;nAA为样品中氨基酸的个数,mol;MAA为氨基酸的分子量,g/mol;mL样为样品中标记氨基酸的质量,mg。
1.2.3 质量平衡法
质量平衡法采用HPLC-UV法测定杆菌肽A主成分、卡尔费休库伦法测定水分含量、顶空气相色谱法测定挥发性杂质含量以及ICP-MS法测定无机非挥发性含量等。纯度计算公式如公式(3)所示。
PMB=P0×(100%-Xw-Xn-Xv)×100%
(3)
式中,P0为主成分含量,%;Xw为水分含量,%;Xn为无机非挥发性杂质含量,%;Xv为挥发性杂质含量,%。
2 结果与讨论
2.1 杆菌肽A分离纯化与定性分析
首先实验采用色谱分析对市售杆菌肽粗品进行测定,结果如图1a所示,存在较多显著的杂质。由文献[7-9]可知,粗品中多为杆菌肽A的类似物,仅是组成单体的结构上存在较小差异,因而杆菌肽A分离纯化难度较大。根据相关文献[7]报道,制备色谱法更适用于杆菌肽A分离纯化,因此,根据实验室条件改装了半制备高效液相色谱对粗品进行纯化。实验采用50 mmol/L甲酸铵-乙腈作为流动相,对粗品溶液经反相C18半制备色谱柱进行分离纯化,结果如图1b所示,经过一次纯化后明显提升了杆菌肽A的纯度。通过比较发现,一次纯化后杆菌肽A的液相纯度显著提升,面积归一化结果达到95%以上,但仍存在部分杂质,杂质干扰将影响氨基酸的定量结果,因此,对一次纯化后冻干样品进行二次纯化,结果如图1c,经两次纯化后,杆菌肽A色谱纯度达到99.3%。
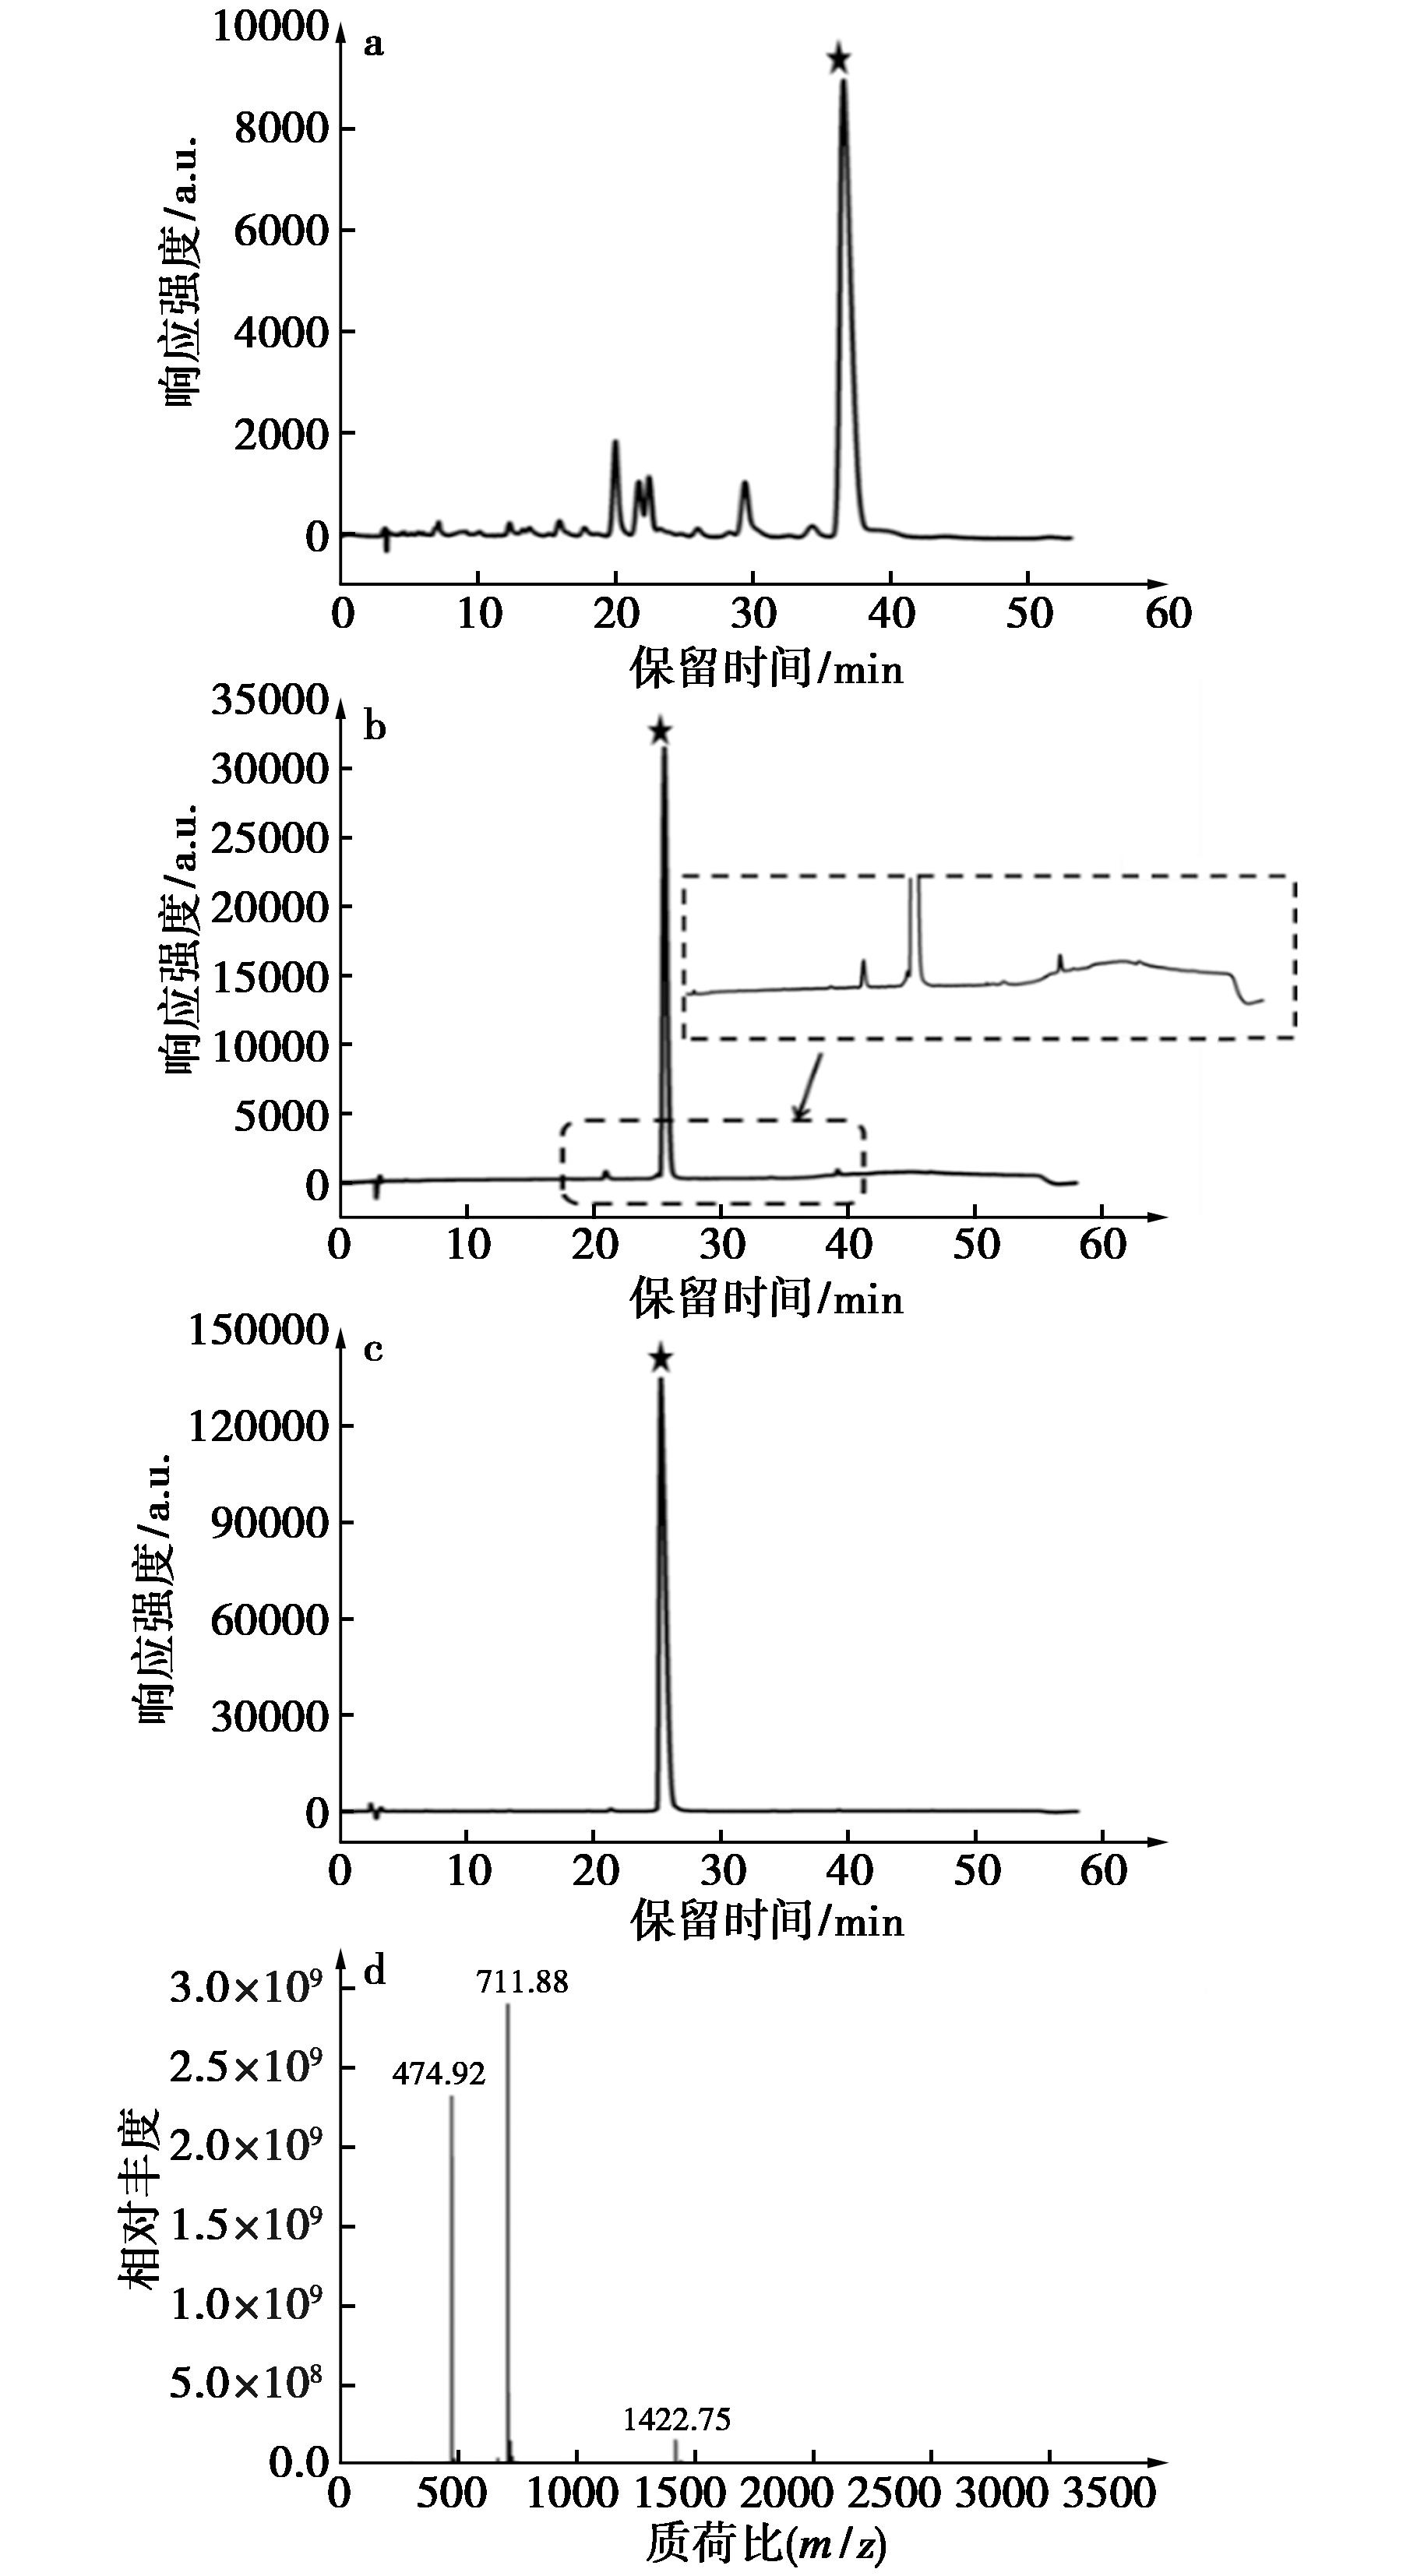
图1 a.杆菌肽粗品色谱图;b.杆菌肽A一次纯化后色谱图;c.杆菌肽A二次纯化后色谱图;d.杆菌肽A高分辨质谱图
Fig.1 a.Chromatogram of crude bacitracin;b.Chromatogram of bacitracin A after primary purification;c.Chromatogram of bacitracin A after secondary purification;d.High-resolution mass spectrum of bacitracin A
为确认纯化所得物质为目标物杆菌肽A,采用高分辨质谱进行定性表征,如图1d所示,高分辨质谱检测得到m/z=1422.75、711.88、474.92特征质谱峰,分别对应杆菌肽A[M+H]+、[M+2H]2+、[M+3H]3+准分子离子峰,实测分子量与杆菌肽A理论分子量基本一致,因此表明两次纯化后制备获得的高纯度原料为杆菌肽A。
2.2 质量平衡法定值
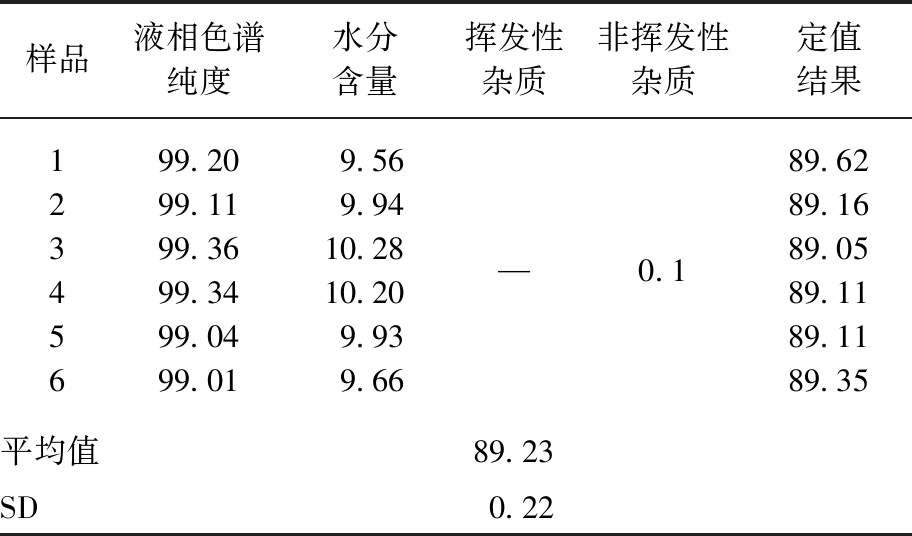
针对纯化获得的杆菌肽A标准物质原料,采用质量平衡法对其进行定值研究。通过测定有机色谱纯度、水分含量、挥发性杂质、无机杂质,采用杂质扣除法间接计算杆菌肽A纯度。本实验采用高效液相色谱-面积归一化法对杆菌肽A有机色谱纯度进行测定,平行7次,平均值为99.20%。水分含量采用卡尔费休库伦法测定,经不同浓度水分标准物质校准仪器线性,平行测定6组样品,杆菌肽A平均水分含量为9.93%,相对标准偏差仅0.26%,测定精密度良好。非挥发性无机杂质采用ICP-MS定量分析,无机组分总质量分数为0.1%。挥发性杂质分别采用顶空气相色谱法检测,重点筛查纯化过程所用乙腈、甲醇、乙醇、乙酸乙酯等9种常见有机溶剂,结果显示所有挥发性溶剂均未检出残留,挥发性杂质含量可忽略不计。根据质量平衡公式计算,结果见表1,杆菌肽A质量平衡法定值结果为89.23%,标准偏差0.22%。
表1 杆菌肽A质量平衡法测定结果
Tab.1 Measurement results of bacitracin A by mass balance method (%)
样品液相色谱纯度水分含量挥发性杂质非挥发性杂质定值结果12345699.2099.1199.3699.3499.0499.019.569.9410.2810.209.939.66—0.189.6289.1689.0589.1189.1189.35平均值89.23SD0.22
2.3 基于水解氨基酸的同位素稀释液相色谱-串联质谱法(AA-ID-LC-MS/MS)定值
基于水解氨基酸的同位素稀释液相色谱-串联质谱法(AA-ID-LC-MS/MS)常被应用于多肽、蛋白质等大分子物质定值研究,该方法可溯源至SI单位。通过分析杆菌肽A的结构发现,其结构中包含亮氨酸、异亮氨酸、苯丙氨酸残基,均属于常用的定量氨基酸,实验发现苯丙氨酸与亮氨酸整体测量结果偏低,且无法与质量平衡法结果达到一致,分析结构猜测亮氨酸与苯丙氨酸在内环结构中,外侧侧链的疏水性结构影响了水解效率,进而不能实现较充分的水解。因此本实验过程,选择异亮氨酸作为定量氨基酸,对杆菌肽A纯度进行准确测定。异亮氨酸水解效率直接影响了杆菌肽A的定值结果,因此实验考察了水解时间、水解温度、酸浓度以及酸体积等条件对异亮氨酸水解的影响。相关研究表明:采用盐酸作为水解液对样品进行水解时,样品水解效率优于其余水解液,因此,本研究选择盐酸作为水解液。对盐酸进行4、6、8 mol/L 3种不同浓度的考察,结果如图2a所示。当水解液浓度达到8 mol/L时,氨酸水解效率达到峰值,通过分析实验数据可知,水解液浓度由6 mol/L提升至8 mol/L,杆菌肽A的水解效率几乎没有显著变化,表明杆菌肽A在6 mol/L时已完全水解,实验过程中盐酸浓度选择6 mol/L。确定了浓度后,对水解液用量进行考量,对比了0.4、0.6、0.8、1.0、1.2、1.4 mL等6种不同的水解液用量,如图2b所示,峰面积比变化不明显,但当达到0.8 mL时,峰面积比值最大,异亮氨酸水解效率最高。因此,盐酸用量体积确定为 0.8 mL。实验考察了水解时间对异亮氨酸水解效率的影响,结果如图2c所示:异亮氨酸在36 h时水解效率最大,为保证氨基酸完全水解,将最佳水解时间确定为36 h。同时,还考察了110、120、130 ℃的水解温度对水解异亮氨酸的影响,图2d表明,在110 ℃时,异亮氨酸能够充分水解,随着温度的上升存在略微下降的趋势,可能过高的温度影响了氨基酸的结构稳定性。因此,最终确定水解温度为110 ℃。
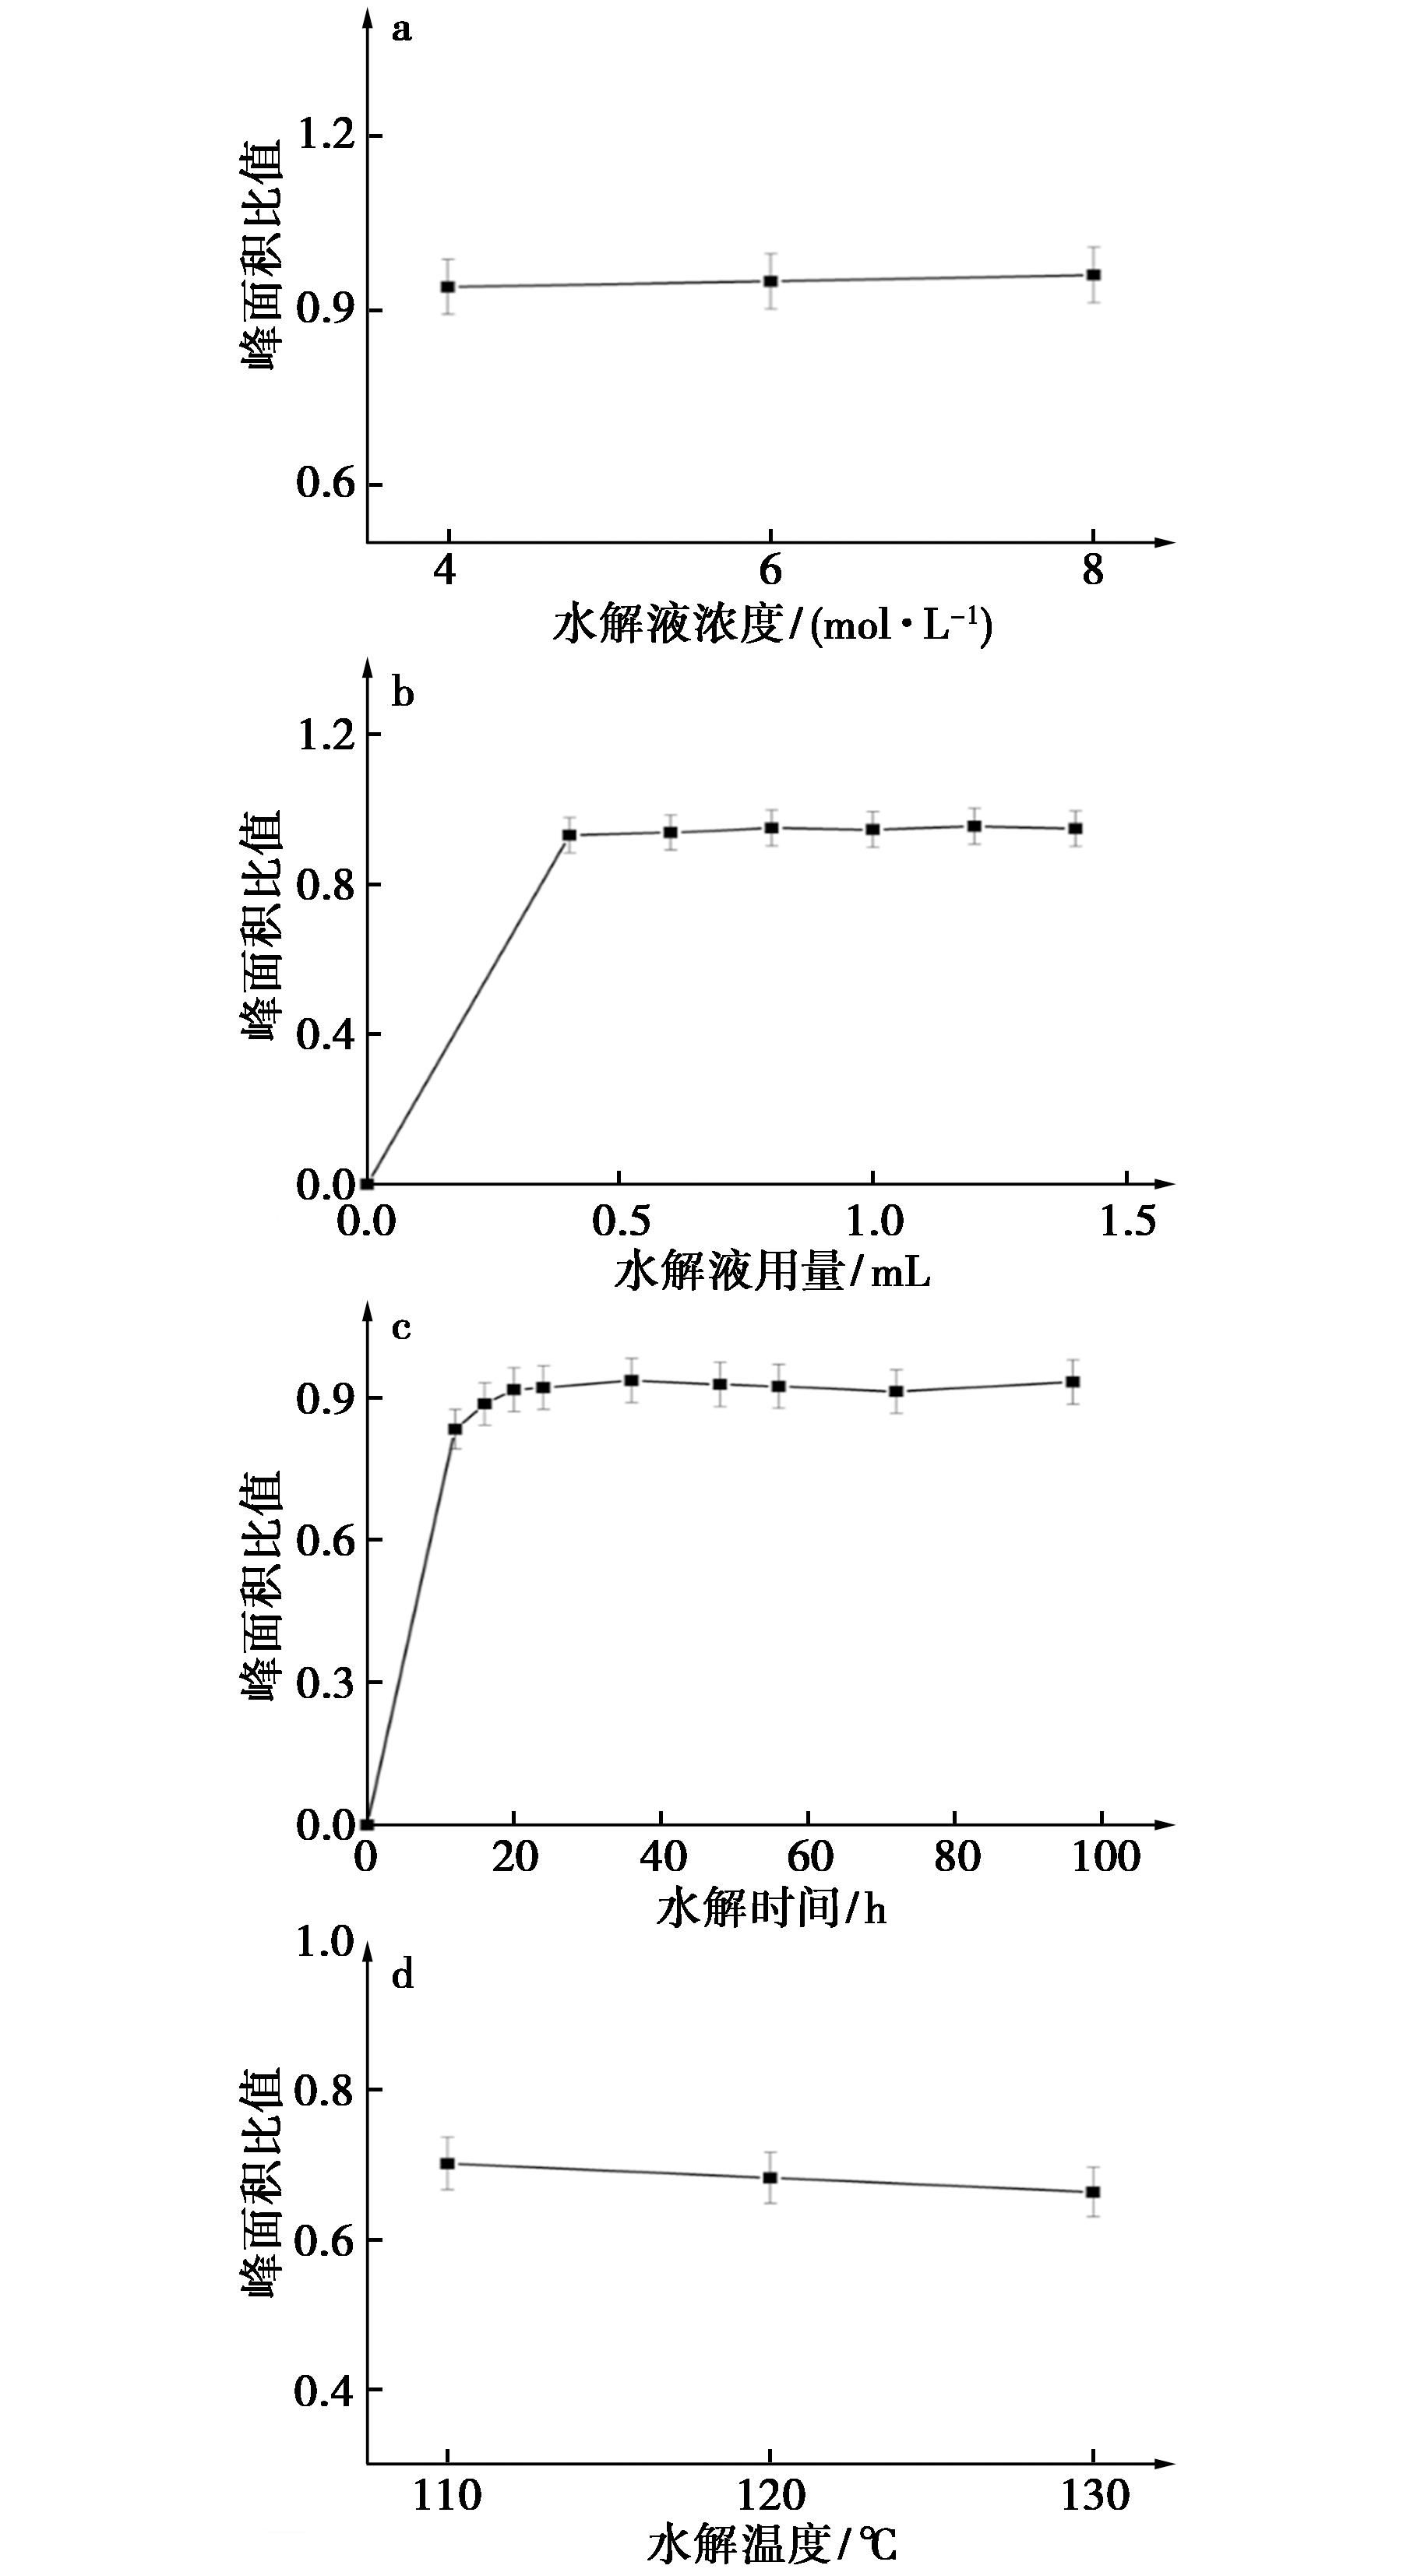
a.盐酸浓度;b.盐酸体积;c.水解时间;d.水解温度
图2 杆菌肽A水解条件优化
Fig.2 Optimization of hydrolysis conditions for bacitracin A
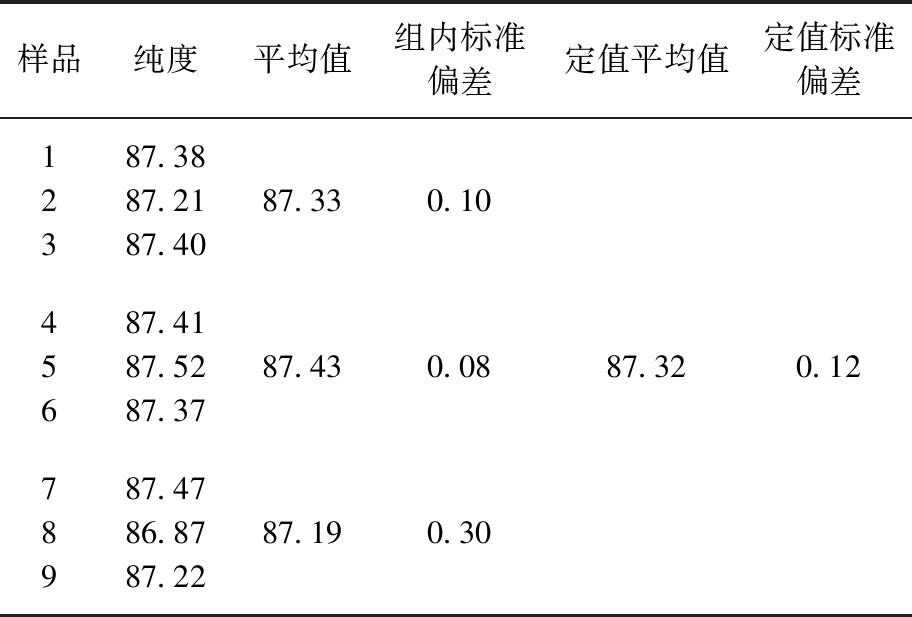
根据优化建立的水解条件,基于水解氨基酸的液相色谱同位素稀释质谱法(AA-ID-LC-MS/MS),开展了纯化后杆菌肽A原料定值方法。杆菌肽A最终定值结果见表2,纯度为87.32%,相对标准偏差为0.12%。
表2 基于水解氨基酸的同位素稀释液相色谱-串联质谱法(AA-ID-LC-MS/MS)杆菌肽A纯度测定结果
Tab.2 Purity measurement results of bacitracin A by AA-ID-LC-MSMS method (%)
样品纯度平均值组内标准偏差定值平均值定值标准偏差12387.3887.2187.4087.330.10 45687.4187.5287.3787.430.0887.320.1278987.4786.8787.2287.190.30
2.4 定值结果分析与不确定度评定
本研究采用质量平衡法与基于水解氨基酸的同位素稀释液相色谱-串联质谱法(AA-ID-LC-MS/MS)两种不同原理基准方法对纯化后杆菌肽A样品定值,质量平衡法结果89.23%,AA-ID-LC-MS/MS法结果87.32%。
对两组结果采用F检验进行等精度检验,且f0.95(5,8)=3.69,F<f0.95(5,8)=3.69,表明两组数据通过等精度检验。
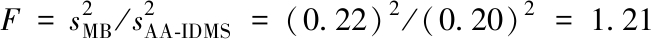
对两组结果采用t检验进行结果一致性检验,且t0.95,13=2.16,t>t0.95,13,表明两组数据平均值不一致未通过检验。
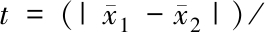
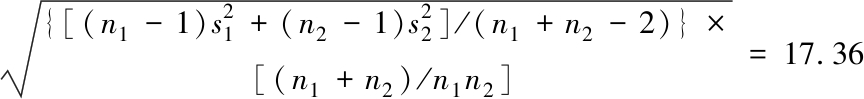
本研究中对两种定值方法进行了充分优化,F检验通过、t检验未通过,根据JJF 1855—2020《纯度标准物质定值计量技术规范 有机纯度标准物质》[22]技术规范的要求,按照如下公式计算其定值结果与不确定度:
P=(PMB+PAA-IDMS)/2
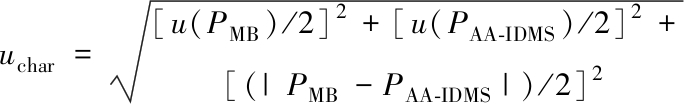
因此,取两种方法定值结果的平均值作为杆菌肽A的最终定值结果,即:
P=(PMB+PAA-IDMS)/2=88.3%
根据JJF 1343—2022《标准物质的定值及均匀性、稳定性评估》[23]的要求,参照JJF 1855—2020[22],由质量平衡法定值过程及其测量参数可知,该方法的不确定度u(PMB)计算公式如下:
u(PMB)=PMB·
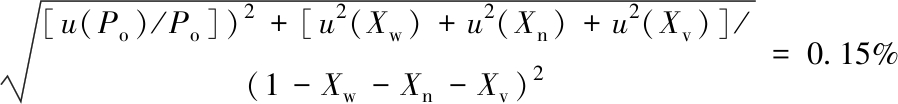
式中,u(Po)为液相色谱法的不确定度,u(Pw)为水分测量的不确定度,u(Pn)为非挥发性杂质测量的不确定度,u(Pv)为挥发性杂质测量的不确定度。
基于水解氨基酸的同位素稀释质谱法的定值过程及其测量参数可知,各目标氨基酸的同位素稀释质谱法的不确定度计算如下:
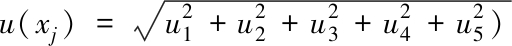
式中,u(xj)为定量氨基酸j时的不确定度(j=Ile),u1,u2,u3,u4,u5分别为日间测量结果的不确定度,水解引入的不确定度,方法测量引入的不确定度,氨基酸标准物质的不确定度,以及称量引入的不确定度。
(1)日间测量引入的不确定度u1
以Ile为目标氨基酸的日间重复测量结果的RSD为0.14%。按照重复测量不确定度评定可得,Ile日间测量引入的相对不确定度为:0.081%。
(2)水解引入的不确定度u2
独立水解的9个样品,以Ile为目标氨基酸的测量结果的RSD为0.22%。按照重复测量不确定度评定可得,由水解引入的相对不确定度为0.073%。
(3)方法测量引入的不确定度u3
在已组内水解样品测量中,考虑RSD较大的影响,以Ile为目标氨基酸的测量结果的RSD为0.35%。按照重复测量不确定度评定可得,方法测量的相对不确定度为0.203%。
(4)氨基酸标准物质引入的不确定度u4
本研究中使用的Ile氨基酸标准物质,以扩展因子得到纯度引入的标准不确定度,Ile为0.75%。
(5)称量引入的不确定度u5
称量引入的不确定度主要来自天平称量,通常情况下,固体粉末密度大,在空气浮力影响下,浮力引入不确定度可忽略不计。因此,除去浮力影响,主要来自天平称量变动性与最大允许误差两个方面。本实验根据天平检定证书可知,变动性的检定结果为0.005 mg,天平的最大允许误差为0.002 mg,假设均匀分布,则变动性引入的不确定度为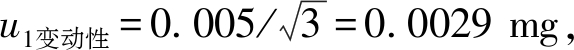 最大允许误差引入的不确定度为
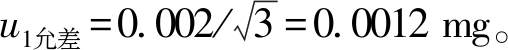 综上,天平称量引入的合成不确定度为:
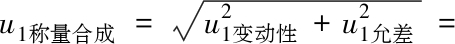
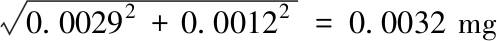
本实验中,使用该天平对样品、氨基酸标准物质,以及标记的氨基酸标准物质的称样量均为 10 mg,因此,对样品、氨基酸标准物质,以及标记的氨基酸标准物质称量引入的相对不确定度为:u=0.0032 mg/10 mg=0.032%。
METTLER TOLEDO XP6天平称量引入的总相对标准不确定度为:
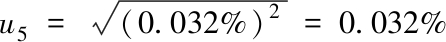
对于该方法总的标准不确定度,则可用以下公式表述:
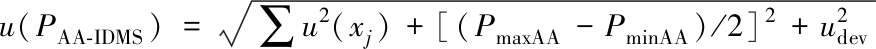
式中,udev表示为由不同个氨基酸得到的纯度结果的标准偏差引入的不确定度,由于本方法只选择一种合适的氨基酸进行测定,即:
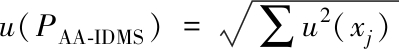
此外,水解效率引入的不确定uhydrolysis,根据经验值,其相对不确定度为1%,因此其标准不确定度为0.012%。
因此,通过以上计算,得到的基于水解氨基酸的同位素稀释液相色谱-串联质谱法的标准不确定度u(PAA-IDMS)=0.69%。
由于两种定值结果F检验通过、t检验未通过,因此,纯度定值引入的不确定度计算如下:
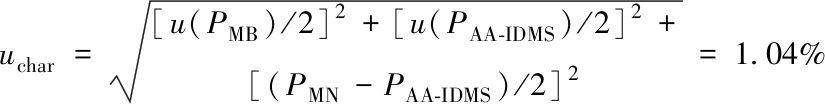
综上所述,杆菌肽A的绝对含量测定结果为88.3%,定值引入的不确定度为1.1%,当扩展因子k=2时,定值引入的扩展不确定度为2.2%。
3 结论
本研究采用制备色谱二次纯化的方法,获得了液相色谱纯度>99.3%的杆菌肽A样品,针对杆菌肽A样品的准确测量,建立了不同原理的质量平衡法和基于水解氨基酸的同位素稀释液相色谱-串联质谱法(AA-ID-LC-MS/MS),充分分析杂质来源并准确测定,优化了氨基酸水解条件,最终获得了杆菌肽A的准确定值结果为88.3%,并充分评估了定值引入的扩展不确定度为2.2%(扩展因子k=2),实现了测量结果通过异亮氨酸有证标准物质可溯源至SI单位。建立的杆菌肽A分离纯化与定值方法,为未来杆菌肽A标准物质候选物制备及标准物质研制奠定了基础。
[1]Wu Z Y,Li Y R,Xu Y B,Zhang Y P,Tao G J,Zhang L,Shi G Y.ACS Synth.Biol.,2022,11(3):1325-1335.
[2]Lundeen R A,Chu C H,Sander M,Mcneill K.Environ.Sci.Technol.,2016,50(16):8586-8595.
[3]Zhou Y M,Wang L C.Feed Ind.,2012,33(18):1-5.周岩民,王龙昌.饲料工业,2012,33(18):1-5.
[4]Liu J,Wei S L,Jiang L Y,Xu F.Mod.J.Anim.Husb.Vet.Med.,2019,(2):52-57.刘静,魏书林,蒋玲玉,徐飞.现代畜牧兽医,2019,(2):52-57.
[5]Zhang J L,Li Y,Yin M Y,Yang L,He Z P.Sichuan Anim.Vet.Sci.,2014,41(3):43;45.张金灵,李琰,殷明郁,杨礼,何志平.四川畜牧兽医,2014,41(3):43;45.
[6]Wang Y D,Huo M X,Liu H Y,Huang L L.Chin.J.Vet.Med.,2024,60(2):83-88.王育丹,霍美霞,刘海燕,黄玲利.中国兽医杂志,2024,60(2):83-88.
[7]Zhong W T,Song P,Peng L,Guo Y L,Wang C Y,Zhang X X.Anhui Med.Pharm.J.,2018,22(3):422-425.仲伟潭,宋盼,彭亮,郭月玲,王崔岩,张雪霞.安徽医药,2018,22(3):422-425.
[8]Qin F,Zhang H Z,Liu H,Zhang X M.Chromatographia,2020,83(5):647-662.
[9]Zhang H Z,Sun N,Luo W Y,Liu H.Int.J.Mass Spectrom.,2021,461:116499.
[10]Suleiman S A,Song F,Su M X,Hang T J,Song M.J.Pharm.Anal.,2017,7(1):48-55.
[11]Yan F,Wu J P,Wang B,Zhang J,Cao Y.Chin.J.Vet.Med.,2022,56(1):46-57.严凤,吴剑平,王博,张靖,曹莹.中国兽药杂志,2022,56(1):46-57.
[12]Zhang H Z,Qin F,Liu H.Chin.Pharm.J.,2018,53(23):2041-2046.张含智,秦峰,刘浩.中国药学杂志,2018,53(23):2041-2046.
[13]Yang M R,Wang M,Zhou J,Wang T T,Liu F,Li P,Li S,Zhang L Y,Liu Q H.Microchem.J.,2022,177:107315.
[14]Li X,Zhang W,Zhou S,Li X,Tu M,Zhu Y,Zhang Q,Li H.Microchem.J.,2023,191:108874.
[15]Yan J J,Wang M,Yang M R,Zhou J,Xue X F,Wang T T.Food Chem.,2022,385:132674.
[16]Chen W W,Yan J J,Yang M R,Wang M,Zhou J,Li F K,Li L.J.Chromatogr.B,2026,1277:125038.
[17]Wu J H,Liu J Y,Sun H F,Xing X T,Liu X L,Song D W.J.Chromatogr.B,2024,1240:124112.
[18]Ma S Y,He R M,Jiang T T,Hu Z S,Ye Z H,Mi W.Anal.Bioanal.Chem.,2024,416(12):3085-3096.
[19]Yan J,Yang M,Wang M,Han Y,Zhou J,Ma Y,Wang T,Li L.Microchem.J.,2025,208:112458.
[20]Schaier M,Hermann G,Koellensperger G,Theiner S.Anal.Bioanal.Chem.,2022,414(1):639-648.
[21]Wang S,Wu P Z,Li M,Huang T,Shi N J,Feng L X,Li H M.J.Pharm.Biomed.Anal.,2022,207:114401.
[22]State Administration for Market Regulation.Technical Specification for Purity Assessment of Certified Reference Materials—Organic Purity Certified Reference Materials:JJF 1855—2020.Beijing:Standards Press of China,2020.国家市场监督管理总局.纯度标准物质定值计量技术规范 有机物纯度标准物质:JJF 1855—2020.北京:中国标准出版社,2020.
[23]State Administration for Market Regulation.Characterization,Homogeneity and Stability Assessment of Reference Materials:JJF 1343—2022.Beijing:Standards Press of China,2022.国家市场监督管理总局.标准物质的定值及均匀性、稳定性评估:JJF 1343—2022.北京:中国计量出版社,2022.