抗生素耐药性(Antimicrobial Resistance,AMR)已成为全球公共卫生面临的重大挑战之一,2019年全球约有495万例死亡与细菌性抗生素耐药相关,预计到2050年,AMR相关死亡人数可能达到820万例[1]。快速、准确地识别病原菌并判断其对抗生素的敏感性,是实现精准抗感染治疗和遏制耐药传播的关键。抗菌药物敏感性试验(Antimicrobial Susceptibility Testing,AST)是指导临床用药的重要技术。传统AST如纸片扩散法、肉汤微量稀释法等基于细菌增殖培养的检测方法虽已被广泛应用并被视为药敏判定的金标准,但通常需要48~72 h才能完成病原菌分离培养及药敏判读,难以满足当前临床早期从经验性用药向精准用药转变的需求[2,3]。
因此,发展快速、准确的AST方法具有重要意义。目前,快速AST策略主要包括基因型AST和表型AST[4,5]。基因型AST通过检测已知耐药基因或突变位点实现快速分析,但其高度依赖已知耐药标志物,结果易受靶标范围、基因表达状态、未知突变的限制,且难以直接提供最低抑菌浓度(Minimum Inhibitory Concentration,MIC)等关键信息[6]。相比之下,表型药敏能够直接反映抗生素对细菌生长的抑制效果、提供MIC等定量指标[7]。因此,表型AST仍然是评价细菌真实药物响应最直接、最可靠的依据[8,9]。
近年来发展的快速表型AST技术,不再单纯依赖细菌的可观测增殖(如浊度或菌落形成等),而是转向检测抗生素作用后的早期生理和生化响应。抗生素作用于特定靶点后,会迅速引发细菌代谢活性、呼吸功能、生物合成速率及胞内氧化还原状态等一系列功能性指标的级联变化,这些变化远早于可观测的生长抑制或细胞死亡[10,11]。以这些早期生理响应为读出信号,可在数十分钟至数小时内反映细菌对药物的应答过程,显著缩短检测时间。同时,生长代谢相关的氧化还原变化、pH波动、耗氧行为、特定底物转化及生物合成活性等,均可转化为可测信号,通过荧光、比色、电化学、拉曼光谱等手段实现灵敏检测[12,13]。随着微流控、纳米材料和功能探针等技术的发展,基于代谢活性的快速AST正朝着高灵敏度、多模态和小型化方向发展[14]。
本文聚焦“细菌早期代谢活性响应”这一核心指标,围绕基于细菌代谢、呼吸及生物合成活性的快速AST技术展开综述,重点总结不同代谢相关读出在光学、拉曼光谱、电化学及比色等检测模式中的研究进展及其临床转化前景。
1 代谢活性作为快速AST的读出基础
细菌代谢活性是指细菌为维持生存、生长和生物合成而持续进行的能量代谢、电子传递、物质分解与合成过程。当敏感菌暴露于抗生素时,这些过程往往会在可见增殖出现之前迅速受到扰动,可作为快速AST的重要早期响应指标[12,15]。基于代谢活性的AST是指通过检测抗生素处理后细菌代谢信号的变化判断药物敏感性,常见指标包括氧化还原状态、ATP水平、pH变化、呼吸活性和胞外电子传递等。该方法无需等待细菌明显生长,适合快速表型判读。
具体而言,细菌代谢相关的可检测变化在抗生素作用后呈现一定的时间层级性,并通过不同信号转化机制实现输出,主要体现在以下方面:其一,能量代谢与氧化还原过程受抑,导致NAD(P)H等还原性辅因子的稳态发生变化[16],该类变化通常最早发生。其本质反映细胞内电子供受平衡的扰动,可通过内源性NAD(P)H荧光信号进行检测,也可利用氧化还原比色体系进行放大读出。其中,敏感菌表现为NAD(P)H平衡破坏、游离态比例上升及整体还原力下降,而耐药菌则可维持相对稳定的氧化还原稳态[17];其二,细胞内ATP水平随能量代谢受抑而下降,通常在抗生素作用后约1~2 h内即可检测到明显变化,可通过ATP生物发光体系转化为光学信号进行检测。其中,敏感菌ATP水平下降,发光信号减弱;耐药菌则维持相对稳定的ATP水平和发光信号[12];其三,好氧或兼性厌氧细菌的呼吸作用减弱,表现为氧消耗速率及相关呼吸信号改变,该过程通常在抗生素作用后约30 min至2 h内逐渐显现。通过氧敏探针或光致发光氧传感体系,可将溶解氧变化转化为发光信号:敏感菌氧消耗显著降低,而耐药菌仍维持较高呼吸活性和持续氧耗[18,19];其四,代谢产物生成和释放模式改变,可引起局部pH、代谢物积累及微环境化学状态变化,该类变化属于相对滞后的代谢表型,通常需数小时代谢累积方可形成稳定信号。在pH指示剂体系中,敏感菌因代谢受抑、酸性代谢产物减少而表现为pH升高或颜色变化减弱;耐药菌则维持较强产酸能力,产生明显颜色响应[20];其五,细胞壁、蛋白质等生物大分子的合成过程改变,反映出药物对生物合成功能的影响,其中细胞壁合成过程对抗生素作用尤为敏感,可通过荧光D-氨基酸代谢标记(Fluorescent D-amino Acid,FDAA)等方法将新生肽聚糖合成速率转化为荧光信号强度变化,从而实现对细胞壁生物合成状态的动态监测。其中敏感菌表现为荧光掺入显著降低,而耐药菌仍可维持持续细胞壁合成活性[21];其六,胞外电子传递(Extracellular Electron Transfer,EET)过程受抗生素作用后表现为电子流通量变化,可通过电极或电子介体体系转化为电流信号输出,其响应通常发生较早(约30 min~1 h)。敏感菌因呼吸链及电子供体生成受抑,电流信号明显下降;耐药菌则仍维持电子传递能力,电信号变化相对较小[22]。上述变化分别对应了细菌代谢活性受抑后的不同生理层面响应,构成了快速AST中常见的信号读出基础。
2 基于发光与荧光信号的快速AST
基于发光与荧光信号的快速AST,是指利用外源性光学探针或细菌内源性光学信号,将抗生素处理后细菌的早期代谢扰动转化为可测量的发光、荧光或荧光寿命参数,从而快速判定药物敏感性的方法。根据检测靶点的不同,现有研究主要围绕呼吸耗氧、细胞壁合成和还原辅酶状态等不同代谢事件,构建了多种检测策略[23]。
2.1 氧敏探针发光
以细菌呼吸耗氧为基础的AST策略可通过氧敏探针(如过渡金属配合物或纳米探针)将细菌代谢活性转化为发光信号[24,25]。Juskov 等[26]于2021年报道了一种基于氧敏纳米探针的微流控荧光药敏检测平台。该方法利用氧对纳米探针发光的淬灭作用,将细菌呼吸耗氧转化为发光信号变化:细菌代谢越活跃,局部氧浓度越低,探针发光越强。该平台可在2~3 h内区分敏感与耐药菌,但主要适用于耗氧细菌,对厌氧菌适用性有限。此外,Liu等[27]进一步构建了集成化的氧敏检测系统,推动了该策略向小型化和自动化方向发展。
2.2 荧光D-型氨基酸代谢标记
另一类策略将荧光读出直接建立在细菌细胞壁生物合成过程中。研究表明,FDAA可被D,D-及L,D-转肽酶特异性地识别,并在肽聚糖合成过程中共价连接至肽链末端[28]。由于肽聚糖合成是细菌代谢活动的重要组成部分,FDAA的掺入量可直接反映细菌的代谢活性[29]。基于此,Gao等[21,30]于2022年报道了一种基于FDAA代谢标记的快速AST技术,通过监测FDAA荧光信号强度随抗生素浓度的变化趋势实现快速MIC判定。该方法具有强大的临床样本兼容性,可快速实现分离菌株的药敏检测(3~4 h)以及肺泡灌洗液等临床样本病原菌的药敏直检(9 h),提前3~4 d为医院获得性肺炎病人的临床精准用药提供依据,显示出一定临床转化潜力。
与上述基于荧光强度梯度判定的方法不同,Walenkiewicz等[31]于2025年提出的短脉冲FDAA标记方法,其检测逻辑从整体代谢活性表征转向药物对肽聚糖转肽过程的即时抑制效应评估,可在约15 min内获得结果。但其判读前提是待测药物的作用靶点为细胞壁合成途径,对于靶向其他代谢环节(如蛋白质或核酸合成)的药物判读效果受限。因此,该方法更适合针对细胞壁生物合成抑制剂的快速机制判读。此外,该技术对菌株类型、检测仪器和标准化流程仍有较高要求,临床转化需进一步验证。
2.3 细胞内源荧光信号
除外源探针标记外,利用细菌内源性荧光分子亦可实现无标记代谢监测。基于此,Rojas-andrade等[17]于2024年报道了一种基于荧光寿命成像显微镜(Fluorescence Lifetime Imaging Microscopy,FLIM)的快速AST技术。该方法直接检测细菌内源性NAD(P)H的荧光寿命,以其游离态和酶结合态比例变化表征细菌代谢活性,并通过phasor分析将其转化为g值参数,监测g值随时间和药物浓度的变化可实现快速AST。该方法在单细胞分辨率下10 min内即可区分敏感与耐药表型,但需依赖FLIM成像平台和较复杂的数据分析流程。
总之,基于发光与荧光信号的快速AST能从不同层面反映细菌的早期代谢响应(图1)。氧敏探针法无需裂解细胞,反映群体呼吸活性,可实现实时监测,操作简便,适合血培养阳性后需氧菌的快速耐药筛查,但不适用于厌氧菌,且无法区分呼吸抑制与细胞死亡,可能导致早期判读偏倚;FDAA荧光标记法可用于MIC判读,并已拓展至分离需氧及厌氧菌株以及BALF样本的直接检测;内源荧光寿命法则通过NAD(P)H等信号追踪氧化还原代谢,具有无标记和单细胞分析优势,适合研究早期药物响应及细菌异质性,但设备要求较高,临床标准化仍不足。
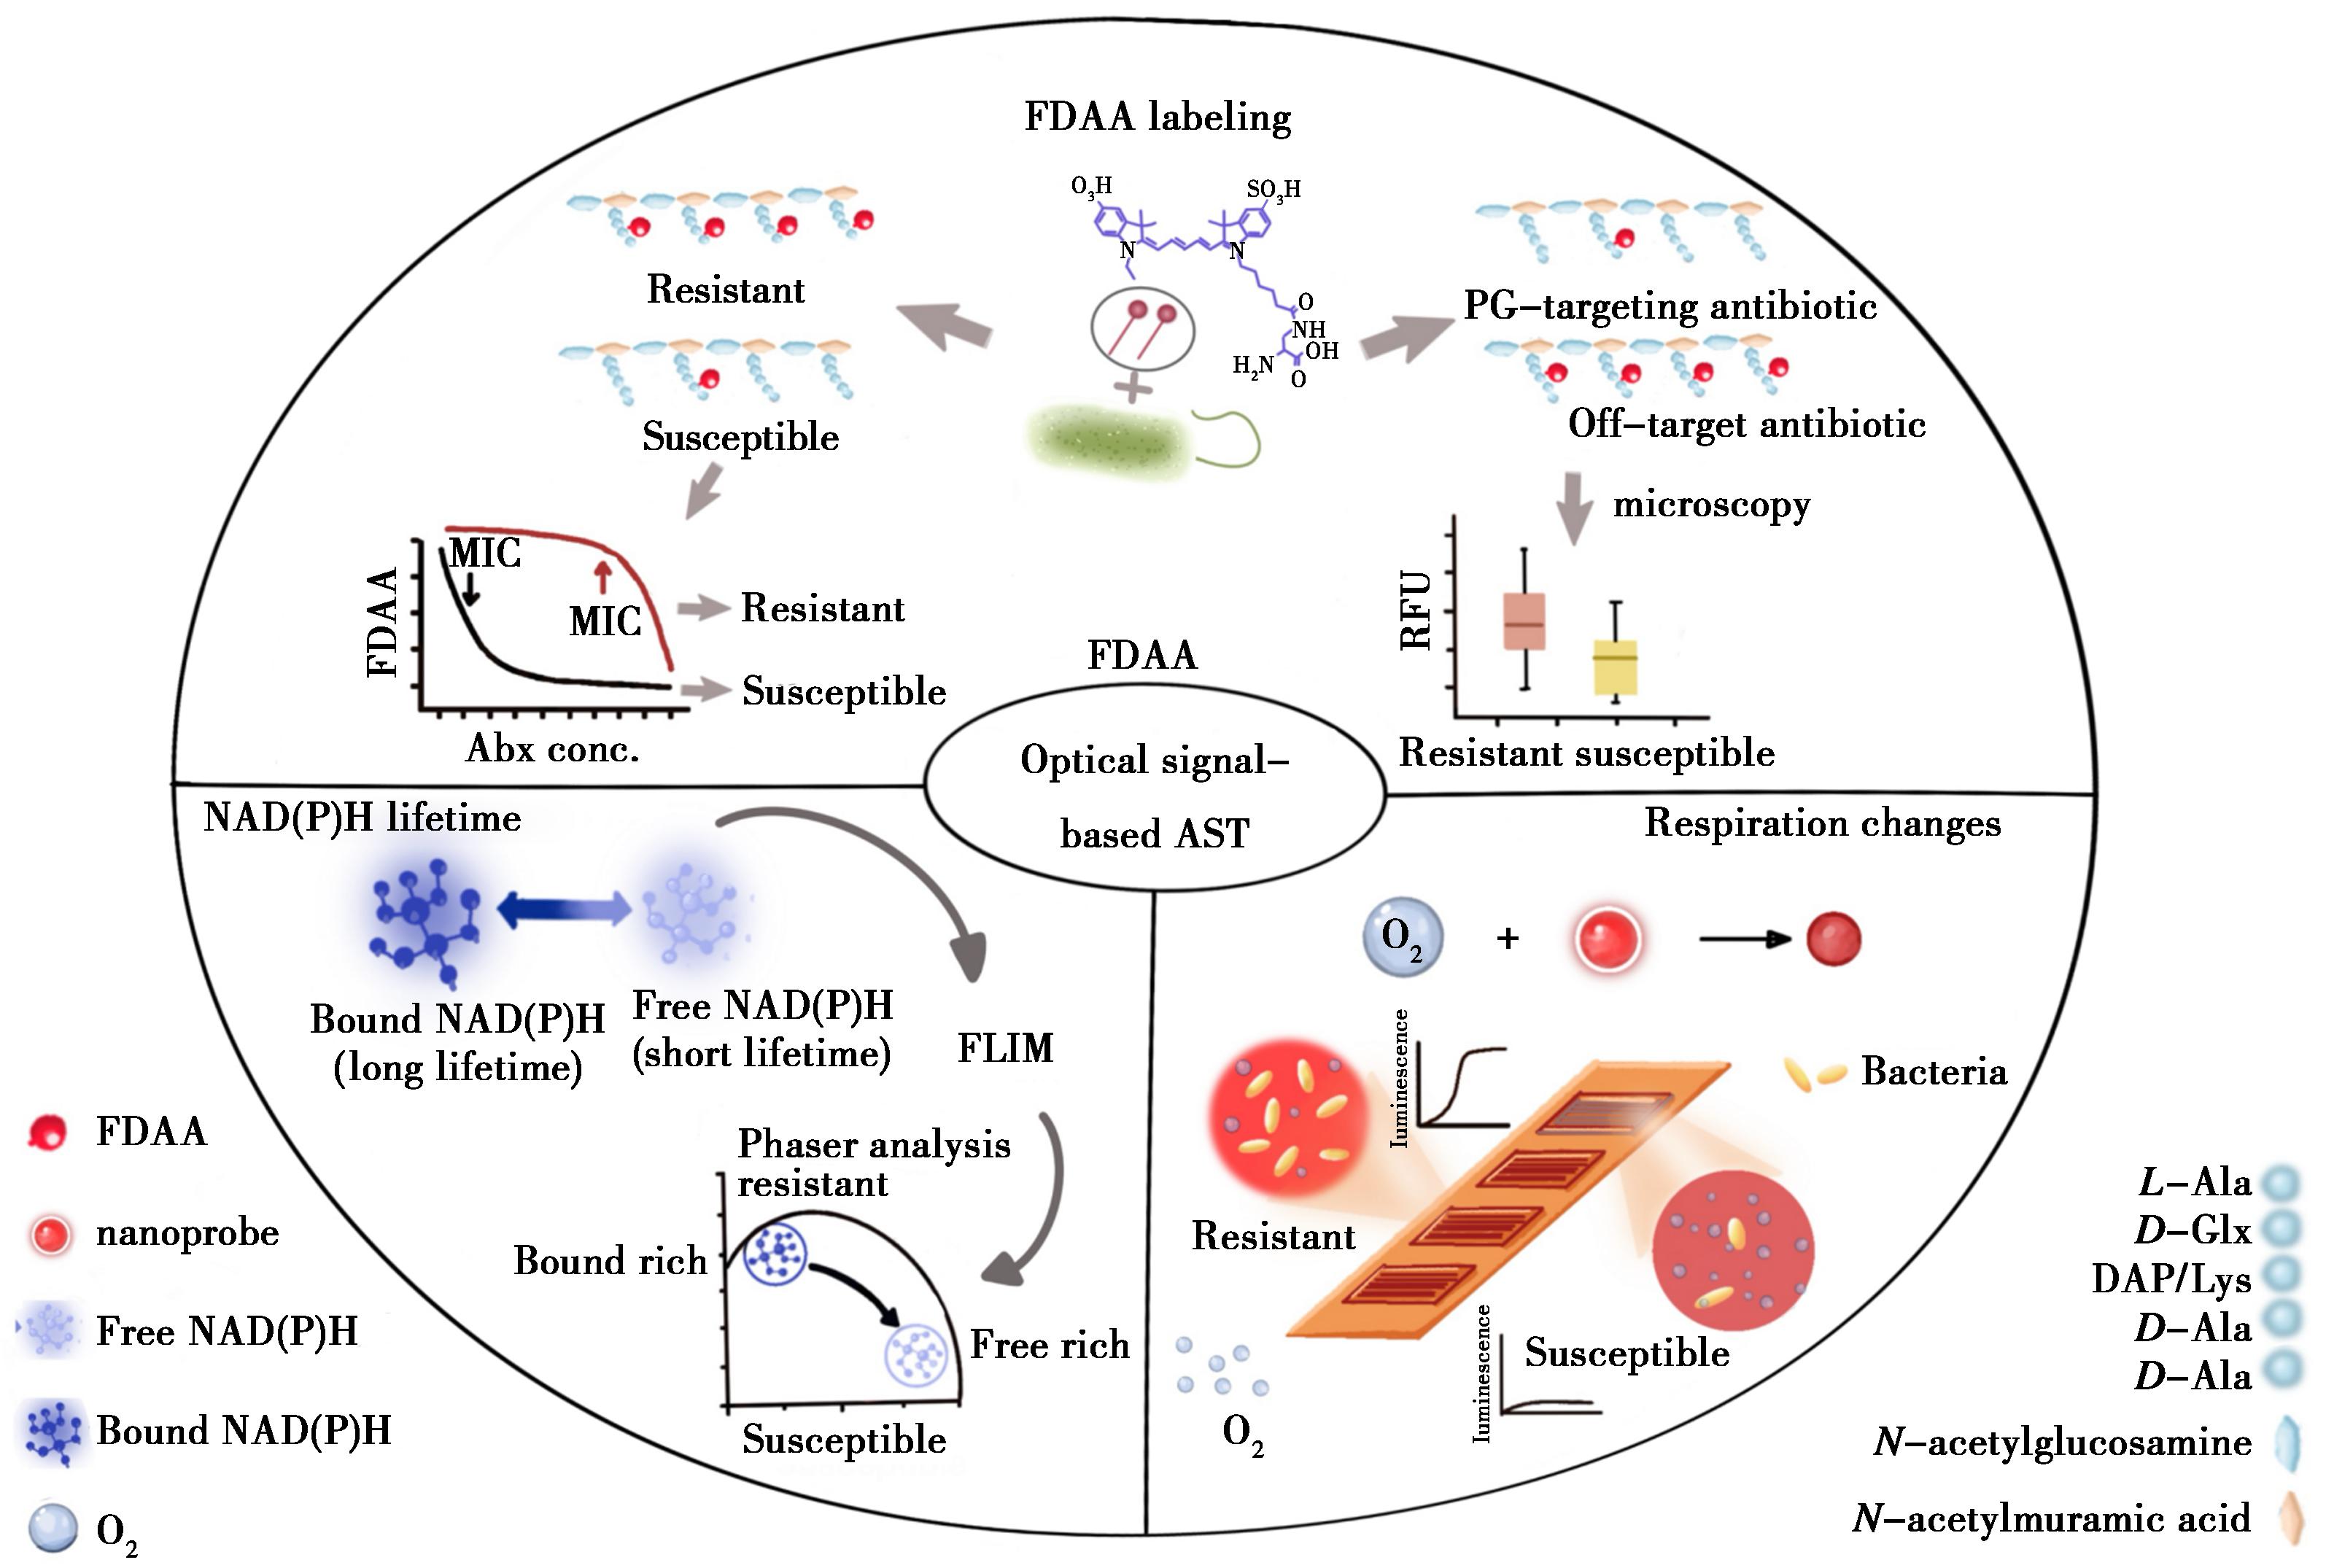
图1 基于发光与荧光信号的快速AST技术总结[21,30,31]
Fig.1 Summary of the rapid AST technologies based on luminescence and fluorescence signals[21,30,31]
3 基于拉曼光谱的快速AST
基于拉曼光谱的检测技术通过读取细菌的特征“分子指纹”,实现对药物作用下细菌代谢状态的快速评估。拉曼光谱基于分子内化学键(如C—H、C—C、S—S等)的非弹性散射效应,可提供脂质、蛋白、核酸等生物大分子的特征振动信息,常用于细胞的光谱特征分析[32]。基于该原理的策略被广泛应用于AST检测中,主要包括重水标记-拉曼(D2O-Raman)、表面增强拉曼光谱(Surface-Enhanced Raman Scattering,SERS)和受激拉曼散射光谱(Stimulated Raman Scattering,SRS)等[33]。
3.1 自发拉曼与重水标记拉曼
早在2015年,Schröder等[34]建立了介电电泳富集耦合自发拉曼光谱的快速药敏方案,实现肠球菌万古霉素耐药性的快速检测。该技术利用万古霉素对敏感菌细胞壁肽聚糖合成的抑制作用,进而引起拉曼光谱中脂质、蛋白质等特征峰的强度或位移发生变化。该方法的检测时长较传统方法压缩85%以上,所得结果与临床金标准高度吻合,为无标记快速AST发展提供了技术基础[35]。
尽管无标记自发拉曼可实现药敏检测,但其信号强度较弱,易受背景干扰。为解决该问题,D2O-Raman策略被提出。细菌在含D2O的培养基中代谢时,D2O中的氘原子被掺入新合成的脂质或蛋白,形成C—D键,并在拉曼光谱“静默区”产生特征信号,随后通过计算C—D与C—H的强度比值定量反映细胞代谢活性。Tao等[36]在2017年将D2O标记单细胞拉曼光谱用于药敏检测,仅需30 min即可区分敏感株与耐药株。尽管D2O-Raman大幅提升了检测灵敏度,但其所依赖的自发拉曼散射信号较弱的问题依然存在。
3.2 表面增强拉曼
近年来,SERS技术被应用于快速AST中。其原理是利用粗糙金属表面或金属纳米结构(如金、银纳米颗粒)在入射光激发下产生局域表面等离子体共振,形成巨大的局域电场增强效应,使吸附于表面或邻近区域的分子拉曼散射信号获得106~1014倍的增强,通过监测代谢相关SERS图谱的变化评估细菌代谢状态[37,38]。根据拉曼信号来源的不同,可将其分类为有标记型和无标记型。
有标记型SERS通过引入外源拉曼识别分子与待检细菌特异性结合,从而增强特征光谱信号。Fu等[39]在检测中引入具有较强电负性的核酸适配体,使其吸附于银纳米颗粒表面以此构建SERS增强检测体系。经2 h的抗生素处理后,可在后续1 h内确定MIC值。该方法具有灵敏度高、特异性可调的优点,但检测结果的稳定性和重现性与探针设计、纳米材料批次一致性及标记物与细菌的结合效率密切相关,标准化难度较高。
无标记型SERS则是以细菌自身或其代谢产物的固有指纹光谱作为检测信号。在检测中,经过水洗的细菌进入营养受限状态,细胞内大分子(如rRNA/tRNA)发生降解,产生嘌呤碱基(如腺嘌呤等)等小分子代谢产物,随后通过主动外排或扩散进入上清液,并优先吸附在银纳米SERS基底表面,借助局域表面等离子体增强效应产生显著增强的拉曼信号。抗生素作用下,敏感菌代谢受抑,代谢产物释放减少,SERS信号明显下降;而耐药菌的SERS信号变化较小,以此实现快速AST判读[40,41]。Han等[42]利用该原理发展了一种适用于血培养样本的无标记型SERS的AST方法,可以在4 h内从临床血培养样本中获得一致的药敏结果。该方法在特异性、灵敏度和测试速度方面具有明显优势,同时也避免了外加识别元件带来的体系复杂性。
3.3 受激拉曼散射
与依赖“自发散射”信号的常规拉曼不同,SRS的核心原理是使用两束频率差与分子特定振动频率相匹配的激光(Pump和Stokes),通过受激辐射过程共振增强该振动模式的拉曼散射强度。与自发拉曼相比,SRS信号强度可提升数个数量级。Hong等[43]将氘代葡萄糖示踪和SRS结合,在单细胞水平定量监测单个活细菌对氘代葡萄糖的摄取,发现敏感菌和耐药菌对抗生素的代谢响应在0.5 h内即可出现差异,且可以在一个细胞周期内就确定细菌敏感性及MIC。这体现了SRS相较于常规自发拉曼在成像速度和代谢动态监测方面的显著优势。但其所用的仪器系统复杂度高,获得的分子指纹谱信息完整性较低,仍待进一步优化。
总之,基于拉曼光谱的AST通过解析细菌的分子指纹信号,可实现代谢活性的精准评估(图2)。其中,常规拉曼信息全面,但灵敏度和速度有限;D2O-Raman通过氘代标记可提升检测灵敏度;SRS在成像速度和通量上更具优势,但设备成本较高且获取的分子指纹信息完整性较低;而SERS灵敏度高,但结果易受基底一致性与样本处理影响。相较于传统AST,拉曼策略在检测速度、单细胞分辨率和无标记检测方面优势显著。未来,推进技术标准化、降低仪器成本、结合人工智能辅助数据分析,将加速其向临床检验实验室的转化。
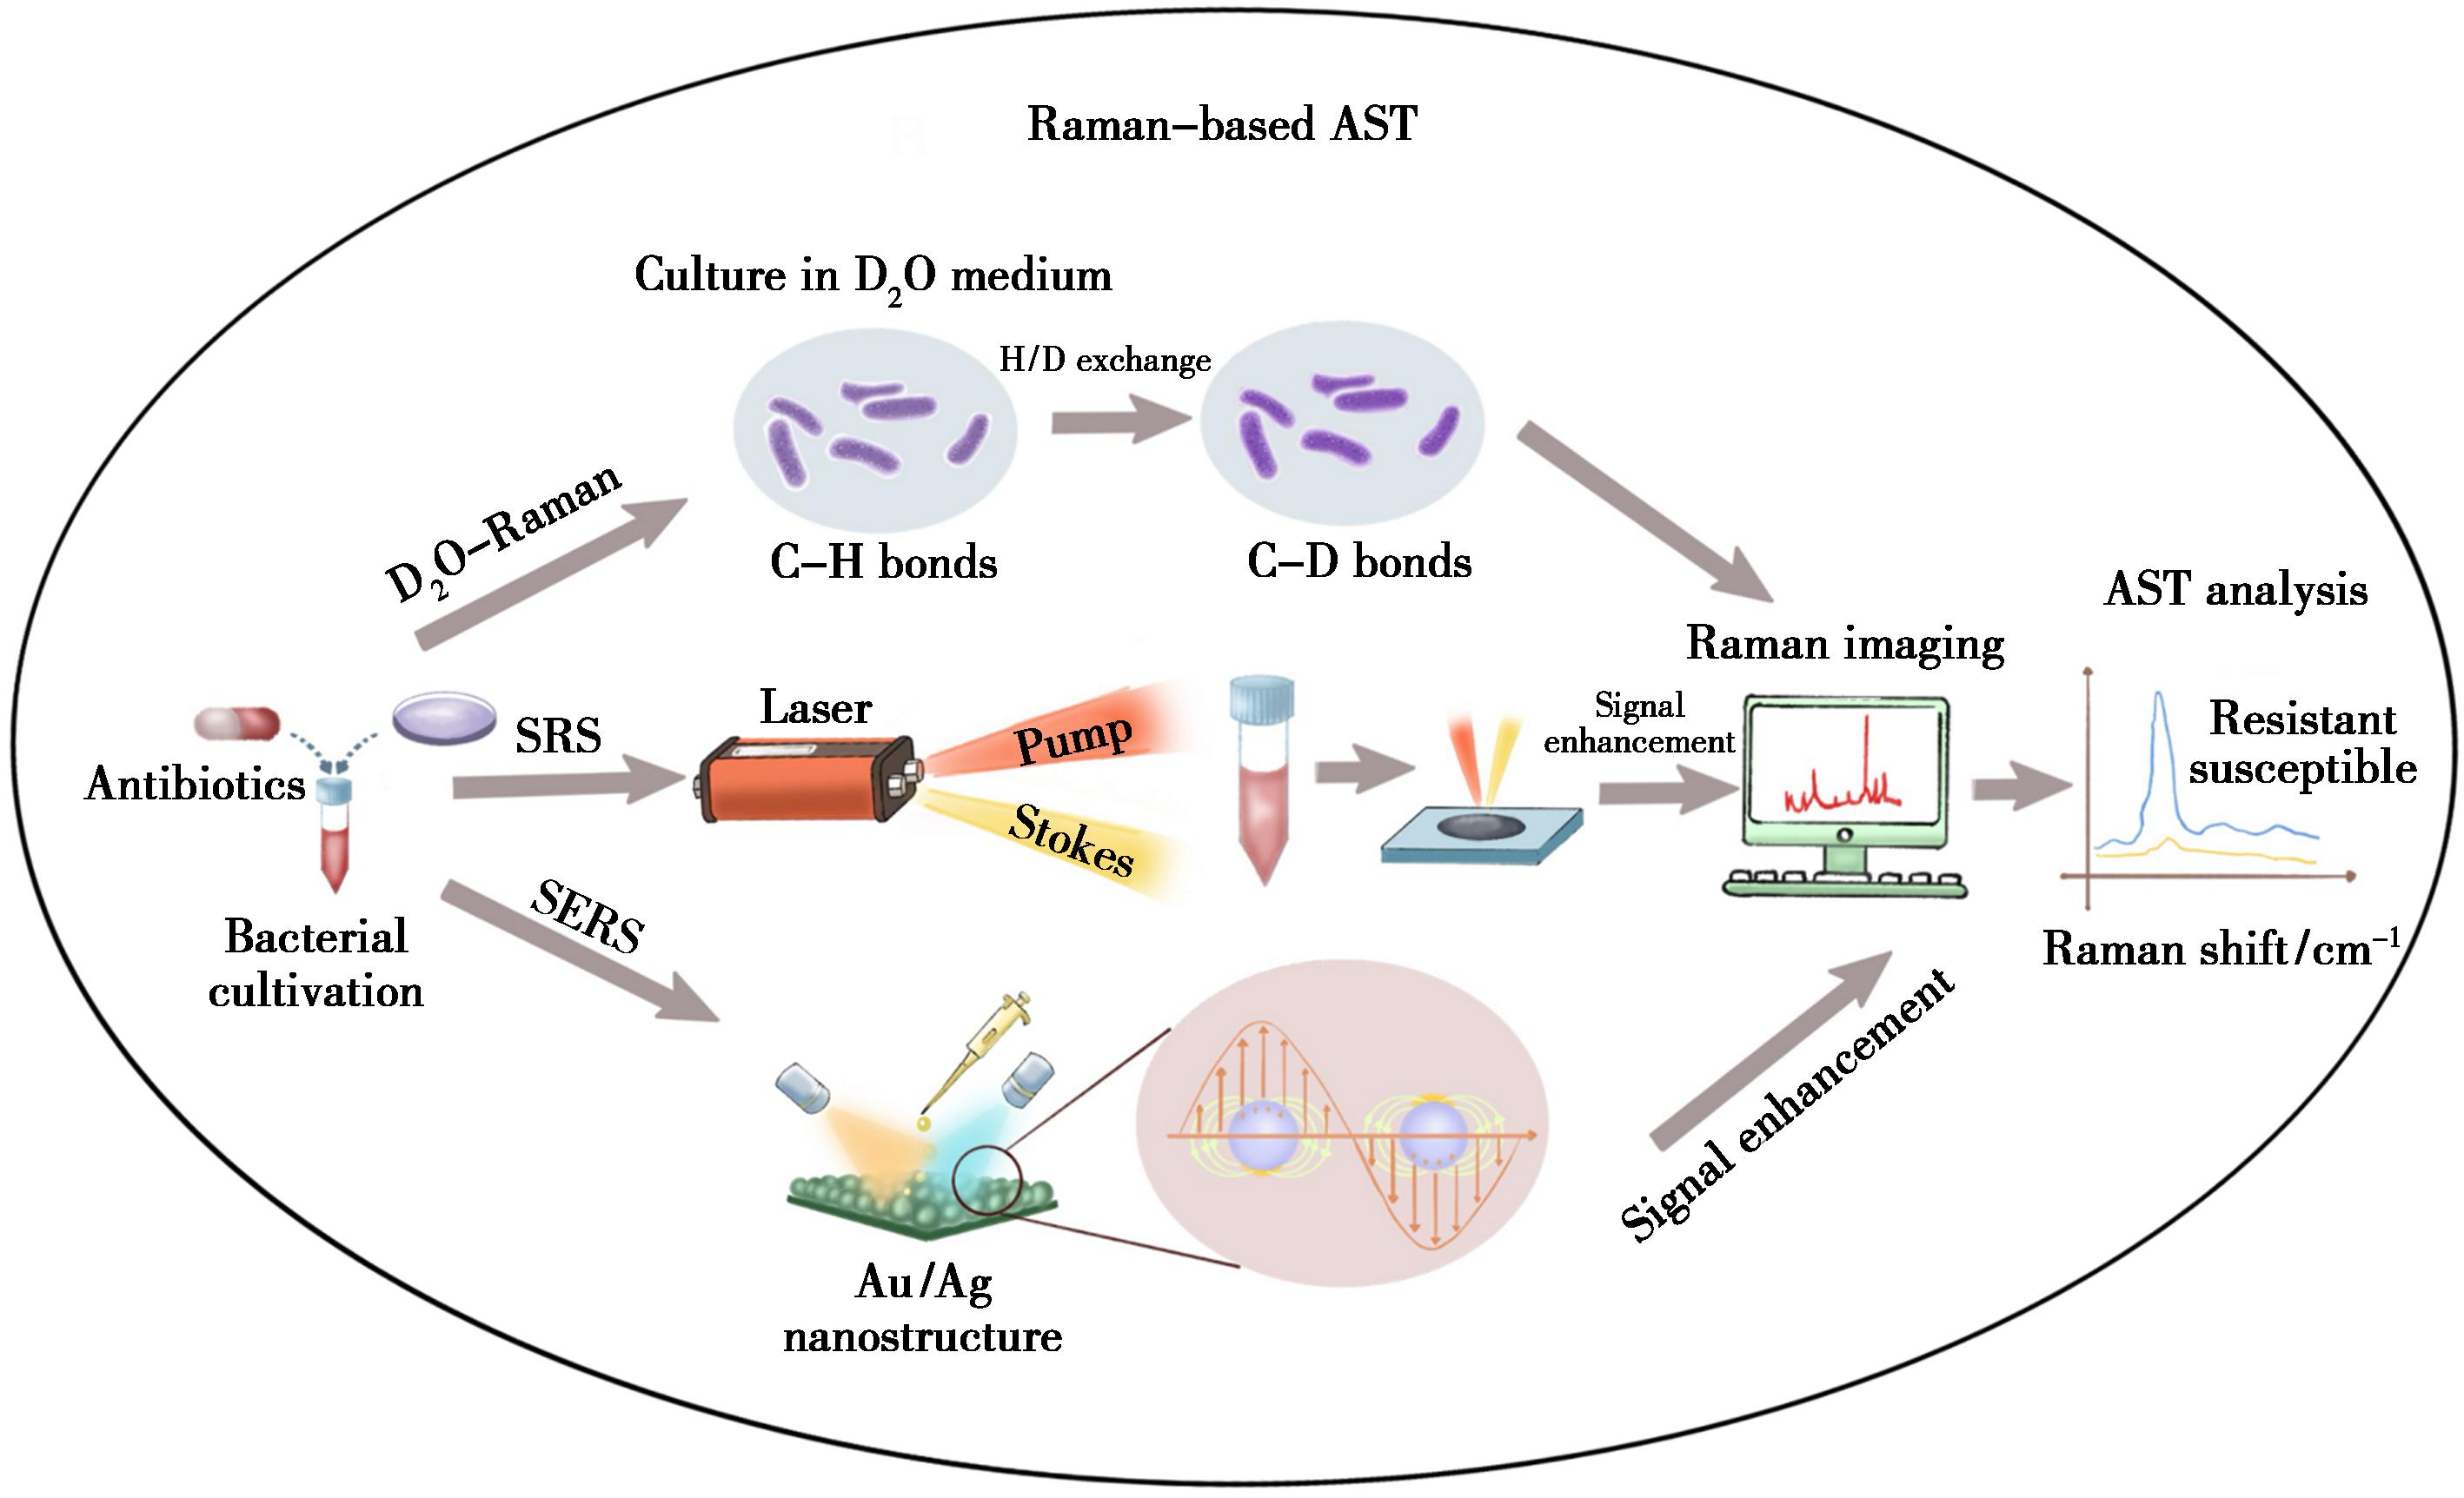
图2 基于拉曼光谱的快速AST技术总结[36,39]
Fig.2 Summary of rapid AST technologies based on Raman spectroscopy[36,39]
4 基于电化学的快速AST
细菌在代谢过程中伴随着电子传递、质子释放和还原性代谢物的生成,从而会在细胞-电极或细胞-溶液界面产生可测量的电势差、电流、阻抗与双电层变化等。将这些可检测的电学信号应用于药敏检测,能够直接反映细菌的存活与生理活性,实现直观、快速的菌株药敏表型鉴定。
4.1 电化学阻抗谱
电化学阻抗谱(Electrochemical Impedance Spectroscopy,EIS)是一种无标记、非破坏性的电化学检测技术。细菌在电极表面的黏附、增殖及代谢活动会改变界面双电层结构和电荷转移效率,从而引起阻抗谱特征变化,据此实现药敏判别。Spencer等[44]提出了基于微流控EIS流式细胞术的快速表型AST方法(iFAST)。该技术在抗生素存在下孵育细菌30 min,随后对约105个细胞进行逐个阻抗检测,通过多频阻抗分析判别细胞状态,获得的药敏结果与传统AST方法一致。此外,部分研究已将EIS应用于尿液和血培养模拟样本中[45,46]。综上,该技术具有易集成、适用于床旁检测的优势,但检测性能仍受菌量、培养基电导率及电极界面稳定性影响。
4.2 胞外电子传导驱动
EET是电活性微生物将代谢过程中产生的电子由胞内转移至胞外受体(如电极)的关键机制,可作为反映细菌代谢活性的读出信号。由EET驱动的微生物燃料电池(Microbial Fuel Cell,MFC)则是通过电极捕获EET产生的电子流,并将其转化为可连续监测的电信号,从而实现对细菌代谢状态的实时表征。
Rafiee等[22]以铜绿假单胞菌生物膜为模型,构建纸基多孔支架促进细菌附着及生物膜形成,并通过持续监测EET产生的累积电流评估抗生素效应。该体系在100 min内完成药敏判定及MIC定量,且可直接评估生物膜状态。进一步地,该团队在2024年结合EET信号与EIS对生物膜代谢进行联合表征[47],发现抗生素暴露后15~30 min内EET电流即出现显著下降,而耐药菌仍维持较高电流输出。该体系可在1 h内完成生物膜构建,并在随后1 h内实现快速AST。综上,EET驱动策略无需外加试剂、可连续实时监测、检测速度较快且准确率高。但仅适用于具有EET能力的菌种,且依赖稳定生物膜的形成,而电极表面生物膜状态难以标准化。
4.3 氧化还原介体传导
氧化还原介体传导策略通过引入外源氧化还原电子介体,将细菌呼吸代谢过程与电极有效耦合,实现对代谢电子流的直接电化学读出。其核心在于介体分子能够在细胞与电极之间循环传递电子,从而放大EET信号[48,49]。Tibbits等[50]通过构建基于可溶性电子介体PMS的电化学检测体系,对不同细菌的呼吸电子流进行实时监测。在抗生素作用下,敏感菌的呼吸链活性被抑制,电子供体生成减少,介体循环受阻,表现为电信号显著下降;而耐药菌呼吸代谢维持正常,电流响应变化较小。该方法可在约1.5 h内实现敏感菌与耐药菌的区分,但其对介体浓度和电极材料的依赖性较强,且介体可能对某些细菌产生毒性影响。
综上,基于电化学的快速AST将细菌代谢活性转化为可测量的电信号。其中EIS策略适合广谱筛查,但其信号受培养基成分、电极界面状态及初始菌量的间接影响较大;EET驱动策略直接读取细菌代谢电子流,实时性强、早期响应敏感,尤其适用于电活性菌和生物膜体系,但其应用受限于菌种的EET能力差异;氧化还原介体策略则灵敏度高、适用范围较广,适合非电活性菌和低菌量检测,但依赖介体性质,且可能干扰细胞活性。总之,基于电化学的快速AST无需复杂光学设备,适合床旁检测、尿路感染等高频样本的快速筛查,但菌种依赖性及样本干扰问题仍需克服。
5 基于比色的快速AST
比色法通过监测细菌在抗生素作用下代谢活动引起的显色物质变化(如染料还原、培养基酸化等),将细胞代谢状态转化为肉眼或图像系统可识别的颜色信号。当前比色法AST的研究按照信号来源主要可分为酸化/pH指示剂法、氧化还原显色法和纳米材料比色法。
5.1 酸化/pH指示剂法
酸化/pH指示剂法基于细菌代谢引起的培养基pH变化,通过指示剂(如甲基红、溴百里酚蓝和溴甲酚绿等)的颜色转变反映细菌的代谢活性与增殖状态[51]。传统方法高度依赖细菌大量增殖以产生可检测的pH变化,在低菌量或抗生素抑制条件下,早期代谢酸化不明显,导致检测时间较长(通常需16~24 h)。因此,在培养过程中通常对培养基进行以下改造:添加较高浓度的葡萄糖等易发酵碳源以增强糖酵解与产酸速率,同时降低培养基缓冲能力并优化pH指示剂浓度。研究表明,经改造后的培养基与标准肉汤相比,可将显色时间提前2~3 h,从而加快药敏判读[52]。
此外,近年来,研究者不断开发出新型的比色方法,旨在提高其在药敏检测中的速度及灵敏度。Zhou等[53]提出基于3种不同pH指示剂的比色传感器阵列,利用不同细菌对葡萄糖的代谢能力差异形成独特的颜色变化“指纹”。此外,微流控pH传感器技术逐渐发展,其核心原理是将细菌培养、抗生素作用和pH检测集成于微尺度芯片中,通过实时监测细菌代谢产酸引起的局部pH变化[54],从而实现快速AST判读。
5.2 氧化还原显色法
氧化还原显色法利用活菌的代谢还原能力,将外源氧化还原染料或电子受体转化为有色产物,并通过颜色变化判断细菌的活性与药敏状态,典型染料包括resazurin、XTT[55]、MTT[56]和WST[57]等。Elshikh等[58]建立了基于resazurin的96孔板微量稀释AST方法。该方法以resazurin作为代谢指示剂,活菌可将其由蓝色还原为粉红色resorufin,从而反映细菌生长状态。
此外,呼吸链电子受体显色也是常用的AST显色方法。其利用可变色的外源氧化还原电子受体参与细菌呼吸链的电子传递,通过细菌的代谢受抑情况引起培养基的颜色变化。例如Chang等[59]对细菌进行抗生素处理后,利用细菌呼吸链的电子传递还原铁氰化钾,生成的亚铁氰化物与铁离子反应形成普鲁士蓝沉淀,其显色反应可在1 h内完成。
尽管氧化还原显色法操作简便、结果直观,并与标准AST方法具有良好的方法学兼容性,但其仍存在低菌量样本可能产生假阴性及不同菌种对同一种染料的还原能力差异显著,需针对性优化的局限。
5.3 纳米材料比色法
纳米材料比色法则主要利用纳米粒子的聚集、催化或等离子体结构的光学特性,将细菌代谢产物或酶活性转化为可视化信号。与传统染料比色法相比,该方法通常具有更高的灵敏度和更快的响应速度。例如,Jalali等[60]在2026年开发了一种微流控纳米等离子体比色快速AST系统(QolorPhAST)。其在芯片表面制备了周期性纳米等离子体结构,对外界介质的折射率变化极为敏感。细菌代谢过程中,底物消耗与代谢产物积累(如NADH/NAD+比例变化、pH改变、离子强度波动)会引起纳米结构表面局部折射率的微小改变,从而产生可识别的结构色偏移。该系统利用等离子体共振效应放大信号,在细菌仅消耗约20%的初始底物时即可产生清晰颜色变化,无需等待细菌增殖,将检测时间从数小时缩短至 30 min内。常见的代表技术还有代谢驱动AuNPs比色阵列[61]和AgNPs-酶复合体系[62]等。
总体而言,基于比色快速AST能将细菌代谢活性差异转化为直观颜色信号,具有设备简单、成本低廉、结果判读直观的突出优势(图3)。其中,酸化/pH指示剂法成本最低、肉眼可读,更适合尿液、肠杆菌等代谢活跃样本的快速初筛,但易受菌种产酸能力和培养基缓冲体系影响;氧化还原显色法灵敏度高,与标准AST方法兼容性好,适合微孔板高通量MIC测定,但结果依赖菌量及不同菌种还原能力;纳米材料比色法则信号放大能力强,适合现场快速检测,但受纳米材料批间一致性、样本基质干扰及标准化不足限制。
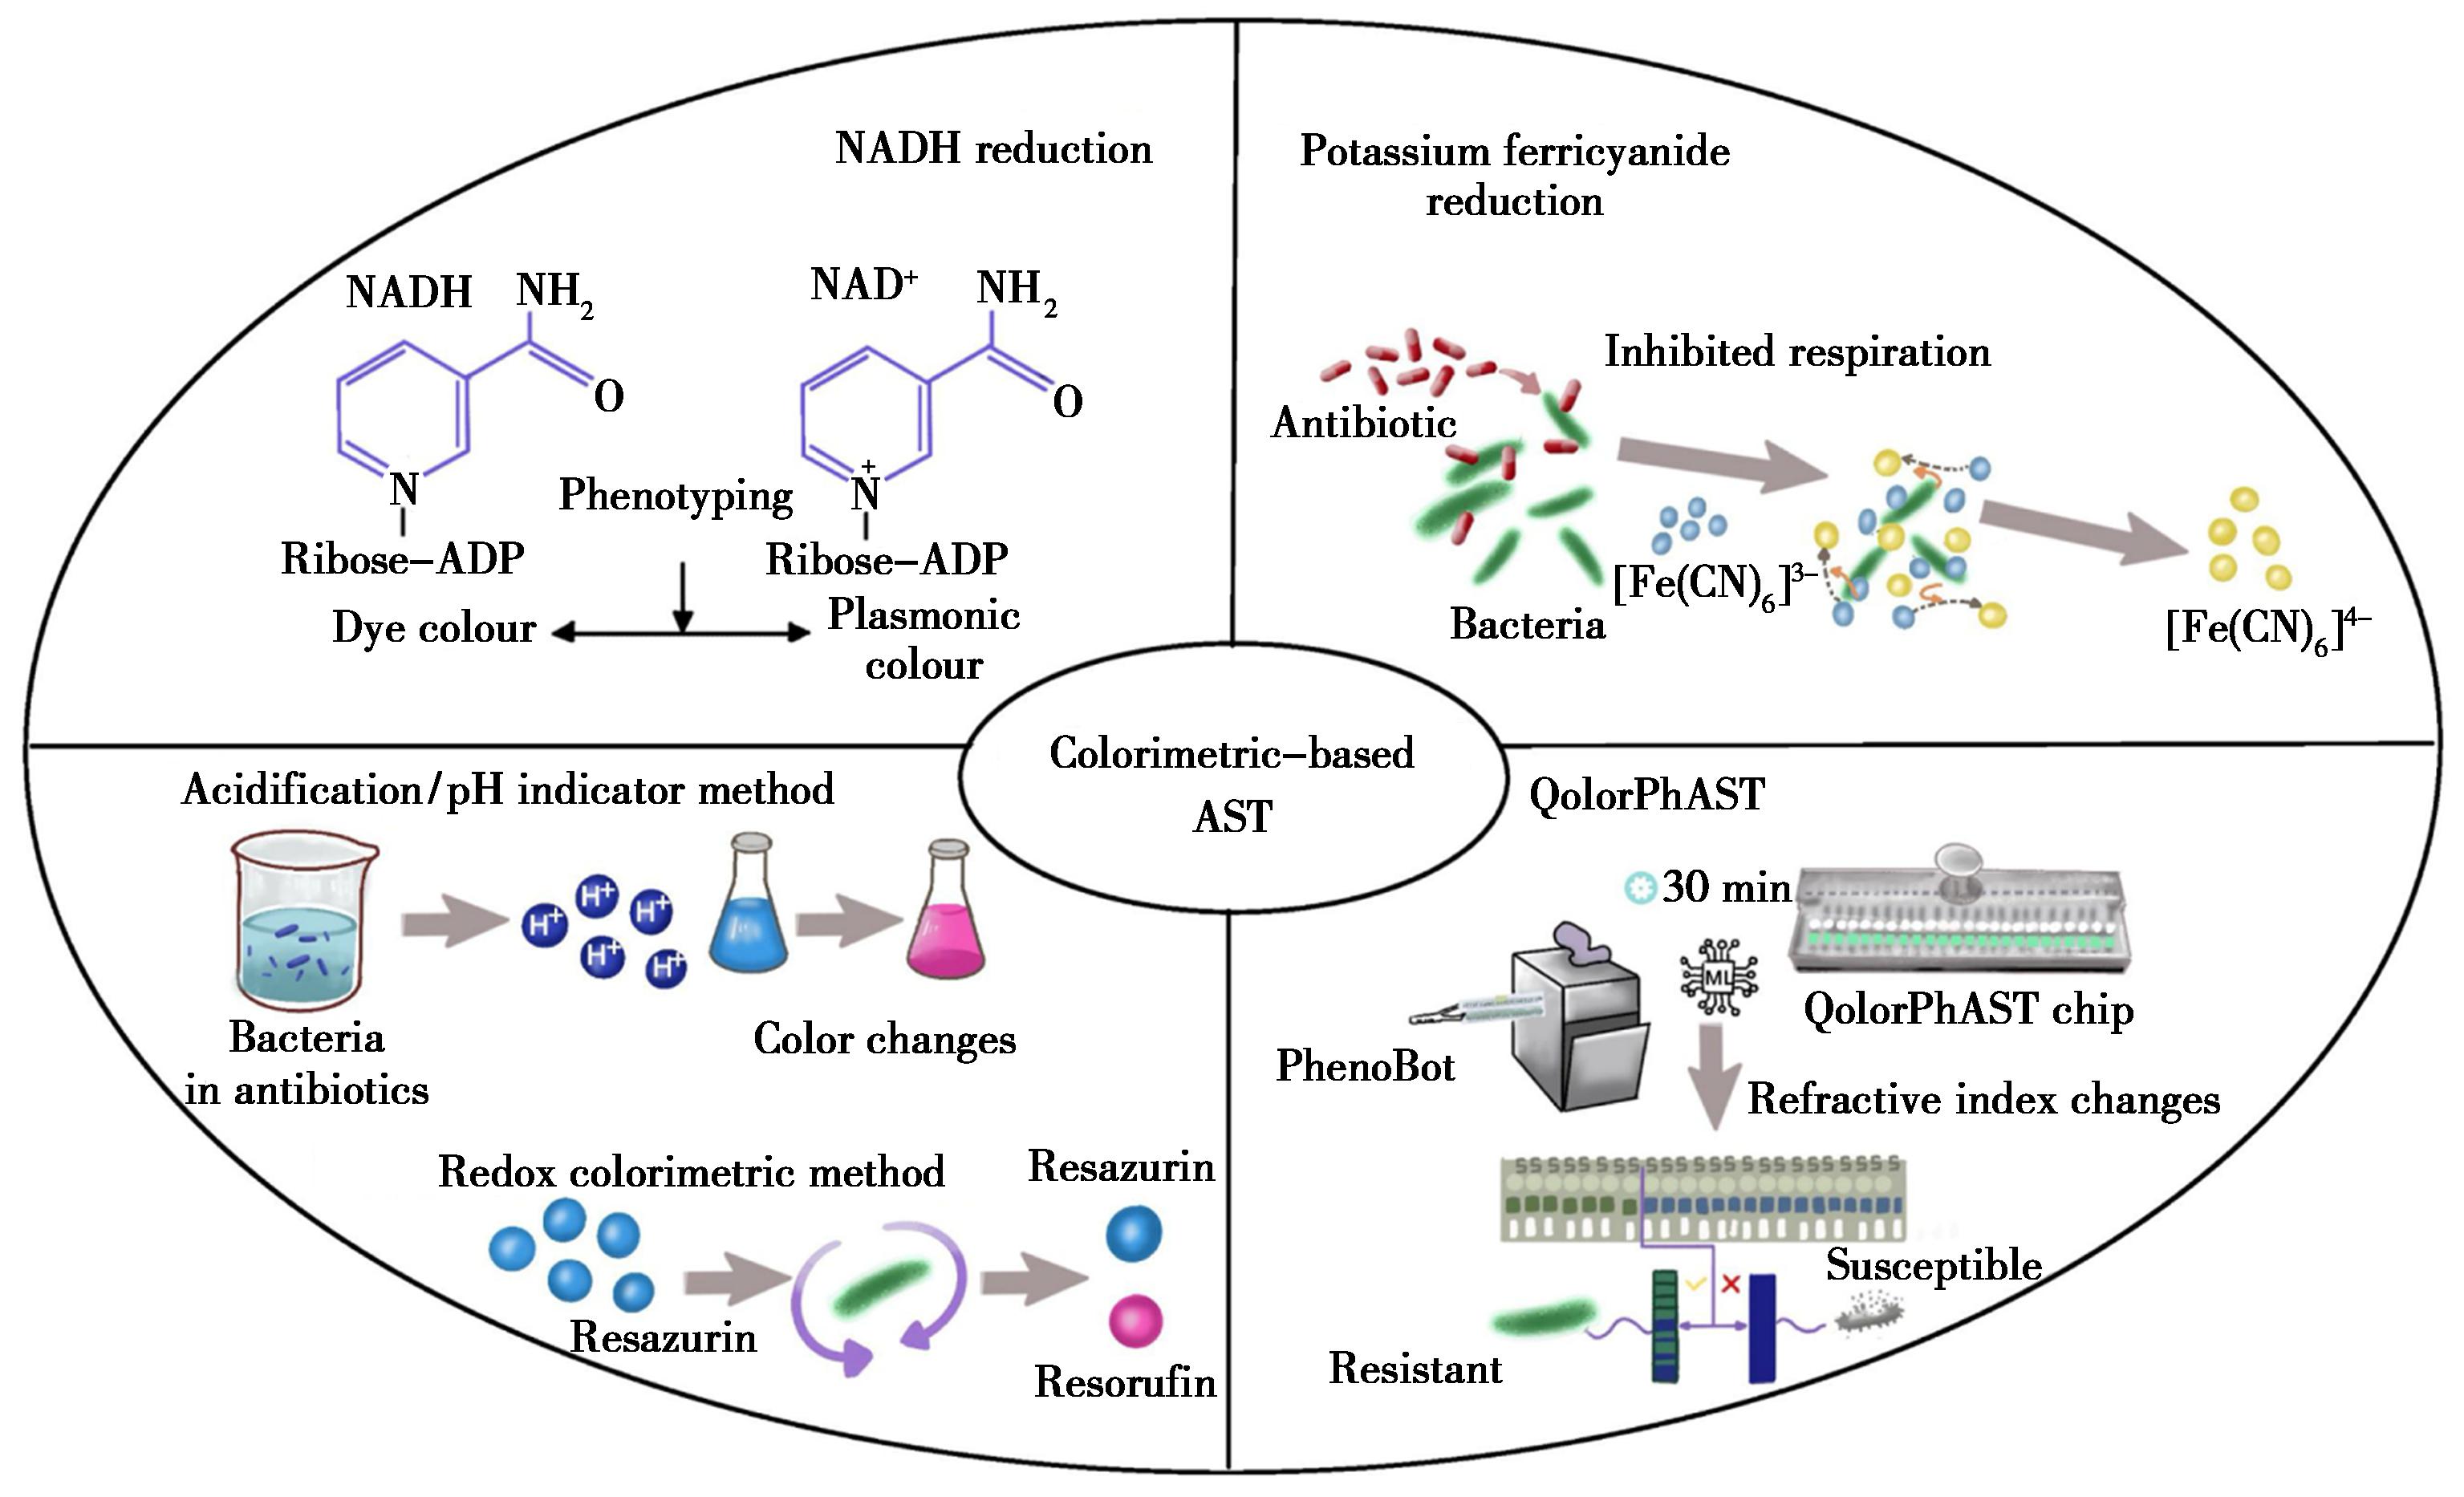
图3 基于比色法的快速AST技术总结[59,60]
Fig.3 Summary of rapid AST technologies based on colorimetry[59,60]
6 不同代谢读出方法的适用性与局限性
不同代谢读出策略的适用性与局限性主要取决于其与抗生素作用机制的匹配程度及细菌生理特征。在抗生素机制层面,短脉冲FDAA标记主要反映细胞壁肽聚糖的瞬时合成过程[31],其信号变化直接依赖于细胞壁合成通路的抑制,因此仅适用于β-内酰胺类及糖肽类等细胞壁靶向药物的快速机制判读,应用范围相对有限。相比之下,长时间(约2 h)FDAA代谢标记反映整体生物合成活性,对抗生素作用靶点依赖较小,可响应多类抗生素诱导的代谢抑制,因此具有更广的适用范围[21]。
基于耗氧速率、NAD(P)H氧化还原状态及氧化还原介体的检测方法主要反映细胞整体能量代谢与电子传递能力,因此能够响应多种抗生素诱导的系统性代谢扰动,具有较好的通用性。但该类指标易受细菌呼吸类型及培养条件影响,如好氧/兼性厌氧特征、碳源组成及氧分压变化等均可能影响基础代谢水平,从而降低不同体系之间结果的一致性。此外,pH等代谢读出反映代谢产物累积导致的微环境变化,通常需要一定反应时间才能形成稳定信号,更适用于终点型表型判读[51-53]。
总体而言,基于特定生物合成过程的读出具有较强的机制特异性,更适用于作用机制解析;而基于整体代谢状态的读出具有更广的适用范围,更适用于快速表型筛查,但更容易受到细菌生理状态及检测条件的影响。因此,在实际应用中,应根据检测目的、抗生素类别及样本类型选择合适的代谢读出策略,以兼顾机制解析能力与检测稳定性。
7 结论与展望
基于细菌代谢活性读出的快速AST能更早地检测到抗菌药物对细菌生理状态的干预效应,更契合临床对早期、精准用药的需求,在快速AST领域展现出较大的发展潜力[63]。本文系统综述了4类代表性策略,包括发光与荧光信号法、拉曼光谱法、电化学法与比色法(表1)。其中,基于发光与荧光信号的AST在实时监测和单细胞分辨率方面具有优势[64],尤其是基于荧光D-氨基酸代谢标记的AST方法在厌氧菌及临床样本直接检测方面展现出独特的优势,是当前临床转化前景较为突出的技术路径之一;基于拉曼光谱的AST方法具有单细胞和无标记的优势,能够直接获取细菌代谢和分子指纹信息,尤其适用于耐药菌机制解析、异质性分析以及新型耐药标志物的发现,但检测通量、设备成本和数据标准化仍限制临床推广,更适合作为科研实验室的高精度分析工具[65];电化学法适合尿液等样本的快速初筛,在感染性疾病快速诊断中具有较好的前景,但易受电极状态和菌种代谢差异影响[66],其长期稳定性、重复性及跨平台可比性仍需进一步优化;比色法则主要依赖纳米材料、酶促反应或代谢物引起的颜色变化进行分析,具有操作简便、结果可视化的特点,适合于基层医疗机构、资源受限地区及大规模筛查,但该方法通常以终点颜色变化为检测信号,其灵敏度、定量能力存在不足,在复杂样本中的抗干扰能力仍需改进。
表1 基于细菌代谢活性的快速AST检测技术总结
Tab.1 Summary of rapid AST technologies based on bacterial metabolic activity
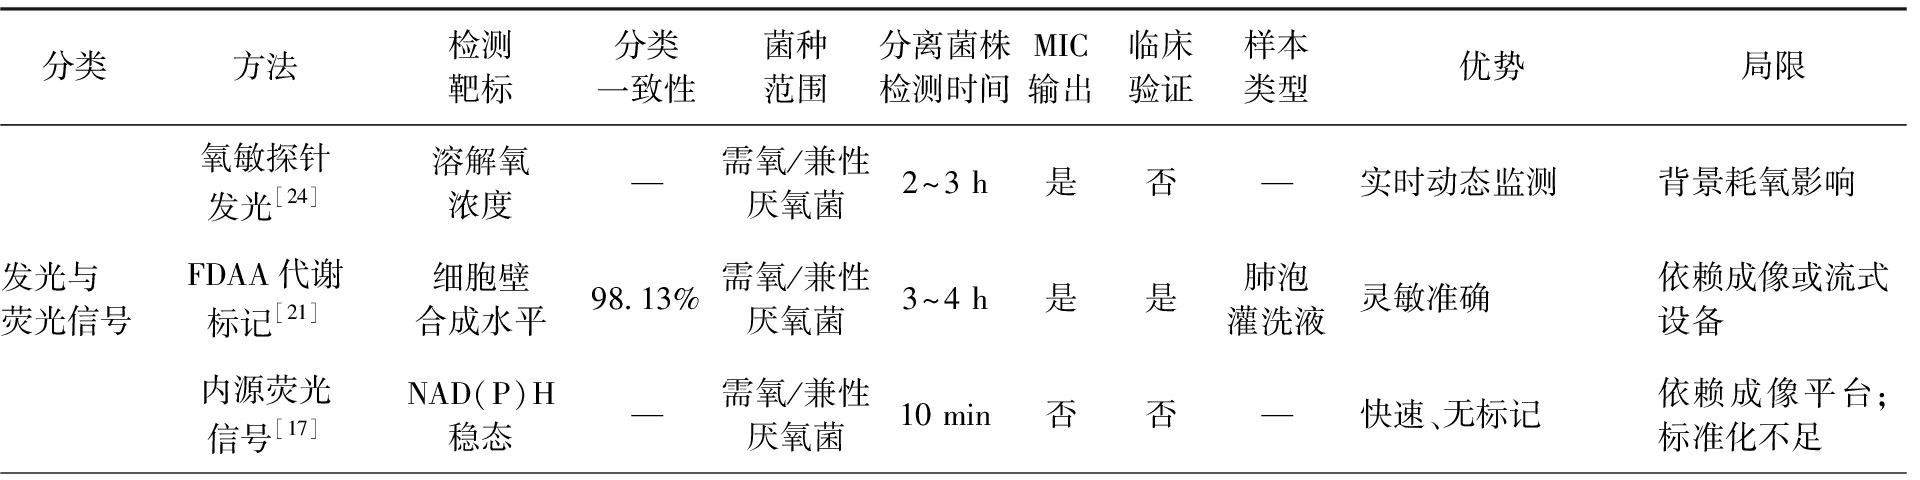
分类方法检测靶标分类一致性菌种范围分离菌株检测时间MIC输出临床验证样本类型优势局限 氧敏探针发光[24]溶解氧浓度—需氧/兼性厌氧菌2~3 h是否—实时动态监测背景耗氧影响发光与荧光信号FDAA代谢标记[21]细胞壁合成水平98.13%需氧/兼性厌氧菌3~4 h是是肺泡灌洗液灵敏准确依赖成像或流式设备 内源荧光信号[17]NAD(P)H稳态—需氧/兼性厌氧菌10 min否否—快速、无标记依赖成像平台;标准化不足
续表
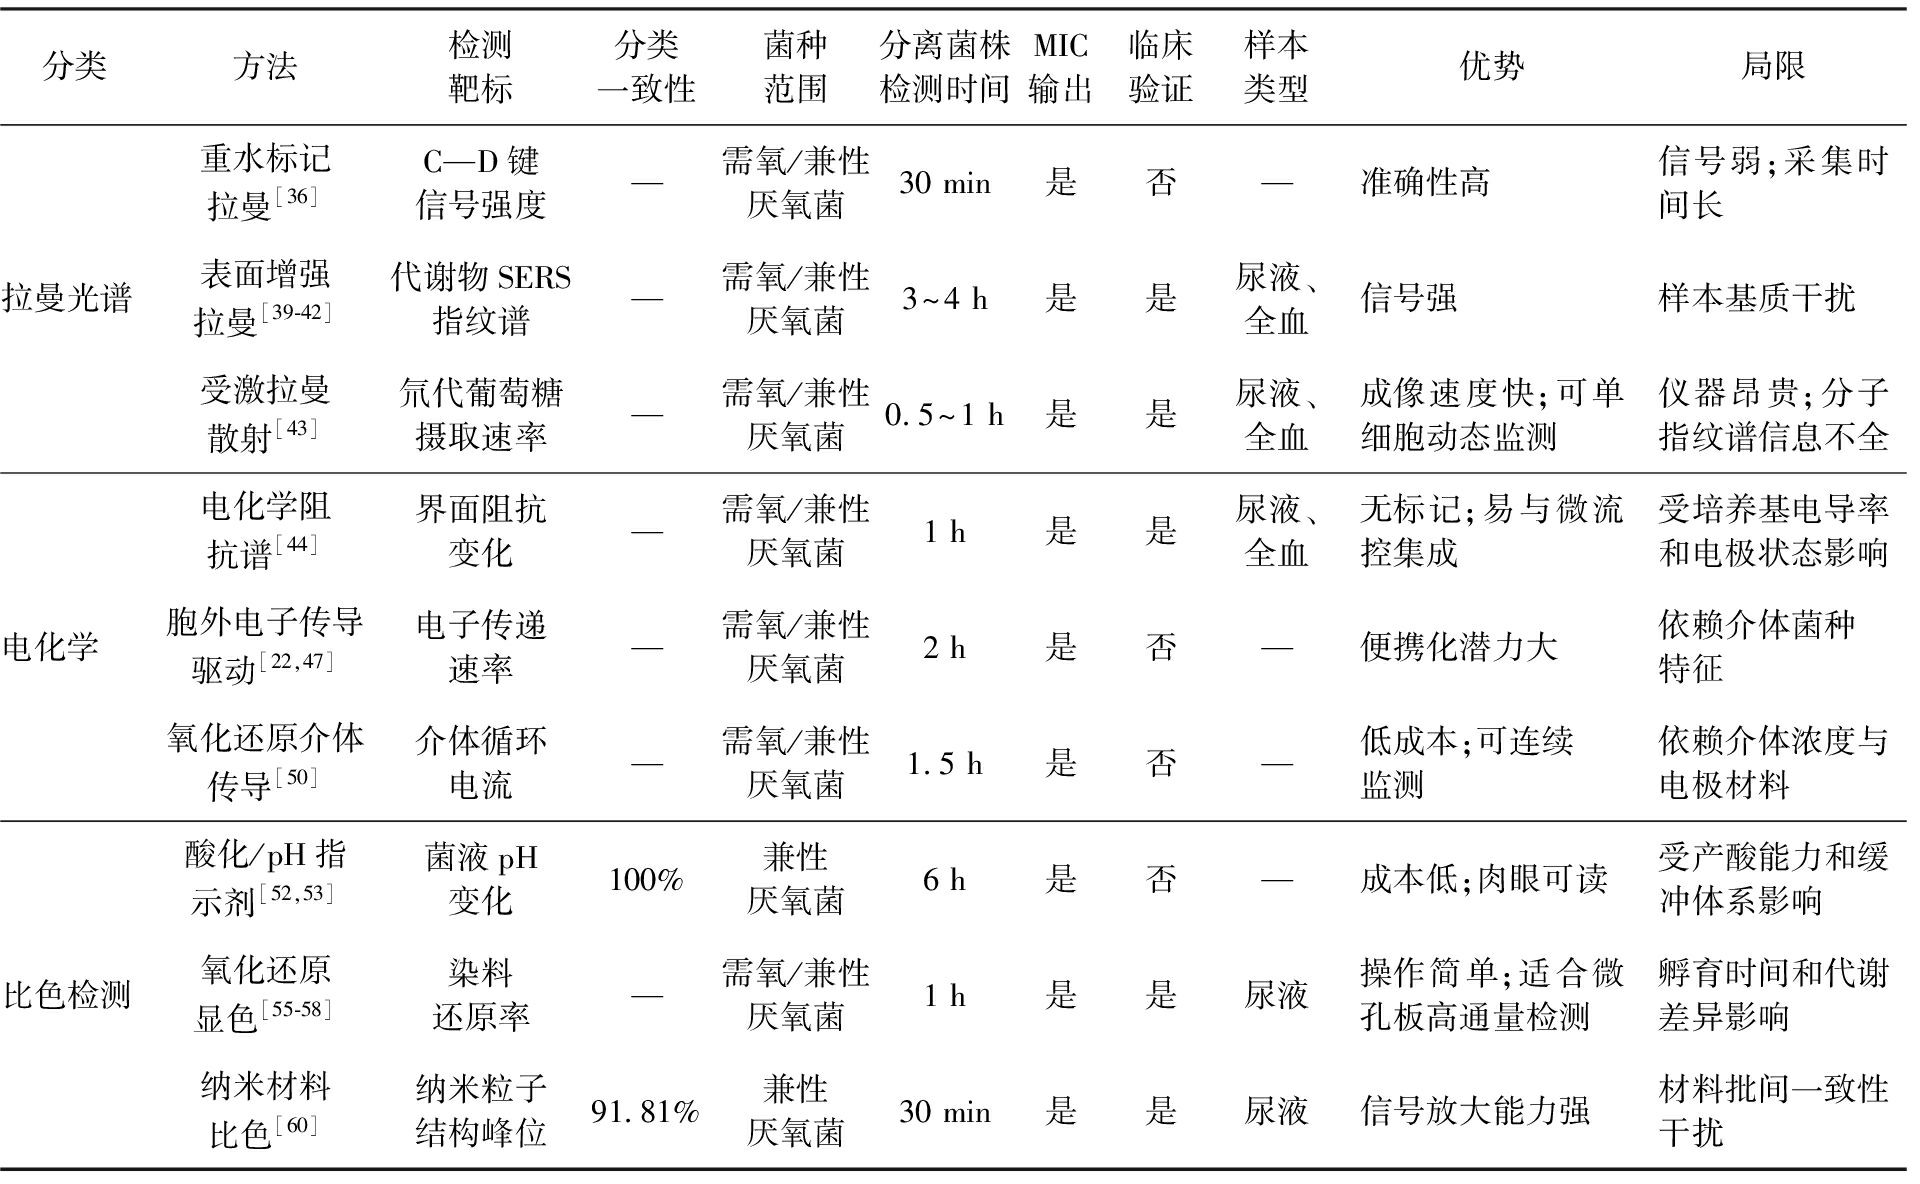
分类方法检测靶标分类一致性菌种范围分离菌株检测时间MIC输出临床验证样本类型优势局限 重水标记拉曼[36]C—D键信号强度—需氧/兼性厌氧菌30 min是否—准确性高信号弱;采集时间长拉曼光谱表面增强拉曼[39-42]代谢物SERS指纹谱—需氧/兼性厌氧菌3~4 h是是尿液、全血信号强样本基质干扰 受激拉曼散射[43]氘代葡萄糖摄取速率—需氧/兼性厌氧菌0.5~1 h是是尿液、全血成像速度快;可单细胞动态监测仪器昂贵;分子指纹谱信息不全 电化学阻抗谱[44]界面阻抗变化—需氧/兼性厌氧菌1 h是是尿液、全血无标记;易与微流控集成受培养基电导率和电极状态影响电化学胞外电子传导驱动[22,47]电子传递速率—需氧/兼性厌氧菌2 h是否—便携化潜力大依赖介体菌种特征 氧化还原介体传导[50]介体循环电流—需氧/兼性厌氧菌1.5 h是否—低成本;可连续监测依赖介体浓度与电极材料 酸化/pH指示剂[52,53]菌液pH变化100%兼性厌氧菌6 h是否—成本低;肉眼可读受产酸能力和缓冲体系影响比色检测氧化还原显色[55-58]染料还原率—需氧/兼性厌氧菌1 h是是尿液操作简单;适合微孔板高通量检测孵育时间和代谢差异影响 纳米材料比色[60]纳米粒子结构峰位91.81%兼性厌氧菌30 min是是尿液信号放大能力强材料批间一致性干扰
尽管上述策略在方法学上取得了显著进展,但其临床转化亟需进一步优化。首先细菌代谢活动受菌种差异、生长状态及培养条件等多因素影响,不同体系下代谢响应存在一定波动。因此,有必要系统筛选稳定性高、特异性强的代谢标志物,并深入阐明其与药物敏感性之间的内在关联机制。其次,现有方法仍依赖复杂仪器或繁杂流程,限制了其在临床一线的推广应用。未来应加强检测平台的小型化、集成化与自动化设计,优化样本处理流程,同时建立统一的质量控制标准与结果判读体系。此外,快速AST的临床应用还需要实现与现有药敏判读体系的有效衔接。对于能够提供MIC的快速AST方法,其结果通常依据代谢信号与抗生素浓度之间的对应关系,通过预设阈值、数学模型或算法推算获得,而非基于传统培养终点直接测得。因此,其与CLSI/EUCAST判读体系的对应关系及临床适用性仍需进一步验证。同时,目前多数方法尚缺乏统一的质量控制流程,包括参考菌株校准、检测阈值设定、重复性评价及跨平台一致性验证等,这也限制了不同实验室之间检测结果的可比性及临床推广。此外,复杂临床样本中的低菌载量、混合感染及宿主成分干扰等问题,均可能影响代谢信号的准确获取。例如,血液等原始临床样本中细菌载量通常较低,而患者接受抗菌药物治疗后,细菌可能处于低代谢活性状态,使早期代谢信号进一步减弱,从而增加检测难度。另一方面,宿主细胞及共存菌群产生的背景代谢信号可能降低细菌特异性信号的信噪比,从而影响检测准确性。目前,大多数代谢型AST方法仍以单菌检测为基础,对于混合感染样本,不同菌种的代谢信号相互叠加且药敏表型存在差异,使整体代谢读出难以对应单一菌株的MIC,从而增加结果解释的复杂性。因此,应进一步开展多中心临床研究,系统评估该方法在血液、尿液等样本中的检测性能及与传统药敏试验的一致性及临床应用价值。总体而言,随着分子探针、微流控、纳米材料多学科关键技术的不断完善与融合,基于细菌代谢活性的快速药敏检测方法有望成为精准抗感染诊疗的重要技术支撑。
[1]Kariuki S.Lancet,2024,404(10459):1172-1173.
[2]Khan Z A,Siddiqui M F,Park S.Diagnostics,2019,9(2):49.
[3]Jorgensen J H,Ferraro M J.Clin.Infect.Dis.,2009,49(11):1749-1755.
[4]Hattab S,Ma A H,Tariq Z,Vega P I,Drobish I,Lee R,Yee R.Antibiotics,2024,13(8):786.
[5]Gajic I,Kabic J,Kekic D,Jovicevic M,Milenkovic M,Mitic-culafic D,Trudic A,Ranin L,Opavski N.Antibiotics,2022,11(4):427.
[6]Abram T J,Cherukury H,Ou C Y,Vu T,Toledano M,Li Y Y,Grunwald J T,Toosky M N,Tifrea D F,Slepenkin A,Chong J,Kong L S,Pozo D V,La K T,Labanieh L,Zimak J,Shen B,Huang S S,Gratton E,Peterson E M,Zhao W A.Lab on a Chip,2020,20(3):477-489.
[7]Duan B H,Zeng X J,Peng J P.Sci.China Life Sci.,2025,68(1):130-143.
[8]Yee R,Dien B J,Simner P J.J.Clin.Microbiol.,2021,59(6):e00138-e00120.
[9]Hassall J,Coxon C,Patel V C,Goldenberg S D,Sergaki C.npj Antimicrob.Resist.,2024,2(1):16.
[10]Belenky P,Ye J D,Porter C B M,Cohen N R,Lobritz M A,Ferrante T,Jain S,Korry B J,Schwarz E G,Walker G C,Collins J J.Cell Rep.,2015,13(5):968-980.
[11]Zampieri M,Zimmermann M,Claassen M,Sauer U.Cell Rep.,2017,19(6):1214-1228.
[12]Chen C,Hong W L.Antibiotics,2021,10(3):311.
[13]Acierno C,Barletta F,Nevola R,Rinaldi L,Sasso F C,Adinolfi L E,Caturano A.Int.J.Mol.Sci.,2025,26(12):5574.
[14]Belkum A,Burnham C D,Rossen J W A,Mallard F,Rochas O,Dunne W M J.Nat.Rev.Microbiol.,2020,18(5):299-311.
[15]Braissant O,Astasov-frauenhoffer M,Waltimo T,Bonkat G.Front.Microbiol.,2020,11:547458.
[16]Dwyer D J,Belenky P A,Yang J H,Macdonald I C,Martell J D,Takahashi N,Chan C T Y,Lobritz M A,Braff D,Schwarz E G,Ye J D,Pati M,Vercruysse M,Ralifo P S,Allison K R,Khalil A S,Ting A Y,Walker G C,Collins J J.Proc.Natl.Acad.Sci.USA,2014,111(20):E2100-E2109.
[17]Rojas-andrade M D,Perinbam K,Nguyen Q T,Kim J S,Palomba F,Whiteson K,Digman M A,Siryaporn A,Hochbaum A I.ACS Infect.Dis.,2024,10(12):4057-4065.
[18]Lobritz M A,Belenky P,Porter C B M,Gutierrez A,Yang J H,Schwarz E G,Dwyer D J,Khalil A S,Collins J J.Proc.Natl.Acad.Sci.USA,2015,112(27):8173-8180.
[19]Price E E,Rom n-rodríguez F,Boyd J M.Mol.Microbiol.,2021,116(4):1009-1021.
[20]Ratzke C,Gore J.PLoS Biol.,2018,16(3):e2004248.
[21]Gao J,Guo J N,Chen J X,Ding C L,Wang J M,Huang Q,Jian Y,Zhao X Y,Li M,Gao Y,Yang C Y,Wang W.Adv.Healthc.Mater.,2022,11(6):2270030.
[22]Rafiee Z,Choi S.Analyst,2023,148(11):2501-2510.
[23]Dixneuf S,Chareire-kleiberg A C,Mahé P,Azami M,Kolytcheff C,Bellais S,Guyard C,Védrine C,Mallard F,Josso Q,Rol F.Front.Microbiol.,2023,14:1232250.
[24]O′mahony F C,Papkovsky D B.Appl.Environ.Microbiol.,2006,72(2):1279-1287.
[25]Qiu W T,Nagl S.ACS Sens.,2021,6(3):1147-1156.
[26]Juskov P,Schmitt S,Kling A,Rackus D G,Held M,Egli A,Dittrich P S.ACS Sens.,2021,6(6):2202-2210.
[27]Liu Y,Lehnert T,Mayr T,Gijs M A M.Lab on a Chip,2021,21(18):3520-3531.
[28]Kuru E,Tekkam S,Hall E,Brun Y V,Nieuwenhze M S.Nat.Protoc.,2015,10(1):33-52.
[29]Lin L Y,Song J,Du Y H,Wu Q Y,Gao J,Song Y L,Yang C Y,Wang W.Angew.Chem.Int.Ed.,2020,59(29):11923-11926.
[30]Gao J,Qin J X,Ding C L,Gao Y,Guo J N,Li M,Yang C Y,Wang W.RSC Chem.Biol.,2022,3(11):1314-1319.
[31]Walenkiewicz B,Nieuwenhze M S.ACS Chem.Biol.,2025,20(1):162-171.
[32]Yang W X,Zhang X Y,Liu X,Liu Y.Lab.Med.Clinic,2024,21(4):542-547.
杨文旭,张心宇,刘旭,刘禹.检验医学与临床,2024,21(4):542-547.
[33]Novelli-rousseau A,Espagnon I,Filiputti D,Gal O,Douet A,Mallard F,Josso Q.Sci.Rep.,2018,8(1):3957.
[34]Schröder U,Beleites C,Assmann C,Glaser U,Hübner U,Pfister W,Fritzsche W,Popp J,Neugebauer U.Sci.Rep.,2015,5(1):8217.
[35]Kirchhoff J,Glaser U,Bohnert J A,Pletz M W,Popp J,Neugebauer U.Anal.Chem.,2018,90(3):1811-1818.
[36]Tao Y F,Wang Y,Huang S,Zhu P F,Huang W E,Ling J Q,Xu J.Anal.Chem.,2017,89(7):4108-4115.
[37]Wang W,Vikesland P J.Environ.Sci.Technol.,2023,57(36):13375-13383.
[38]Dina N E,Tahir M,Bajwa S Z,Amin I,Valev V K,Zhang L W.Biosens.Bioelectron.,2023,219:114843.
[39]Fu S J,Wang X W,Wang T,Li Z P,Han D M,Yu C S,Yang C,Qu H,Chi H,Wang Y T,Li S,Tian B H,Li W L,Xia Z P.Braz.J.Microbiol.,2020,51(3):875-881.
[40]Premasiri W R,Lee J C,Sauer-budge A,Théberge R,Costello C E,Ziegler L D.Anal.Bioanal.Chem.,2016,408(17):4631-4647.
[41]Chien J Y,Gu Y C,Chien C C,Chang C L,Cheng H W,Chiu S W,Nee Y J,Tsai H M,Chu F Y,Tang H F,Wang Y L,Lin C H.Sci.Rep.,2024,14(1):19505.
[42]Han Y Y,Lin Y C,Cheng W C,Lin Y T,Teng L J,Wang J K,Wang Y L.Sci.Rep.,2020,10(1):12538.
[43]Hong W L,Karanja C W,Abutaleb N S,Younis W,Zhang X Y,Seleem M N,Cheng J X.Anal.Chem.,2018,90(6):3737-3743.
[44]Spencer D C,Paton T F,Mulroney K T,Inglis T J J,Sutton J M,Morgan H.Nat.Commun.,2020,11(1):5328.
[45]Gopalakrishnan S,Mall D,Pushpavanam S,Karmakar R.Sci.Rep.,2025,15(1):5133.
[46]Ralston H,Butterworth A,Clark B,Katsafadou M,Vezza V,Campbell T,Malecha M,Murphy M E,Poojary A,Winter A,Price D,Marrs E,Longmuir A,Hannah S,Hoskisson P A,Corrigan D K.ACS Sens.,2026,11(2):1041-1049.
[47]Rafiee Z,Rezaie M,Choi S.Analyst,2024,149(11):3224-3235.
[48]Rao R P,Sharma S,Mehrotra T,Das R,Kumar R,Singh R,Roy I,Basu T.Anal.Chem.,2020,92(6):4266-4274.
[49]Zhao J T,Li F,Cao Y X,Zhang X B,Chen T,Song H,Wang Z W.Biotechnol.Adv.,2021,53:107682.
[50]Tibbits G,Mohamed A,Call D R,Beyenal H.Biosens.Bioelectron.,2022,197:113754.
[51]Celik Y C,Ildiz N,Sagiroglu P,Atalay M A,Demir N Y,Duman M,Ocsoy I.Anal.Chem.,2025,97(20):10619-10627.
[52]Chen F E,Kaushik A,Hsieh K,Chang E,Chen L B,Zhang P F,Wang T H.Anal.Chem.,2021,93(3):1260-1265.
[53]Zhou X,Wu H T,Chen X Y,Li W R,Zhang J J,Wang M Q,Zhang J,Wang S,Liu Y Q.Food Chem.,2024,438:137983.
[54]Postek W,Pacocha N,Garstecki P.Lab on a Chip,2022,22(19):3637-3662.
[55]Koban I,Matthes R,Hübner N O,Welk A,Sietmann R,Lademann J,Kramer A,Kocher T.GMS.Krankenhhyg Interdiszip,2012,7(1):Doc06.
[56]Grela E,Koz owska J,Grabowiecka A.Acta Histochem.,2018,120(4):303-311.
[57]Tsukatani T,Suenaga H,Shiga M,Noguchi K,Ishiyama M,Ezoe T,Matsumoto K.J.Microbiol.Meth.,2012,90(3):160-166.
[58]Elshikh M,Ahmed S,Funston S,Dunlop P,Mcgaw M,Marchant R,Banat I M.Biotechnol.Lett.,2016,38(6):1015-1019.
[59]Chang X J,Xu Y C,Liu C.FEMS Microbiol.Lett.,2016,363(7):fnw037.
[60]Jalali M,Fatah T,Mata C,Hosseini I I,Yedire S G,McKay G A,Corsini R,Siavash M R,Shieh H,Reszetnik G,Hamidi S V,Yansouni C P,Nguyen D,Mahshid S.Nat.Nanotechnol.,2026,21(2):288-299.
[61]Lin X D,Zhai K R,Liu B M,Chen J H.Anal.Chem.,2025,97(31):17040-17049.
[62]Zheng L B,Shen Y Q,Dong W J,Zheng C C,Zhou R L,Lou Y L.Front.Bioeng.Biotechnol.,2022,9:795415.
[63]Macvane S H,Dwivedi H P.J.Antimicrob.Chemother.,2024,79(S1):i13-i25.
[64]Reszetnik G,Hammond K,Mahshid S,Fatah T,Nguyen D,Corsini R,Caya C,Papenburg J,Cheng M P,Yansouni C P.Nat.Commun.,2024,15(1):9719.
[65]Zhang M,Seleem M N,Cheng J X.J.Vis.Exp.,2022,(180):62398.
[66]Crane B,Hughes J P,Rowley N S J,Rashid M,Linton P E,Banks C E,Shaw K J.Analyst,2021,146(18):5574-5583.