核磁共振(Nuclear Magnetic Resonance,NMR)波谱技术自20世纪40年代被发现以来,已逐步发展成为化学、生物学、医学和材料科学等领域不可或缺的分析工具。其基本原理基于原子核在外加磁场中对射频辐射的选择性吸收:当具有非零自旋量子数的原子核(如 1H、13C、15N、19F、31P等)置于强磁场中时,会发生能级分裂,在特定频率的射频脉冲激发下产生共振跃迁,通过检测弛豫过程中释放的信号,即可获得分子结构、动力学和相互作用等多维度信息。凭借无损检测、结构信息丰富、定量准确、多组分同步表征等优势,NMR技术在有机合成、天然药物化学、高分子材料、食品与环境分析等领域应用日益广泛[1,2]。
然而,NMR技术在实际应用中始终面临着一系列固有挑战。首先,核磁共振固有灵敏度较低,这是由于核自旋能级间的能量差异极小,导致在热平衡状态下低能级与高能级的布居数差异通常仅为十万分之一量级,信号微弱成为制约检测限和测试效率的瓶颈。其次,复杂样品的谱峰重叠问题严重,特别是在代谢组学、天然产物化学和高分子材料等领域,一维谱图中谱峰交错叠加,给结构指认和定量分析带来巨大困难。再者,常规溶液中有机溶剂或水的质子浓度远高于待测溶质,其强信号不仅会掩盖目标峰,还可能导致接收器饱和与动态范围问题。
正是由于上述挑战的存在,从NMR技术发展初期开始,研究人员一直在探索和发展NMR专用试剂。专用试剂通过物理或化学方法介入测试过程,从样品制备、信号采集到数据处理等环节系统性地提升谱图质量。合理选用专用试剂,可以在不改变仪器硬件条件的前提下,显著改善信号灵敏度、分辨率、定量准确度和实验效率,其作用可类比于光学显微镜中的染色技术和电子显微镜中的对比增强剂,是NMR技术从“可测”走向“测好”的关键支撑。
本文围绕NMR波谱技术中的4类专用试剂展开论述,分别为氘代试剂、参比物(包括化学位移参比物和定量参比物)、弛豫试剂以及化学位移试剂。专用试剂的价值体现在多个层面:在样品制备阶段,氘代试剂通过替代普通溶剂,从根本上消除了溶剂质子的背景干扰,同时为仪器提供稳定的氘锁信号,保障了磁场的长期稳定性和谱图的可重复性。在信号采集阶段,弛豫试剂通过加速核自旋弛豫速率,有效缩短了脉冲序列的弛豫延迟时间,使单位时间内的扫描次数成倍增加,提升了信噪比和实验通量[3]。在数据处理与解析阶段,化学位移参比物为谱峰位置提供了统一的参照坐标,使不同实验室、不同仪器采集的数据具有可比性;定量参比物则通过已知纯度和浓度的内标,实现了从相对含量到绝对含量的精确转换。而在复杂结构解析中,化学位移试剂通过诱导各向异性位移或形成非对映异构体加合物,将原本重叠的谱峰在化学位移轴上充分展开,为手性分子的绝对构型测定、对映体过量值和混合物分析提供了独特而有效的解决方案[4]。特别值得关注的是,顺磁弛豫增强(PRE)方法和赝接触位移(PCS)方法利用顺磁中心引入长程距离和结构约束,已成为蛋白质等生物大分子结构计算中不可或缺的实验数据来源,极大地拓展了NMR在结构生物学中的应用深度。
1 氘代试剂
氘代试剂顾名思义是指分子中的氢原子(1H)被其稳定同位素氘(2H、D)部分或全部取代的有机化合物,是高分辨NMR谱图检测不可或缺的基础介质。常见的氘代试剂包括氘代氯仿(CDCl3)、氘代二甲亚砜(DMSO-d6)、重水(D2O)、氘代甲醇(CD3OD)、氘代丙酮((CD3)2CO)和氘代苯(C6D6)等。
1.1 氘代试剂的作用
氘代试剂的一个核心作用是提供锁场信号,维持磁场稳定性。核磁共振谱仪对磁场稳定性要求严苛,磁场微小漂移会显著降低谱图分辨率。氘代试剂提供的氘共振信号作为反馈信号供谱仪实时校正磁场强度,实现锁场(Lock),抑制磁场漂移,保障获取高分辨谱图[5]。
氘代试剂的另一个作用是大幅降低体系质子浓度,避免产生极强和宽大的溶剂峰,从而消除强溶剂峰对信号峰的掩盖以及对谱仪接收系统有效动态范围的压缩。此外还能有效减弱质子-质子偶极耦合造成的谱峰宽化、避免去耦过程中因射频吸收产生的加热效应等问题[6]。
市售氘代试剂的氘代度无法达到100%,氢(1H)谱中会出现残留氢的峰,被称为溶剂残留峰,可作为 1H谱化学位移参比(见2.1.1)。
1.2 选择原则
目前市面上氘代试剂种类较多且价格迥异,应根据样品性质及测试需求选择合适的氘代试剂。首要保证样品可被溶剂充分溶解,必要时可采用混合氘代试剂;同时兼顾化学兼容性,规避溶剂与样品发生化学反应,观测活泼氢信号时避免使用重水等易发生氢氘交换的溶剂;需根据检测需求选择适宜氘代度的试剂,抑制残留质子干扰。氢谱优先选氘代度>99.8%的试剂,碳谱/杂核谱可适当放宽,杂核谱甚至可以使用非氘代试剂;结合样品信号化学位移区间选用溶剂,避开溶剂残留峰的信号干扰;变温实验需适配溶剂的熔沸点参数。具体选择可参考表1。
表1 不同样品体系氘代试剂的选择
Tab.1 Selection of deuterated solvents for different samples
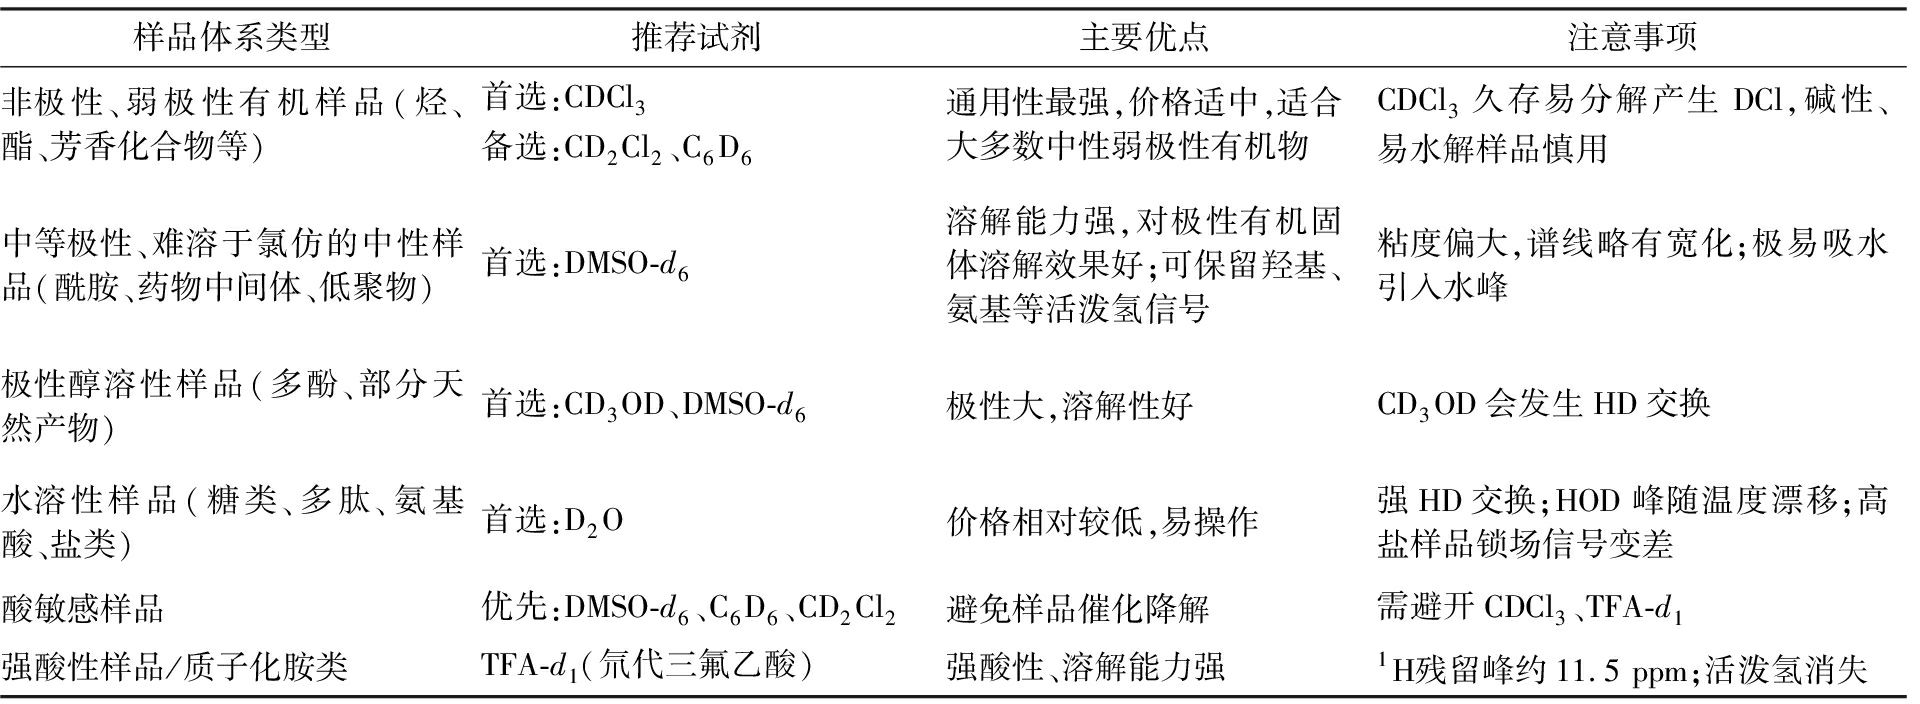
样品体系类型推荐试剂主要优点注意事项非极性、弱极性有机样品(烃、酯、芳香化合物等)首选:CDCl3备选:CD2Cl2、C6D6通用性最强,价格适中,适合大多数中性弱极性有机物CDCl3久存易分解产生DCl,碱性、易水解样品慎用中等极性、难溶于氯仿的中性样品(酰胺、药物中间体、低聚物)首选:DMSO-d6溶解能力强,对极性有机固体溶解效果好;可保留羟基、氨基等活泼氢信号粘度偏大,谱线略有宽化;极易吸水引入水峰极性醇溶性样品(多酚、部分天然产物)首选:CD3OD、DMSO-d6极性大,溶解性好CD3OD会发生HD交换水溶性样品(糖类、多肽、氨基酸、盐类)首选:D2O价格相对较低,易操作强HD交换;HOD峰随温度漂移;高盐样品锁场信号变差酸敏感样品优先:DMSO-d6、C6D6、CD2Cl2避免样品催化降解需避开CDCl3、TFA-d1强酸性样品/质子化胺类TFA-d1(氘代三氟乙酸)强酸性、溶解能力强1H残留峰约11.5 ppm;活泼氢消失
1.3 使用注意事项
多数氘代试剂易挥发,部分有毒(C6D6),建议在通风橱中操作。氘代试剂开封后要密封保存,避免吸水后氘氢交换导致氘代度降低或者引入水峰干扰。D2O、DMSO-d6易吸潮,开封后建议添加分子筛干燥。
CDCl3见光会产生氘代氯化氢(DCl),易使碱性、酰胺、杂环类样品分解,导致谱图杂峰增多,因此CDCl3避光保存。(CD3)2CO沸点低、挥发性强,应冷藏保存。更具体的氘代试剂保存和使用注意事项可参考试剂厂商的相关资料[7]。
2 参比物
在NMR分析中,参比物是一类用于提供标准化参照基准的专用试剂,分为化学位移参比物与定量参比物两大类,部分参比物可同时兼具位移定标与积分定量双重功能。
2.1 化学位移参比物
化学位移是NMR中用于定性识别分子结构的最核心数据,但是化学位移并不是直接测量而来。NMR谱仪直接测量的是原子核的共振频率(单位:MHz),这是一个随外加磁场强度、溶剂、温度等的变化而改变的绝对物理量。为实现不同仪器、不同实验室之间谱图数据的可对比性,引入了化学位移(δ)的概念,其公式为[8]:
δ=(ν观察-ν参比)/ν参比
式中;ν观察和ν参比分别为观察峰和化学位移参比峰的共振频率。
得到的化学位移是一个相对值,是与仪器磁场强度无关的无量纲常数。化学位移参比物起的作用是提供一个统一标尺,把绝对共振频率转化为无量纲的数。
化学位移参比物作为核磁共振数据的“基准锚点”,保证了不同来源数据的可比性。在人工智能深度赋能科学研究的时代,这个作用的重要性愈发凸显。高质量、标准化的数据是构建可机读谱图数据库的基石,直接决定了AI模型学习化学结构-波谱关系时的准确性与泛化能力。统一、可溯源的化学位移标尺,确保了海量跨实验室数据能被AI有效整合与挖掘,是实现波谱解析智能化、自动化以及推动化学研究范式向数据驱动转型不可或缺的前提[9]。
2.1.1 化学位移参比物的分类
化学位移参比物可分为一级参比物与二级参比物。其中,一级参比物为国际纯粹与应用化学联合会(IUPAC)统一规定的基准物质,规定对应观测核化学位移δ=0,无需依赖其他参比物校准,是所有核磁化学位移标度的溯源基础[8]。常用核的一级化学位移参比物见表2。这些物质化学性质稳定、核磁信号单一,适配绝大多数常规核磁检测场景,但部分一级参比物存在挥发性强、毒性高、易水解或实验操作苛刻等缺陷,难以直接用于日常批量检测,需借助二级化学位移参比物进行间接参比。
二级化学位移参比物是指已通过一级参比完成精确标定的物质,其本身不定义为零点,而是利用已知的化学位移值实现间接定标。除了表2中列出的二级化学位移参比物外,氘代试剂是日常测试中经常选用的二级化学位移参比物[7]。不同氘代试剂的溶剂残留峰在 1H谱中有特定的化学位移值和峰形,在谱图中容易识别。在 13C谱中,氘代试剂的谱峰(除D2O外)也非常有辨识度。这种参比方法无需额外添加参比试剂,操作便利,广为应用。常用氘代试剂的溶剂峰化学位移见表3[12]。
表2 常用核的化学位移参比物注
Tab.2 Chemical shift references for commonly observed nuclei
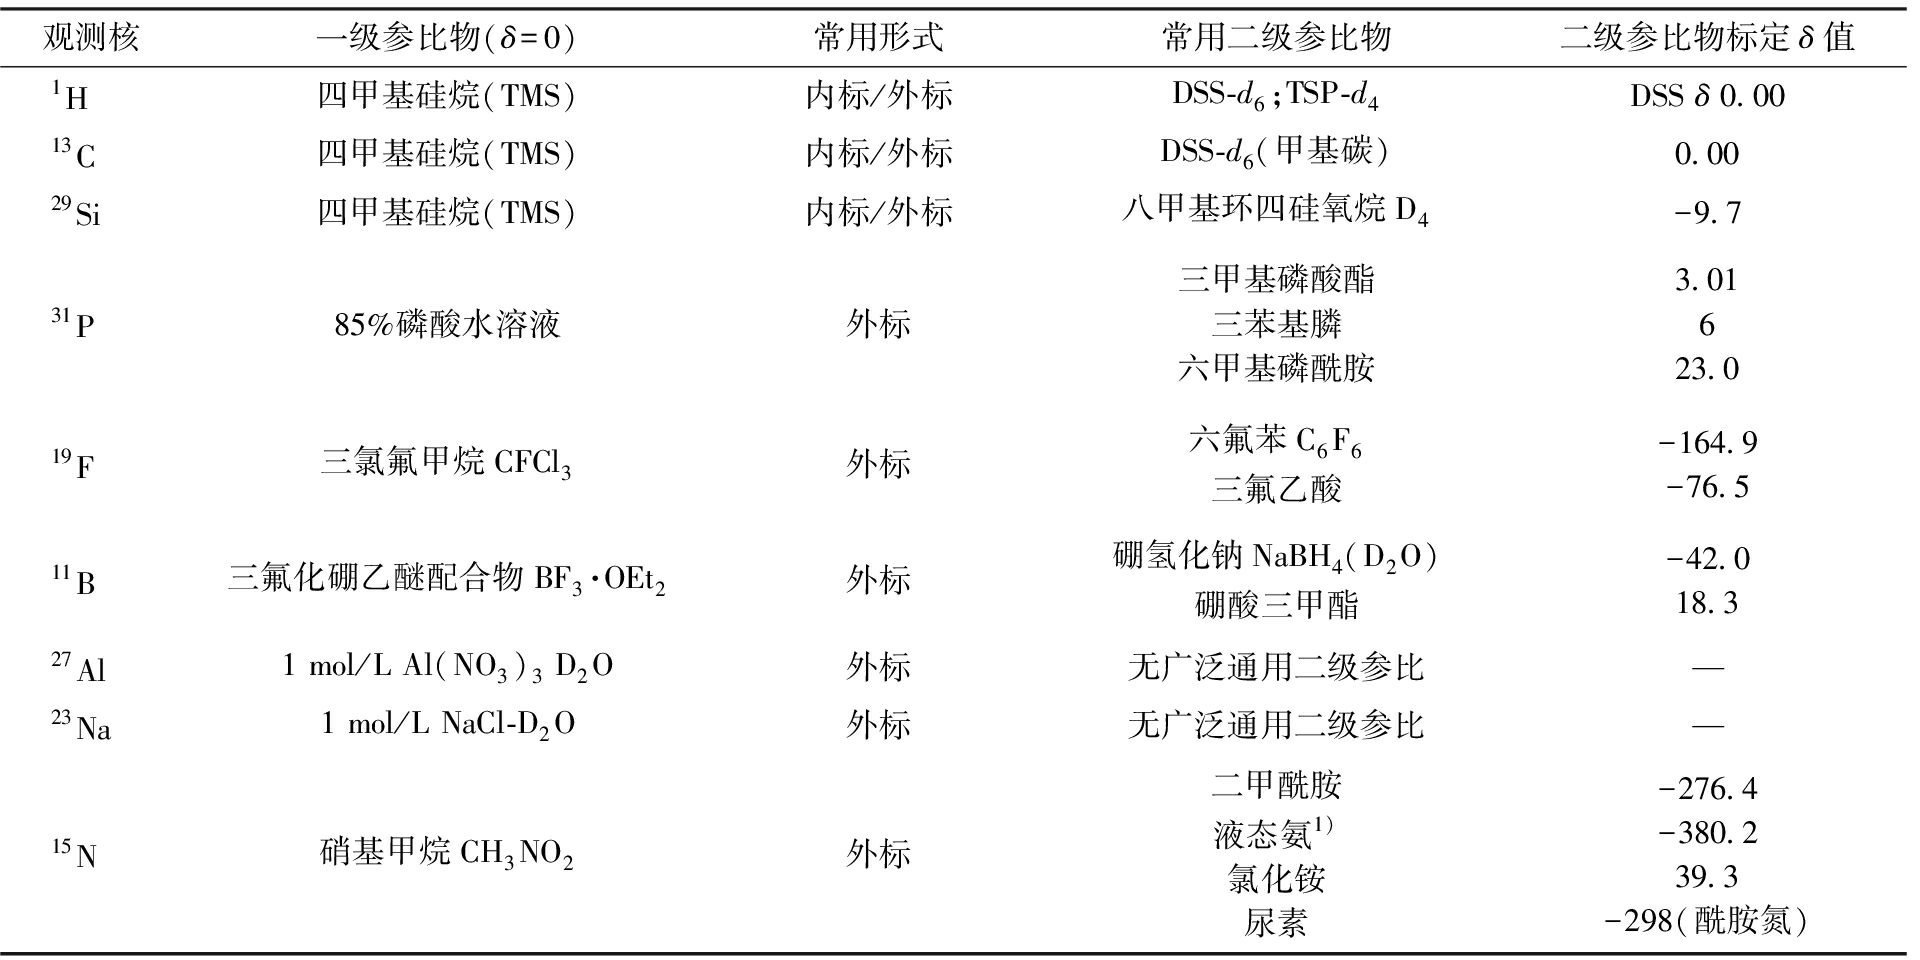
观测核一级参比物(δ=0)常用形式常用二级参比物二级参比物标定δ值1H四甲基硅烷(TMS)内标/外标DSS-d6;TSP-d4DSS δ 0.0013C四甲基硅烷(TMS)内标/外标DSS-d6(甲基碳)0.0029Si四甲基硅烷(TMS)内标/外标八甲基环四硅氧烷D4-9.731P85%磷酸水溶液外标三甲基磷酸酯三苯基膦六甲基磷酰胺3.01623.019F三氯氟甲烷CFCl3外标六氟苯C6F6三氟乙酸-164.9-76.511B三氟化硼乙醚配合物BF3·OEt2外标硼氢化钠NaBH4(D2O)硼酸三甲酯-42.018.327Al1 mol/L Al(NO3)3 D2O外标无广泛通用二级参比—23Na1 mol/L NaCl-D2O外标无广泛通用二级参比—15N硝基甲烷CH3NO2外标二甲酰胺液态氨1)氯化铵尿素-276.4-380.239.3-298(酰胺氮)
注:1)有些文献,尤其是生物领域中,常将液态氨的化学位移定为0,参考相关文献时注意其使用的参比物,必要时要进行对应数值换算[10,11]。参比物从液态氨转为硝基甲烷时,化学位移需要减380.2。
表3 常用氘代试剂在氢谱、碳谱中的溶剂峰化学位移
Tab.3 Chemical shifts of deuterated solvents in 1H and 13C NMR spectra
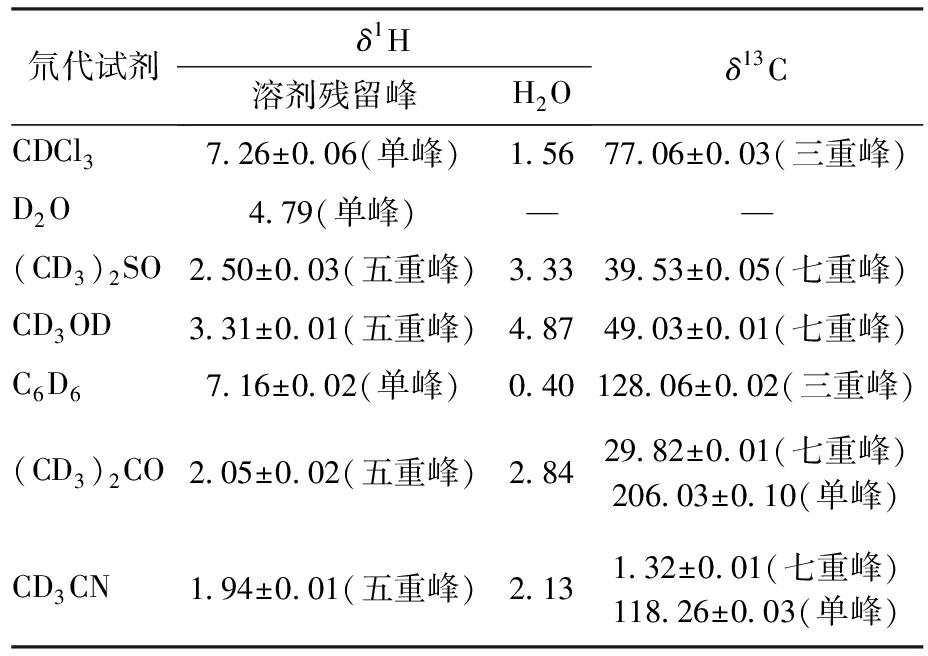
氘代试剂δ1H溶剂残留峰H2Oδ13CCDCl37.26±0.06(单峰)1.5677.06±0.03(三重峰)D2O4.79(单峰)——(CD3)2SO2.50±0.03(五重峰)3.3339.53±0.05(七重峰)CD3OD3.31±0.01(五重峰)4.8749.03±0.01(七重峰)C6D67.16±0.02(单峰)0.40128.06±0.02(三重峰)(CD3)2CO2.05±0.02(五重峰)2.8429.82±0.01(七重峰)206.03±0.10(单峰)CD3CN1.94±0.01(五重峰)2.131.32±0.01(七重峰)118.26±0.03(单峰)
2.1.2 化学位移参比方法
化学位移参比物按使用方式可以分为内标法和外标法。
内标法是将参比物加入样品溶液中,与待测物同磁场、同溶剂环境下进行测试,可抵消溶剂诱导位移、温度偏移的影响。TMS、DSS和TSP等一般使用内标法。
外标法中,参比物不与待测样品混合,单独装于另一样品管(如同轴毛细管或核磁管)中。检测时可以将两个样品管以同轴相套的方式放入磁体,同时检测样品与参比物的共振峰。也可以在谱仪测试条件尽可能保持一致的情况下,分别检测样品和参比物(也被称为替代法)。外标法避免了参比物与样品的接触,适用于对纯度要求极高的样品、会发生化学反应的体系或需要严格无水无氧操作条件的样品。
需明确的是,参比等级与使用方式相互独立,一级参比物可根据实验需求采用内标或外标形式,外标法仅存在微量磁化率系统误差,不改变其一级基准的溯源属性。在实际应用中,无论采用一级还是二级参比物,均需在数据报告中明确记录参比物名称、使用方式、溶剂环境及化学位移推荐值来源,以确保数据的严谨性、可追溯性和实验室间可比性。
2.2 定量参比物
近年来,定量核磁共振波谱法(qNMR)凭借定量准确度高、样品前处理步骤简单、可同步实现定性与定量分析等突出优势,已在反应机理研究、原料药生产、食品检验、天然产物活性成分分析等领域广泛应用[13-16]。在NMR中,峰面积积分与对应自旋核的摩尔数成正比,但由于缺乏绝对积分刻度,在需要绝对定量的定量核磁共振(qNMR)方法中,选择合适的定量参比物尤为关键。定量参比物需依托其已知的精确摩尔数,建立浓度换算的标尺。
2.2.1 常用定量参比物
理想的定量参比物应满足以下要求:1)高纯度且经过标定,优先选用有证标准物质;2)化学性质稳定、惰性,不与样品发生反应,且不易挥发、不易吸湿;3)在所选氘代溶剂中具有良好的溶解性,并与样品的溶解性相匹配;4)其共振峰与样品峰位置接近但不重叠,最好为单峰或简单峰形。常用定量参比物见表4。
表4 常用定量qNMR参比物的性质
Tab.4 Properties of common qNMR reference materials
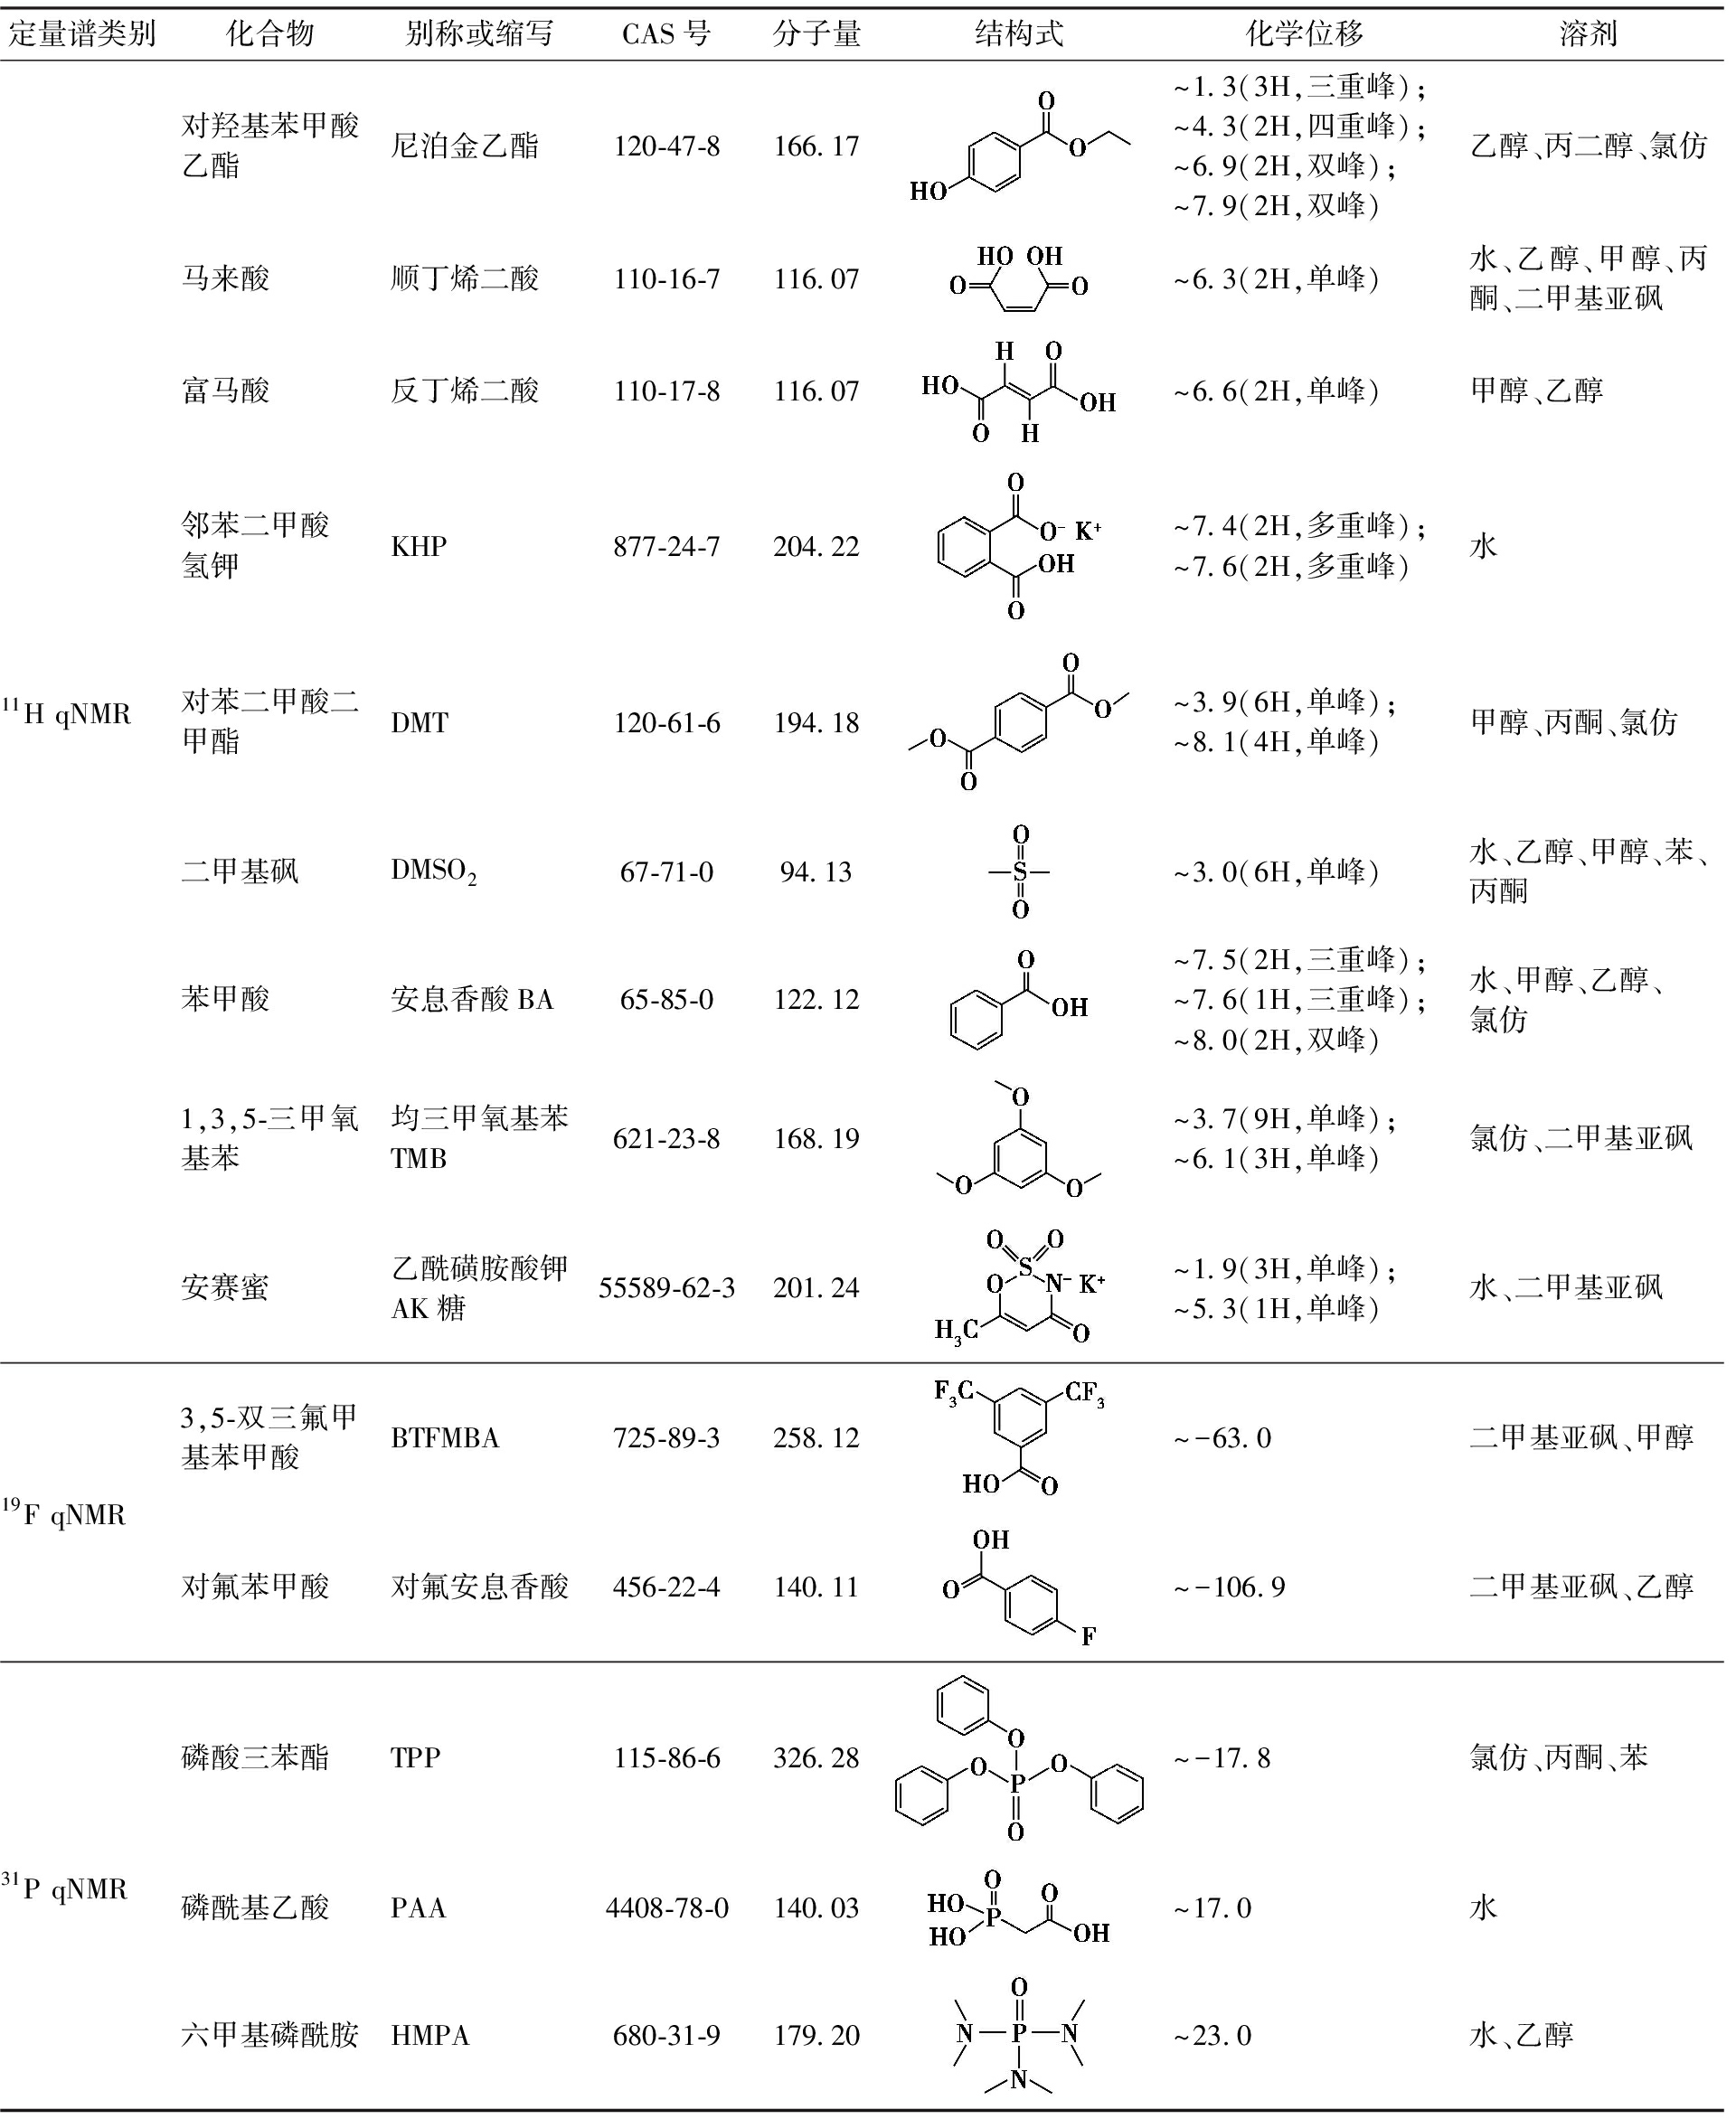
定量谱类别化合物别称或缩写CAS号分子量结构式化学位移溶剂11H qNMR对羟基苯甲酸乙酯尼泊金乙酯120-47-8166.17~1.3(3H,三重峰);~4.3(2H,四重峰);~6.9(2H,双峰);~7.9(2H,双峰)乙醇、丙二醇、氯仿马来酸顺丁烯二酸110-16-7116.07~6.3(2H,单峰)水、乙醇、甲醇、丙酮、二甲基亚砜富马酸反丁烯二酸110-17-8116.07~6.6(2H,单峰)甲醇、乙醇邻苯二甲酸氢钾KHP877-24-7204.22~7.4(2H,多重峰);~7.6(2H,多重峰)水对苯二甲酸二甲酯DMT120-61-6194.18~3.9(6H,单峰);~8.1(4H,单峰)甲醇、丙酮、氯仿二甲基砜DMSO267-71-094.13~3.0(6H,单峰)水、乙醇、甲醇、苯、丙酮苯甲酸安息香酸BA65-85-0122.12~7.5(2H,三重峰);~7.6(1H,三重峰);~8.0(2H,双峰)水、甲醇、乙醇、氯仿1,3,5-三甲氧基苯均三甲氧基苯TMB621-23-8168.19~3.7(9H,单峰);~6.1(3H,单峰)氯仿、二甲基亚砜安赛蜜乙酰磺胺酸钾AK糖55589-62-3201.24~1.9(3H,单峰);~5.3(1H,单峰)水、二甲基亚砜19F qNMR3,5-双三氟甲基苯甲酸BTFMBA725-89-3258.12~-63.0二甲基亚砜、甲醇对氟苯甲酸对氟安息香酸456-22-4140.11~-106.9二甲基亚砜、乙醇31P qNMR磷酸三苯酯TPP115-86-6326.28~-17.8氯仿、丙酮、苯磷酰基乙酸PAA4408-78-0140.03~17.0水六甲基磷酰胺HMPA680-31-9179.20~23.0水、乙醇
2.2.2 定量参比方法
与化学位移参比物的使用方法类似,定量参比物的使用也可分为内标法和外标法。
内标法是精确称量定量参比物(内标),与待测样品共溶于氘代溶剂,混合均匀后装入同一根核磁管进行测试,依靠内标与样品特征峰积分比值完成含量计算。这种方法保证了样品和内标处于完全相同的磁场、温度、射频环境。此外,氘代溶剂、称量和移液带来的系统误差可以相互抵消,因此内标法定量准确度和精密度较高。
外标法是分别配制标准参比溶液与待测样品溶液,随后分别装入两根核磁管采集图谱。通过标准曲线法或单点校正法,代入样品峰积分计算含量,全程不向样品中加入参比物。外标法的待测样品可完全回收,适合贵重稀有样品。同一标准溶液可批量测定多份样品,适合大批量样品的快速筛查。但是由于管间差异会引入定量偏差,精度低于内标法。
3 弛豫试剂
在NMR测试中,原子核的自旋态受射频脉冲激发由低能态跃迁至高能态,其随后恢复至玻尔兹曼平衡的过程称为自旋弛豫。该过程主要分为纵向弛豫(又称为自旋-晶格弛豫,T1)和横向弛豫(又称为自旋-自旋弛豫,T2)。
弛豫试剂在NMR测试中用于加速原子核自旋弛豫,主要缩短T1,同时也会对T2产生影响。绝大多数弛豫试剂为含有未成对电子的顺磁性物质,由于电子磁矩约为 1H核磁矩的660倍,通过电子与核的偶极-偶极相互作用(Dipolar Interaction)在待测核周边产生局部波动磁场,微量添加即可显著加快核自旋弛豫速率。这种作用也被称为顺磁弛豫增强(Paramagnetic Relaxation Enhancement,PRE)。在NMR技术中主要用途为:1)优化实验效率和改善定量准确性;2)辅助进行结构/动力学分析[17]。
3.1 优化实验效率和改善定量准确性
在NMR的脉冲序列中,弛豫延迟时间(Recycle Delay)是一个关键参数,其设置是为了确保前后两次脉冲序列之间有足够长的时间,使自旋磁化矢量恢复到平衡态。弛豫延迟时间的设置由T1决定,在qNMR中常要求弛豫延迟时间>5T1[18],以确保自旋核充分弛豫从而获得准确可靠的峰面积积分。
弛豫试剂通过降低目标原子核的T1值,使自旋磁化矢量在两次脉冲序列之间更快恢复到平衡状态,从而允许使用更短的弛豫延迟时间,在固定时间内采集更多次信号,提高单位时间内的信噪比,优化实验效率(图1)[19]。同时弛豫试剂还能减少因不同基团T1差异导致的积分偏差,提升qNMR的准确性。日常测试中,不仅常用于 13C、29Si、15N等天然丰度低且T1时间较长的小分子一维定性定量NMR谱图采集,还广泛应用于生物大分子的多维谱图采集[20,21]。
近年来弛豫试剂在与连续流动技术结合的FlowNMR及低场核磁中展现出独特价值。在FlowNMR中,添加弛豫试剂可实现快速扫描,实时监测瞬态中间体与反应动力学,克服了流动状态下极化时间不足的瓶颈。对于低场核磁,弛豫试剂能有效补偿因场强降低导致的灵敏度损失,增强信号强度,拓宽其在复杂体系反应监测和定量分析中的应用范围。低场核磁与FlowNMR的组合在弛豫试剂的助攻下大幅降低原位核磁监测对大型超导核磁设备的依赖,推动核磁共振从离线实验室表征走向原位、在线实时监测,助力反应机理解析与工艺优化,为原位核磁共振技术在过程分析领域的规模化普及奠定基础[22,23]。
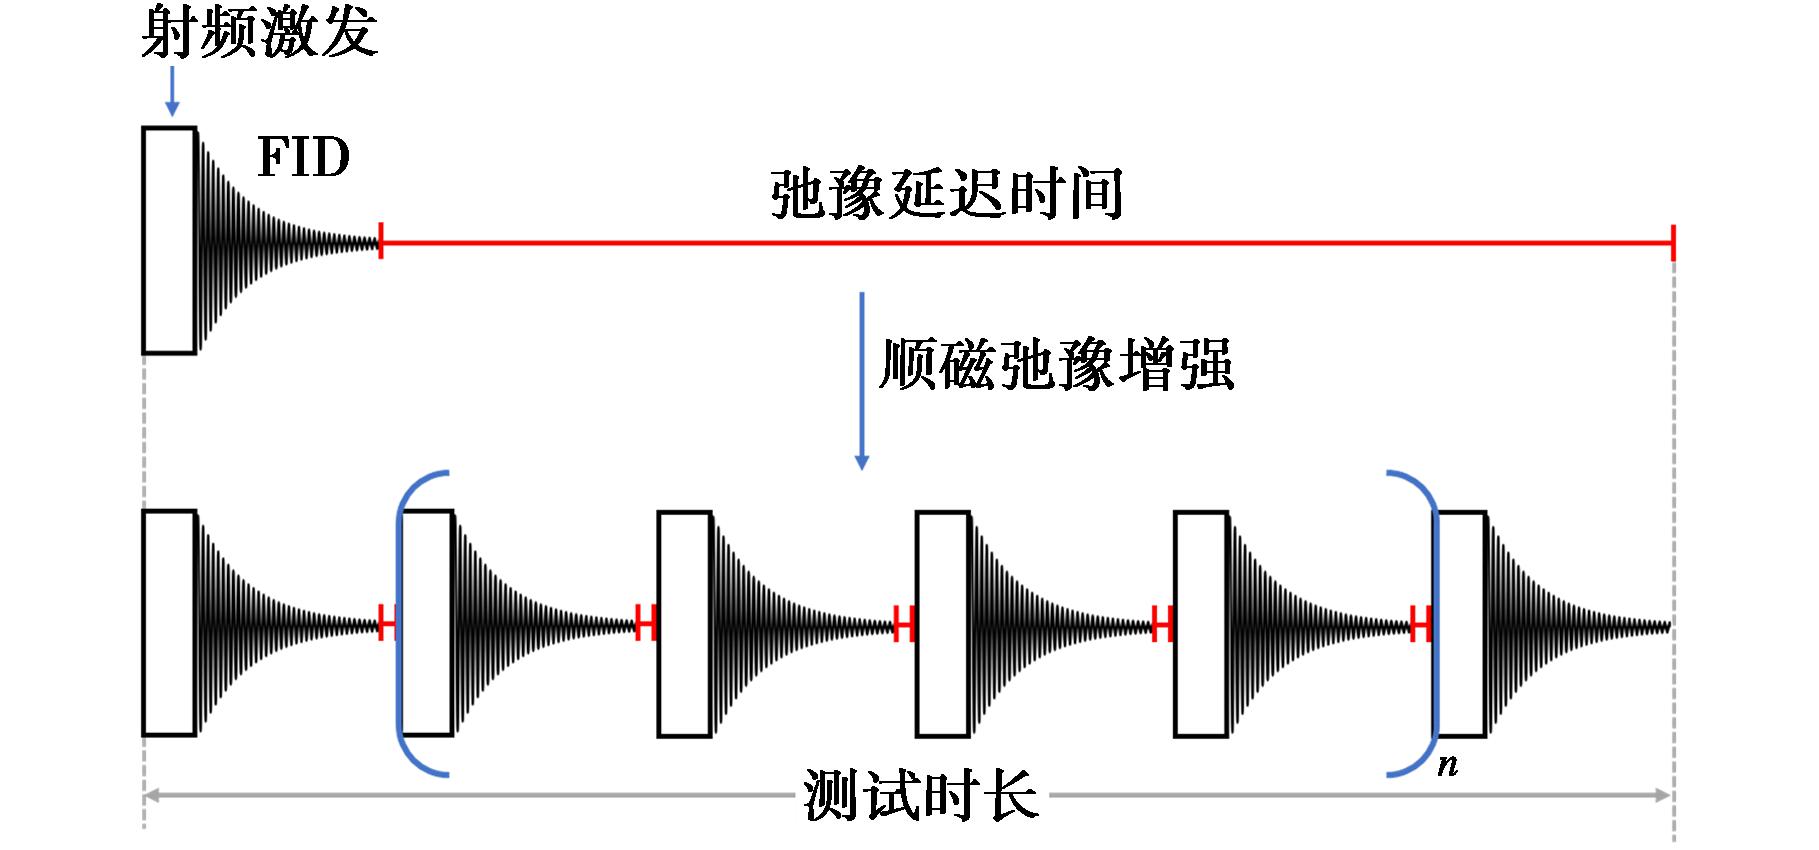
图1 示意图展示通过添加弛豫试剂缩短T1,从而缩短弛豫延迟时间后,在相同的时间内采样次数大幅提高
Fig.1 Schematic representation that by adding relaxation reagents to shorten T1,the recycle delay can be drastically reduced,allowing more scans to be acquired within the same experimental duration
3.2 辅助结构解析与动力学分析
弛豫试剂的应用不仅限于提升采集效率,它还是获取分子结构信息的有力工具,在生物大分子结构解析领域,PRE被专有定义为一种长程距离约束工具[24]。该方法以弛豫试剂提供的顺磁中心作为探针,通过位点特异性方式引入生物大分子中。由于PRE效应与顺磁中心到观测核之间的距离呈r-6的强依赖关系,测量周围不同核的弛豫增强程度,即可精确反推出该核与顺磁中心之间的距离,其有效范围通常为15~35 Å。这些距离约束可辅助生物大分子的三维结构计算,帮助捕捉低占比的瞬态构象与弱相互作用复合物,表征蛋白无序区域、分子结合界面及大分子复合物的动态组装行为,是NMR结构解析的标准方法之一[25]。
位点特异性标记的策略大致分为两种。一种是通过化学反应,将稳定的顺磁标签(如氮氧自由基、金属螯合物等)定点连接到蛋白质或核酸的特定功能基团上[24-26]。另一种策略则是在目标蛋白中通过定点突变引入金属螯合基序(如多聚组氨酸标签),再与特定的顺磁金属离子(如Mn2+、Gd3+等)进行配合[27]。
3.3 常用弛豫试剂
弛豫试剂依靠未成对电子引发PRE,按照分子类型可划分为无机顺磁金属离子、镧系/过渡金属螯合物、有机氮氧自由基三大类。弛豫试剂的选取需要根据不同的实验目标、溶剂类型、样品性质等进行选择,常用弛豫试剂的作用和功能见表5。在以加快数据采集或定量为目的的常规测试中,需要选用能均匀高效缩短目标核T1,同时尽可能不引起显著化学位移变化或谱线增宽的化合物。乙酰丙酮铬(Cr(acac)3)弛豫增强效果突出,对化学位移干扰小,且在有机溶剂中溶解性良好,常作为有机体系的首选。在以获取分子结构信息为目的的实验中,则要选择顺磁性强、电子弛豫时间合适的化合物。这类体系一般较复杂,需依据体系特点综合权衡多重影响因素后开展试剂筛选与条件优化[24-27]。
表5 不同实验目标下弛豫试剂的选取和使用要点
Tab.5 Selection and application guidelines of relaxation reagents for different experimental purposes
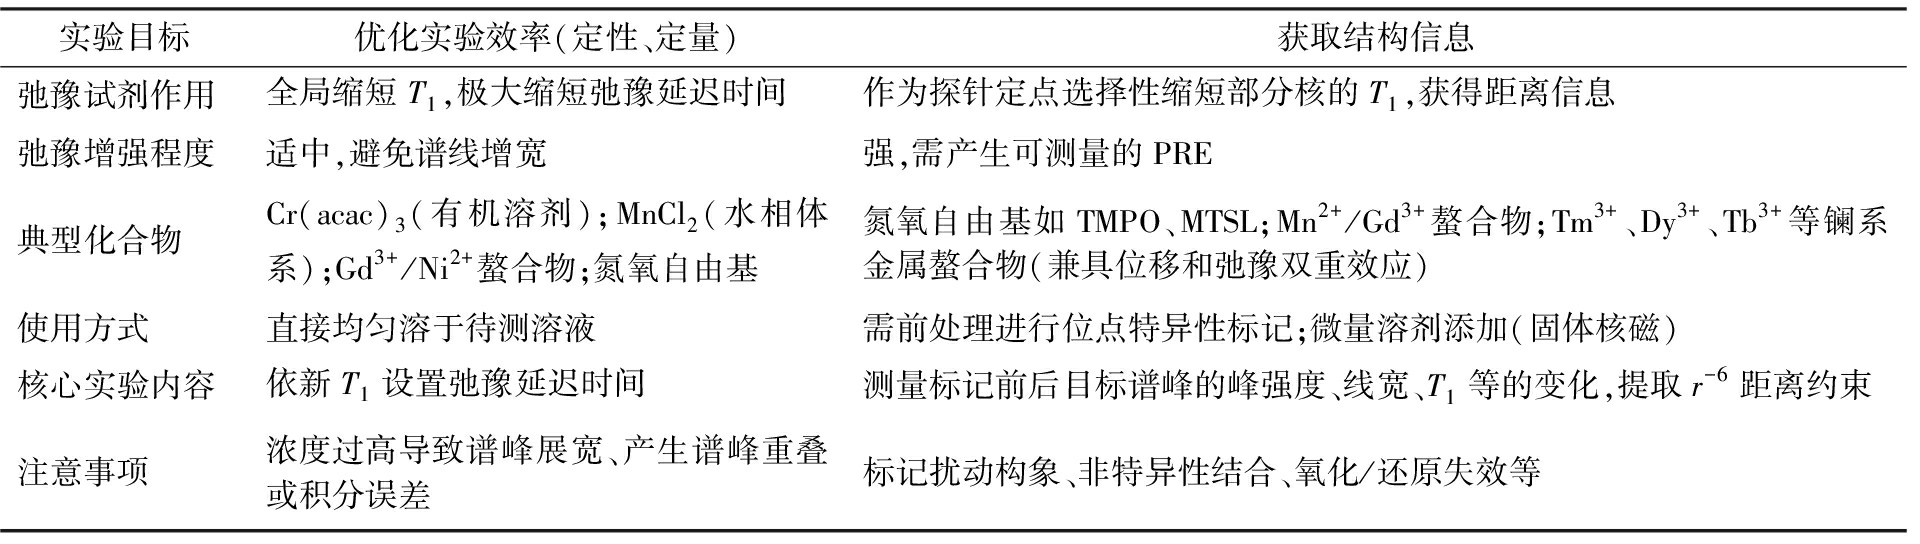
实验目标优化实验效率(定性、定量)获取结构信息弛豫试剂作用全局缩短T1,极大缩短弛豫延迟时间作为探针定点选择性缩短部分核的T1,获得距离信息弛豫增强程度适中,避免谱线增宽强,需产生可测量的PRE典型化合物Cr(acac)3(有机溶剂);MnCl2(水相体系);Gd3+/Ni2+螯合物;氮氧自由基氮氧自由基如TMPO、MTSL;Mn2+/Gd3+螯合物;Tm3+、Dy3+、Tb3+等镧系金属螯合物(兼具位移和弛豫双重效应)使用方式直接均匀溶于待测溶液需前处理进行位点特异性标记;微量溶剂添加(固体核磁)核心实验内容依新T1设置弛豫延迟时间测量标记前后目标谱峰的峰强度、线宽、T1等的变化,提取r-6距离约束注意事项浓度过高导致谱峰展宽、产生谱峰重叠或积分误差标记扰动构象、非特异性结合、氧化/还原失效等
3.4 使用注意事项
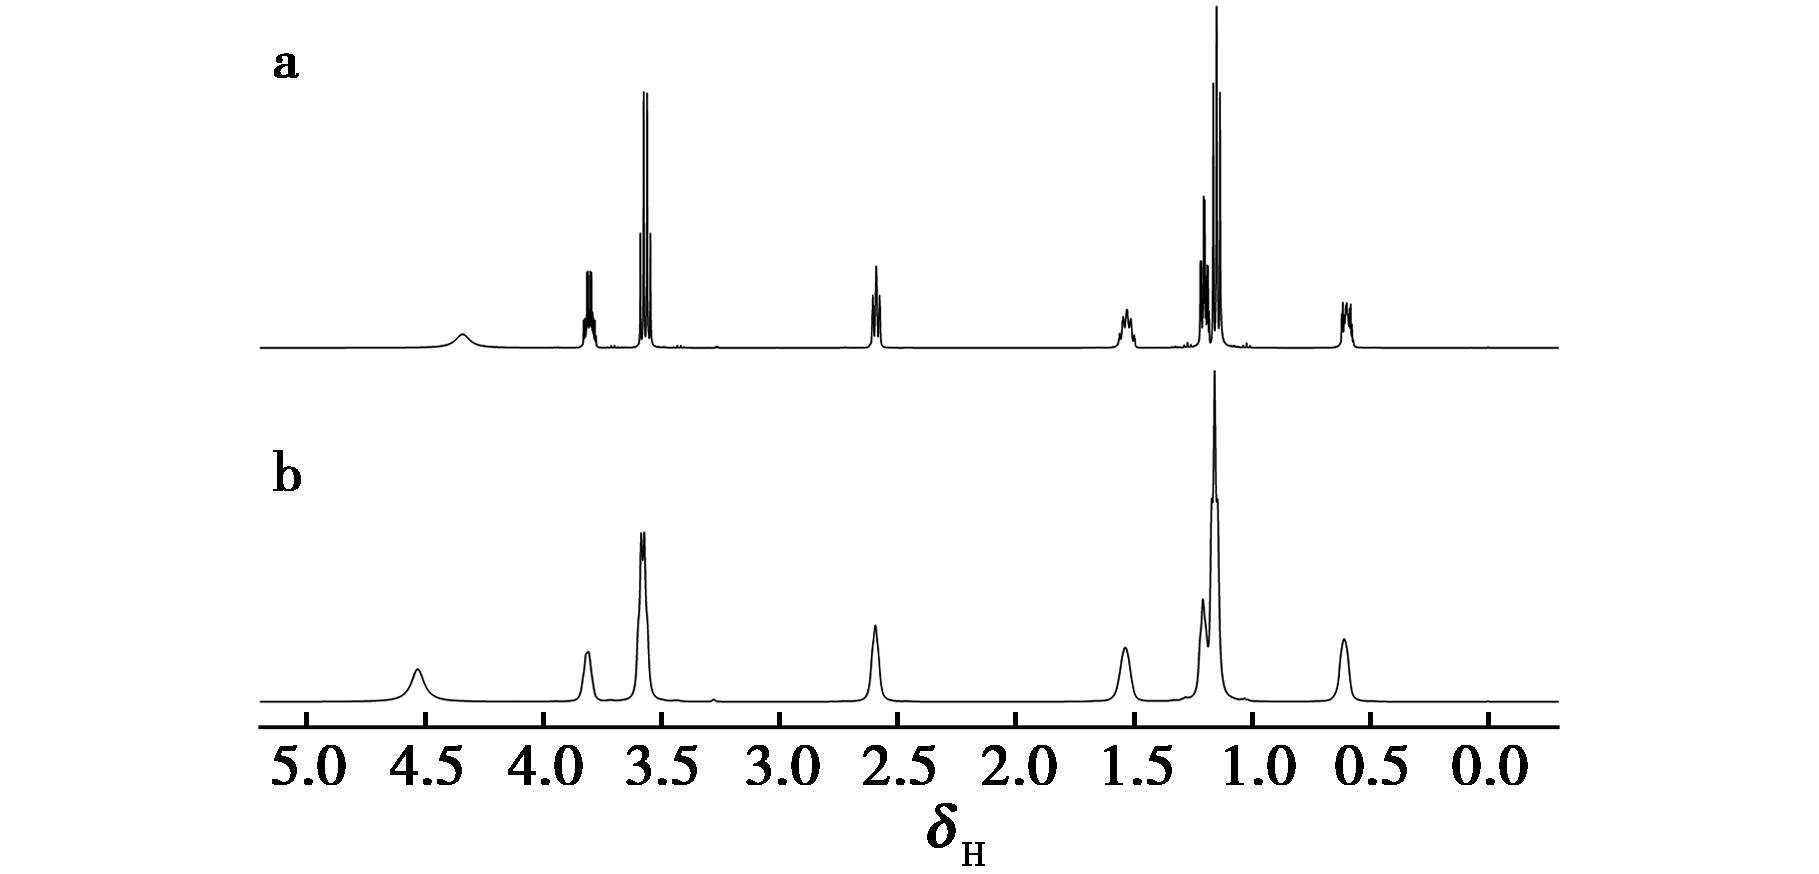
a.加入乙酰丙酮铬前氢谱图;b.加入乙酰丙酮铬后氢谱图
图2 加入0.1 mol/L乙酰丙酮铬前后氢谱对比图
Fig.2 Comparison of 1HNMR spectra before and after addition of 0.1 mol/L Cr(acac)3
使用弛豫试剂时需严格控制添加浓度,以平衡弛豫效果与谱峰质量。如Cr(acac)3推荐浓度为0.005~0.1 mol/L[28,29];MnCl2推荐浓度为0.01~0.1 mmol/L[30]。浓度过低效果不明显,过高则会导致峰宽化及信噪比下降。图2为硅烷样品加入0.1 mol/L Cr(acac)3前后氢谱对比图,加入后谱峰明显展宽,耦合裂分信息消失。具体添加浓度可以参考相关文献,多数情况下需要通过预实验来确定最佳浓度。配制一组含相同样品、不同弛豫试剂浓度的溶液进行测试,能有效降低T1、保证积分线性无偏差、峰形无明显宽化的最低浓度即为最佳浓度。
在利用顺磁弛豫增强进行生物大分子空间距离解析时,必须审慎规避弛豫探针与靶标分子间可能发生的有害相互作用。这包括金属离子探针可能引起的非特异性配位或金属置换反应,以及氮氧自由基探针对还原性基团和多肽巯基的氧化破坏。因此,在蛋白实验设计中,预先评估特定探针的氧化风险至关重要。最后,为获得可靠的距离信息,需对探针的引入位点进行系统优化,确保目标残基的信号峰不会因距离顺磁中心过近而发生过度展宽乃至消失(即落入信号盲区)[25,31]。
4 化学位移试剂
化学位移试剂在不增加外加磁场的情况下,利用试剂自身的磁各向异性或未成对电子与观测核之间的超精细耦合,将原本重叠或难以分辨的核磁信号在频率尺度上拉开。这类试剂在解析化合物结构和构型、测定对映体纯度以及研究分子间相互作用等领域具有不可替代的价值[4]。根据作用机理和化学本质,目前常用的化学位移试剂主要有三类:镧系位移试剂、手性衍生化试剂(Chiral Derivatizing Agent,CDA)和手性溶剂化试剂(Chiral Solvating Agent,CSA)。各类型的代表化合物、作用机制和特点见表6。其中CDA和CSA突破常规NMR无法区分手性对映体的局限,通过共价衍生或非共价复合实现手性拆分与绝对构型判定,是立体化学研究的重要手段。
表6 常用的三类化学位移试剂代表化合物、作用机制和特点
Tab.6 Representative compounds,mechanism of action and characteristics of three commonly used chemical shift reagents
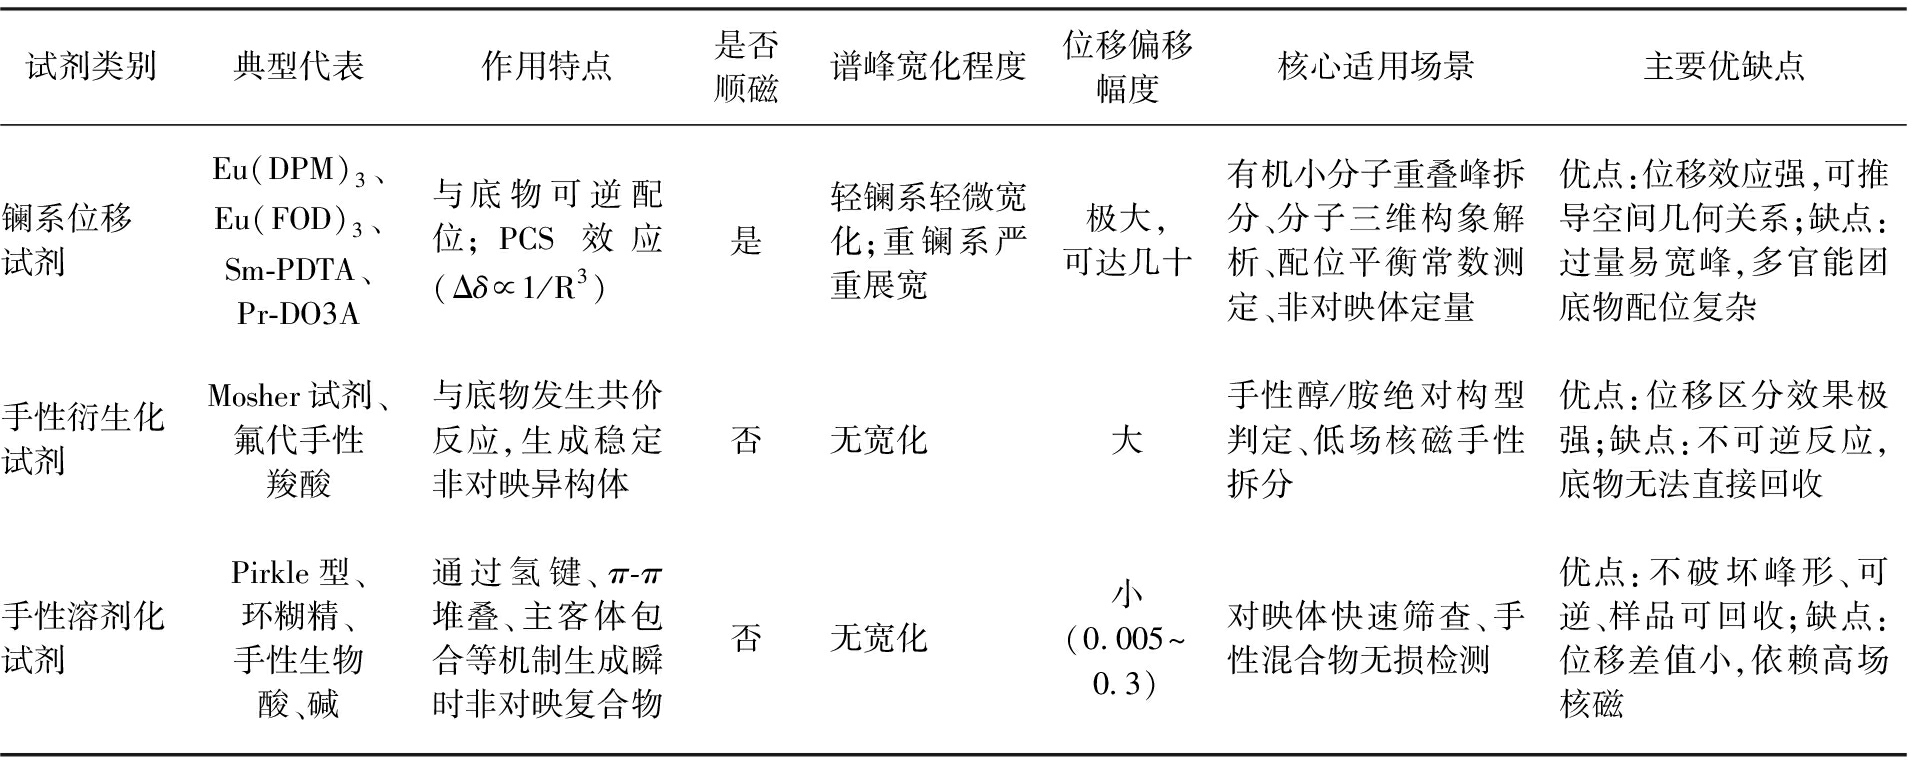
试剂类别典型代表作用特点是否顺磁谱峰宽化程度位移偏移幅度核心适用场景主要优缺点镧系位移试剂Eu(DPM)3、Eu(FOD)3、Sm-PDTA、Pr-DO3A与底物可逆配位;PCS效应(Δδ∝1/R3)是轻镧系轻微宽化;重镧系严重展宽极大,可达几十有机小分子重叠峰拆分、分子三维构象解析、配位平衡常数测定、非对映体定量优点:位移效应强,可推导空间几何关系;缺点:过量易宽峰,多官能团底物配位复杂手性衍生化试剂Mosher试剂、氟代手性羧酸与底物发生共价反应,生成稳定非对映异构体否无宽化大手性醇/胺绝对构型判定、低场核磁手性拆分优点:位移区分效果极强;缺点:不可逆反应,底物无法直接回收手性溶剂化试剂Pirkle型、环糊精、手性生物酸、碱通过氢键、π-π堆叠、主客体包合等机制生成瞬时非对映复合物否无宽化小(0.005~0.3)对映体快速筛查、手性混合物无损检测优点:不破坏峰形、可逆、样品可回收;缺点:位移差值小,依赖高场核磁
4.1 镧系位移试剂
镧系位移试剂是应用最广泛的化学位移试剂,是由镧系金属离子与有机螯合配体组成的螯合物,这类试剂也具顺磁性,可兼具PRE增强作用[27]。在NMR应用的早期,镧系位移试剂常被用于提升谱峰分散度,从而分开重叠谱峰、消除二级谱和辅助信号归属。主要以Eu3+、Pr3+、Yb3+与β-二酮螯合物为主,作为路易斯酸,与有机分子中的氨基、羟基、羰基等路易斯碱性位点发生可逆配位,形成瞬时螯合物。借助镧系离子强烈的各向异性磁化率,可诱导产生赝接触位移(Pseudocontact Shift,PCS)。PCS的大小和符号与观测核到顺磁中心的距离、观测核与螯合物主磁轴之间的夹角密切相关。不同空间位置的观测核因距离与角度处于差异化的局部磁场中,产生显著且各不相同的镧系诱导位移。当使用手性配体时,手性镧系位移试剂可实现对映异构体的NMR信号拆分[32]。
近年来,随着水溶性、刚性及手性镧系螯合标签的理性设计与合成,定点共价镧系标签技术已日趋成熟,并成为生物核磁共振领域的重要结构约束来源。该技术通过将顺磁性镧系离子(如Dy3+、Tb3+、Tm3+等)以共价连接的方式定点引入生物大分子表面,利用其产生的长程PCS效应,有效拆分高度重叠的核磁信号,在固有无序蛋白、多跨膜蛋白、DNA/RNA复合物构象解析中展现出独特优势[33]。
4.2 手性衍生化试剂
手性衍生化试剂通过与对映异构体的特定官能团(如羟基、氨基、羧基等)发生共价衍生,形成稳定的共价键,将NMR信号等价的一对对映体转化为理化性质存在差异的非对映异构体。其在NMR谱图上表现出不同的化学位移,通过谱峰面积积分可直接测定对映体纯度和对映体过量值(e.e.)[34,35]。
Mosher试剂,即α-甲氧基-α-三氟甲基苯乙酸(MTPA),是手性衍生化试剂中应用最广泛、最经典的试剂之一。其含有的羧基可与胺或醇在温和条件下衍生成具有特定优势构象的酰胺或酯,在该优势构象中,苯环的磁各向异性屏蔽效应具有明确的方向性。位于苯环平面上方/下方的核会受到屏蔽作用(化学位移减小),而位于苯环平面侧面的核则受到去屏蔽作用(化学位移增大),使得两种非对映异构体在 1H、19F或 13C NMR谱图上均有差别。利用Mosher的经典构象模型对非对映异构体的化学位移进行比较,根据化学位移的差异方向和幅度,可推断手性中心的绝对构型[36]。
CDA普适性较高,适配大多数底物。反应条件温和,通常不会引起底物消旋化。在手性药物研发、天然产物结构鉴定、多肽立体化学质控等领域获得广泛应用[34-37]。但是CDA需要衍生化,操作繁琐且衍生化后样品通常不可回收。面对复杂手性分子立体化学解析需求,手性衍生化试剂的研发呈现多维度发展趋势,多功能、适配杂核检测和可固相负载的新型试剂不断涌现[38-40]。
4.3 手性溶剂化试剂
手性溶剂化试剂是一类通过非共价的弱相互作用(如氢键、π-π堆叠、偶极作用或主客体包合等),与对映异构体瞬时形成能量不等价的非对映复合物。在快速交换平衡状态下,观测到的化学位移是游离态与复合态的加权平均,两种对映体因平均化程度不同,产生化学位移差异,打破对映异构体核磁信号等价性,从而实现NMR手性分辨[35,41]。
常用CSA根据作用机理大致划分为三大类,各类试剂针对不同官能团底物展现出差异化的识别能力。首先是最早发展出的Pirkle型CSA,以含9-蒽基三氟甲基甲醇的Pirkle醇为经典代表,通过多重氢键和π-π堆积作用识别含氢键受体的底物。Pirkle型商品化程度高,是有机小分子e.e.筛查常用选择[42]。近年来发展的手性双硫脲和螺环硼酸酯等新型试剂进一步拓展了该类CSA的底物适用范围。其次为以环糊精、冠醚和杯芳烃为代表的手性大环类,其中β-环糊精及其衍生物利用空腔包合作用识别含芳环的疏水性底物,手性联萘冠醚则专一性识别伯胺盐和氨基酸酯[34,35]。最后是手性酸(扁桃酸和樟脑磺酸)、碱类(奎宁和辛可尼丁等金鸡纳生物碱)CSA,它们分别通过酸碱中和及离子对效应实现对映体识别[43]。
CSA自身不含有未成对电子,无谱峰宽化问题。与CDA不同,其无需与底物发生共价反应,测试时仅需将CSA直接加入核磁管,操作更为简便。测试完成后样品结构保持完整,可回收再利用。但是对某些底物可能无法提供足够的化学位移差异,分离效果高度依赖溶剂选择,需系统优化。
目前CSA的发展正处于从传统方法学向智能化、绿色化方向发展。未来,随着新型手性识别骨架的不断涌现、计算化学辅助设计的普及、固相负载与回收技术的成熟,CSA有望在手性药物研发、食品安全与环境分析等领域发挥更重要的作用。
4.4 化学位移试剂使用注意事项
镧系位移试剂的使用比较复杂,需要考虑的因素较多。首先镧系位移试剂的效果是浓度依赖的,通过逐渐滴加位移试剂,可以观察到信号发生连续的、渐进式的移动。在使用中需要严格把控添加比例,常规有机小分子体系一般控制摩尔比在0.05~0.8区间,需梯度添加并实时观测谱图变化,避免谱线增宽[33,44]。其次镧系位移试剂需匹配适配溶剂,经典油溶性Eu(DPM)3、Eu(FOD)3仅在氘代苯、CDCl3等非质子低极性溶剂中溶解性良好,醇、水、二甲亚砜等强配位溶剂会竞争占据镧离子配位位点,大幅削弱PCS效果。同时要充分考量底物官能团配位竞争性,Eu3+属于硬路易斯酸,优先与羟基、羰基、氨基、磷酸根等碱性位点结合,分子含多类配位基团时,低试剂浓度下优先结合强碱性位点,浓度升高才会逐步与弱配位位点作用,解析多官能团化合物构象时需结合多组梯度添加数据校正位移规律。硫醚、卤代烃等弱配位底物位移响应微弱,不适合采用镧系位移试剂拆分信号。实验过程中还需规避水分干扰,有机相测试前应对溶剂、底物干燥除水。
对于镧系位移试剂,同一套配体更换中心镧离子后,会显著改变化学位移偏移方向、位移幅度和谱线展宽程度,需要根据实验目的进行合理选择。La3+、Lu3+为抗磁离子,不产生位移效应,可作为空白对照扣除溶剂、配位作用带来的非顺磁化学位移变化,校正PCS的真实贡献。Eu3+、Pr3+兼具强位移效应与轻微峰宽化,是有机小分子的通用选择。Tb3+、Dy3+位移幅度大,谱线显著宽化,在生物大分子定点顺磁标记中可同时获得PRE和PCS数据。Tm3+、Yb3+等重镧系离子虽位移幅度更大,但谱线宽化严重,主要用于结构生物学,获取PCS结构约束[45]。
5 结论与展望
氘代试剂、参比物、弛豫试剂与化学位移试剂是核磁共振波谱检测常用的4类核心专用试剂,各司其职、相互配合,是保障NMR谱图质量、实现精准定性定量分析以及立体结构解析的基础。
需要指出的是,NMR专用试剂的范畴远不止本文所述的4类。随着新NMR测试技术的出现和发展,新类型的专用试剂也在不断发展。如在残余偶极耦合(RDC)、扩散排序谱(DOSY)和动态核极化(DNP)等高端NMR技术中,均有专属功能试剂。在RDC中需要用到各向异性取向介质,诱导分子在磁场中发生微弱定向排列,从而提供键矢量取向约束,实现有机分子绝对立体构型测定和蛋白质结构精修、结构域相对取向测定[46,47]。在DOSY谱图测试过程中,辅助基质为复杂混合物的虚拟分离提供了关键支持[48,49]。在动态核极化(DNP)领域,稳定的有机自由基极化剂(如TEMPO衍生物、AMUPol、HyTEK系列等)通过将电子自旋的高极化度转移至目标核,可实现信号灵敏度数万倍的提升[50,51]。这些试剂虽因篇幅所限未在正文中展开,但它们与本文所述4类试剂共同构成了NMR专用试剂的完整版图。
未来NMR专用试剂的发展方向,一是实现功能集成化,如将定向介质与顺磁标记相结合,有望在单次实验中同时获取RDC和PCS两类互补的结构约束,显著提升结构解析的精度与效率。二是提高生物兼容性,针对活细胞原位NMR和体内磁共振研究的需要,开发低毒性、高靶向性的专用试剂。水溶性优异且对生物大分子天然构象扰动最小的新型弛豫试剂、位移试剂和定向介质,将推动NMR技术从体外结构解析向细胞内动态过程监测的跨越。随着化学合成、生物工程等多学科的交叉融合,新型专用试剂将持续拓展NMR技术的应用边界,为化学、生物学和医学研究提供更强大的分析手段。
[1]Kuballa T,Kaltenbach K H,Teipel J,Lachenmeier D W.Separations,2023,10(11):572.
[2]Das S,Merz K M.Chem.Rev.,2025,125(19):9256-9295.
[3]Wang D,Yang X,Chen J,Zhang M F,Huang C R,Li J.Chem.Reag.,2021,43(1):105-108.
王丹,杨熹,陈杰,张明峰,黄长荣,李晶.化学试剂,2021,43(1):105-108.
[4]Lam S H,Hung H Y,Kuo P C,Kuo D H,Chen F A,Wu T S.Molecules,2020,25(22):5383.
[5]Berger S,Braun S.200 and More NMR Experiments:A Practical Course.3rd ed.Weinheim:Wiley-VCH,2004.
[6]Garrido B C,Carvalho L J,Burton I W,Mccarron P.Anal.Chem.,2025,97(39):21240-21248.
[7]https://isotope.com/nmr-solvents-and-consumables/.
[8]Wang J J,Jin Y Q,Zhi C Y,Liu Y J,Huang X H,Xu F J,Ji X H,Fang X,Tao H Y,Weinan E,Zhang L F,Ke G L,Zhu R.Sci.Data,2025,12(1):1954.
[9]Harris R K,Becker E D,Cabral M S M,Goodfellow R,Granger P.Pure Appl.Chem.,2001,73(11):1795-1818.
[10]Markley J L,Bax A,Arata Y,Hilbers C W,Kaptein R,Sykes B D,Wright P E,Wüthrich K.J.Biomol.NMR,1998,12(1):163698.
[11]Marek R,Lycka A,Kolehmainen E,Sievanen E,Tousek J.Curr.Org.Chem.,2007,11(13):1154-1205.
[12]Babij N R,Mccusker E O,Whiteker G T,Canturk B,Choy N,Creemer L C,Amicis C V,Hewlett N M,Johnson P L,Knobelsdorf J A,Li F Z,Lorsbach B A,Nugent B M,Ryan S J,Smith M R,Yang Q.Org.Process Res.Dev.,2016,20(3):661-667.
[13]Li J Y,Chen F,Zhang D Y,Wang Y,Kozak D,Chen K.Anal.Chem.,2024,96(42):16514-16519.
[14]Giraudeau P.Chem.Commun.,2023,59(44):6627-6642.
[15]Lin Q,Meng C W,Liu J,Liu F,Zhou Q M,Liu J,Peng C,Xiong L.Anal.Chem.,2023,95(22):8452-8460.
[16]Li W,Wang Y H,Jiang J,Lin L.Sci.Technol.Food Ind.,2021,42(3):241-246.
李玮,王奕寒,姜洁,林立.食品工业科技,2021,42(3):241-246.
[17]Kocman V,Mauro G M,Veglia G,Ramamoorthy A.Solid State Nucl.Magn.Reson.,2019,102:36-46.
[18]Wei R,Dickson C L,Uhrín D,Lloyd-jones G C.J.Org.Chem.,2021,86(13):9023-9029.
[19]Pell A J,Pintacuda G,Grey C P.Prog.Nucl.Magn.Reson.Spectrosc.,2019,111:1-271.
[20]Cai S,Seu C,Kovacs Z,Sherry A D,Chen Y.J.Am.Chem.Soc.,2006,128(41):13474-13478.
[21]Lenard A J,Mulder F A A,Madl T.Prog.Nucl.Magn.Reson.Spectrosc.,2022,132/133:113-139.
[22]Mross S,Hasse H,Münnemann K.Magn.Reson.Chem.,2026,64(9):758-767.
[23]Bara-estaún A,Harder M C,Lyall C L,Lowe J P,Suturina E,Hintermair U.Chem.Eur.J.,2023,29(38):e202300215.
[24]Hocking H G,Zangger K,Madl T.ChemPhysChem,2013,14(13):3082-3094.
[25]Clore G M,Iwahara J.Chem.Rev.,2009,109(9):4108-4139.
[26]Miao Q,Nitsche C,Orton H,Overhand M,Otting G,Ubbink M.Chem.Rev.,2022,122(10):9571-9642.
[27]Su X C,Chen J L.Acc.Chem.Res.,2019,52(6):1675-1686.
[28]Holak T A,Aksnes D W,Grahn H,Edlund U.Magn.Reson.Chem.,1986,24(7):575-579.
[29]Caytan E,Remaud G S,Tenailleau E,Akoka S.Talanta,2007,71(3):1016-1021.
[30]Tang F F,Hatzakis E.Anal.Chem.,2020,92(16):11177-11185.
[31]Battiste J L,Wagner G.Biochemistry,2000,39(18):5355-5365.
[32]Sanders J K M,Williams D H.Nature,1972,240(5381):385-390.
[33]Müntener T,Joss D,Häussinger D,Hiller S.Chem.Rev.,2022,122(10):9422-9467.
[34]Wenzel T J,Wilcox J D.Chirality,2003,15(3):256-270.
[35]Silva M.Molecules,2017,22(2):247.
[36]Hoye T R,Jeffrey C S,Shao F.Nat.Protoc.,2007,2(10):2451-2458.
[37]Seco J M,Qui o
 E,Riguera R.Chem.Rev.,2004,104(1):17-118.
[38]Salib M N,Molinski T F.J.Org.Chem.,2025,90(9):3269-3278.
[39]Guernsey E,Montchamp J L.Chirality,2025,37(4):e70032.
[40]Weng J J,Gu G X,Zhang W,Jia Q,Sun Y N,Wu J,Zhao Y C.Angew.Chem.Int.Ed.,2025,64(32):e202505700.
[41]Yang L,Wenzel T,Williamson R T,Christensen M,Schafer W,Welch C J.ACS Cent.Sci.,2016,2(5):332-340.
[42]Pirkle W H,Hoover D J.NMR Chiral Solvating Agents.Topics in Stereochemistry.New York:John Wiley &Sons,1982:263-331.
[43]Mo M Y,Wang X J,Shen R Z,Hu C Y,Li X C,Li G W,Liu L T.Anal.Chem.,2024,96(19):7487-7496.
[44]Wenzel T J,Chisholm C D.Pro.Nucl.Magn.Reson.Spectrosc.,2011,59(1):1-63.
[45]Nitsche C,Otting G.Prog.Nucl.Magn.Reson.Spectrosc.,2017,98/99:20-49.
[46]Prestegard J H,Al-hashimi H M,Tolman J R.Quart.Rev.Biophys.,2000,33(4):371-424.
[47]Bax A,Grishaev A.Curr.Opin.Struct.Biol.,2005,15(5):563-570.
[48]Evans R,Day I J.RSC Adv.,2016,6(52):47010-47022.
[49]Gramosa N V,Ricardo N M S P,Adams R W,Morris G A,Nilsson M.Magn.Reson.Chem.,2016,54(10):815-820.
[50]Harrabi R,Halbritter T,Aussenac F,Dakhlaoui O,Tol J,Damodaran K K,Lee D,Paul S,Hediger S,Mentink-vigier F,Sigurdsson S T,Pa⊇pe G.Angew.Chem.Int.Ed.,2022,61(12):e202114103.
[51]Ni Q Z,Daviso E,Can T V,Markhasin E,Jawla S K,Swager T M,Temkin R J,Herzfeld J,Griffin R G.Acc.Chem.Res.,2013,46(9):1933-1941: