钚(Plutonium,Pu)是核武器试验、核事故、核燃料循环及核废物排放等人为核活动释放的重要人工放射性元素。由于钚具有较强放射毒性和较长半衰期,在环境中长期存在,是环境中的高危害污染物[1]。钚是人工合成元素,已有从 228Pu到 247Pu共30种钚同位素被成功合成,全部为放射性同位素。其中半衰期较长的钚同位素有6种,其核性质和生产方式列于表1。其中,238Pu、239Pu、240Pu和 241Pu是环境研究中最常分析的钚同位素[2],242Pu和 244Pu由于在环境中含量极低,通常用作产率示踪剂,监测化学分离过程的回收率[3]。由于不同核活动、不同核设施和不同来源样品中钚同位素组成不同,钚同位素比值可用于甄别其源项和核诊断[4]。环境中主要钚同位素水平和分布常用于评估核污染及其环境危害,环境过程示踪等[5]。
表1 钚同位素的核性质及其产生方式
Tab.1 Nuclear properties of plutonium isotopes and their production modes
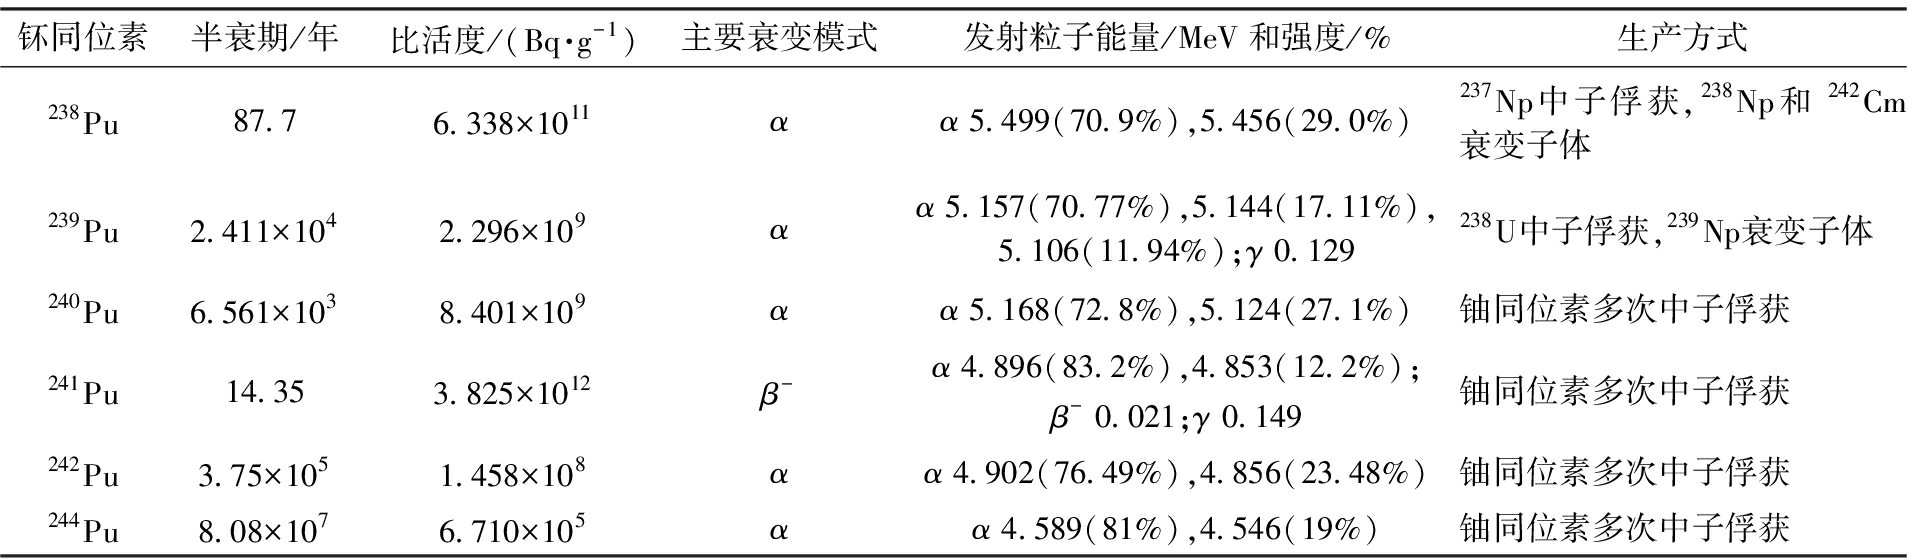
钚同位素半衰期/年比活度/(Bq·g-1)主要衰变模式发射粒子能量/MeV和强度/%生产方式238Pu87.76.338×1011αα 5.499(70.9%),5.456(29.0%)237Np中子俘获,238Np和 242Cm衰变子体239Pu2.411×1042.296×109αα 5.157(70.77%),5.144(17.11%),5.106(11.94%);γ 0.129238U中子俘获,239Np衰变子体240Pu6.561×1038.401×109αα 5.168(72.8%),5.124(27.1%)铀同位素多次中子俘获241Pu14.353.825×1012β-α 4.896(83.2%),4.853(12.2%);β- 0.021;γ 0.149铀同位素多次中子俘获242Pu3.75×1051.458×108αα 4.902(76.49%),4.856(23.48%)铀同位素多次中子俘获244Pu8.08×1076.710×105αα 4.589(81%),4.546(19%)铀同位素多次中子俘获
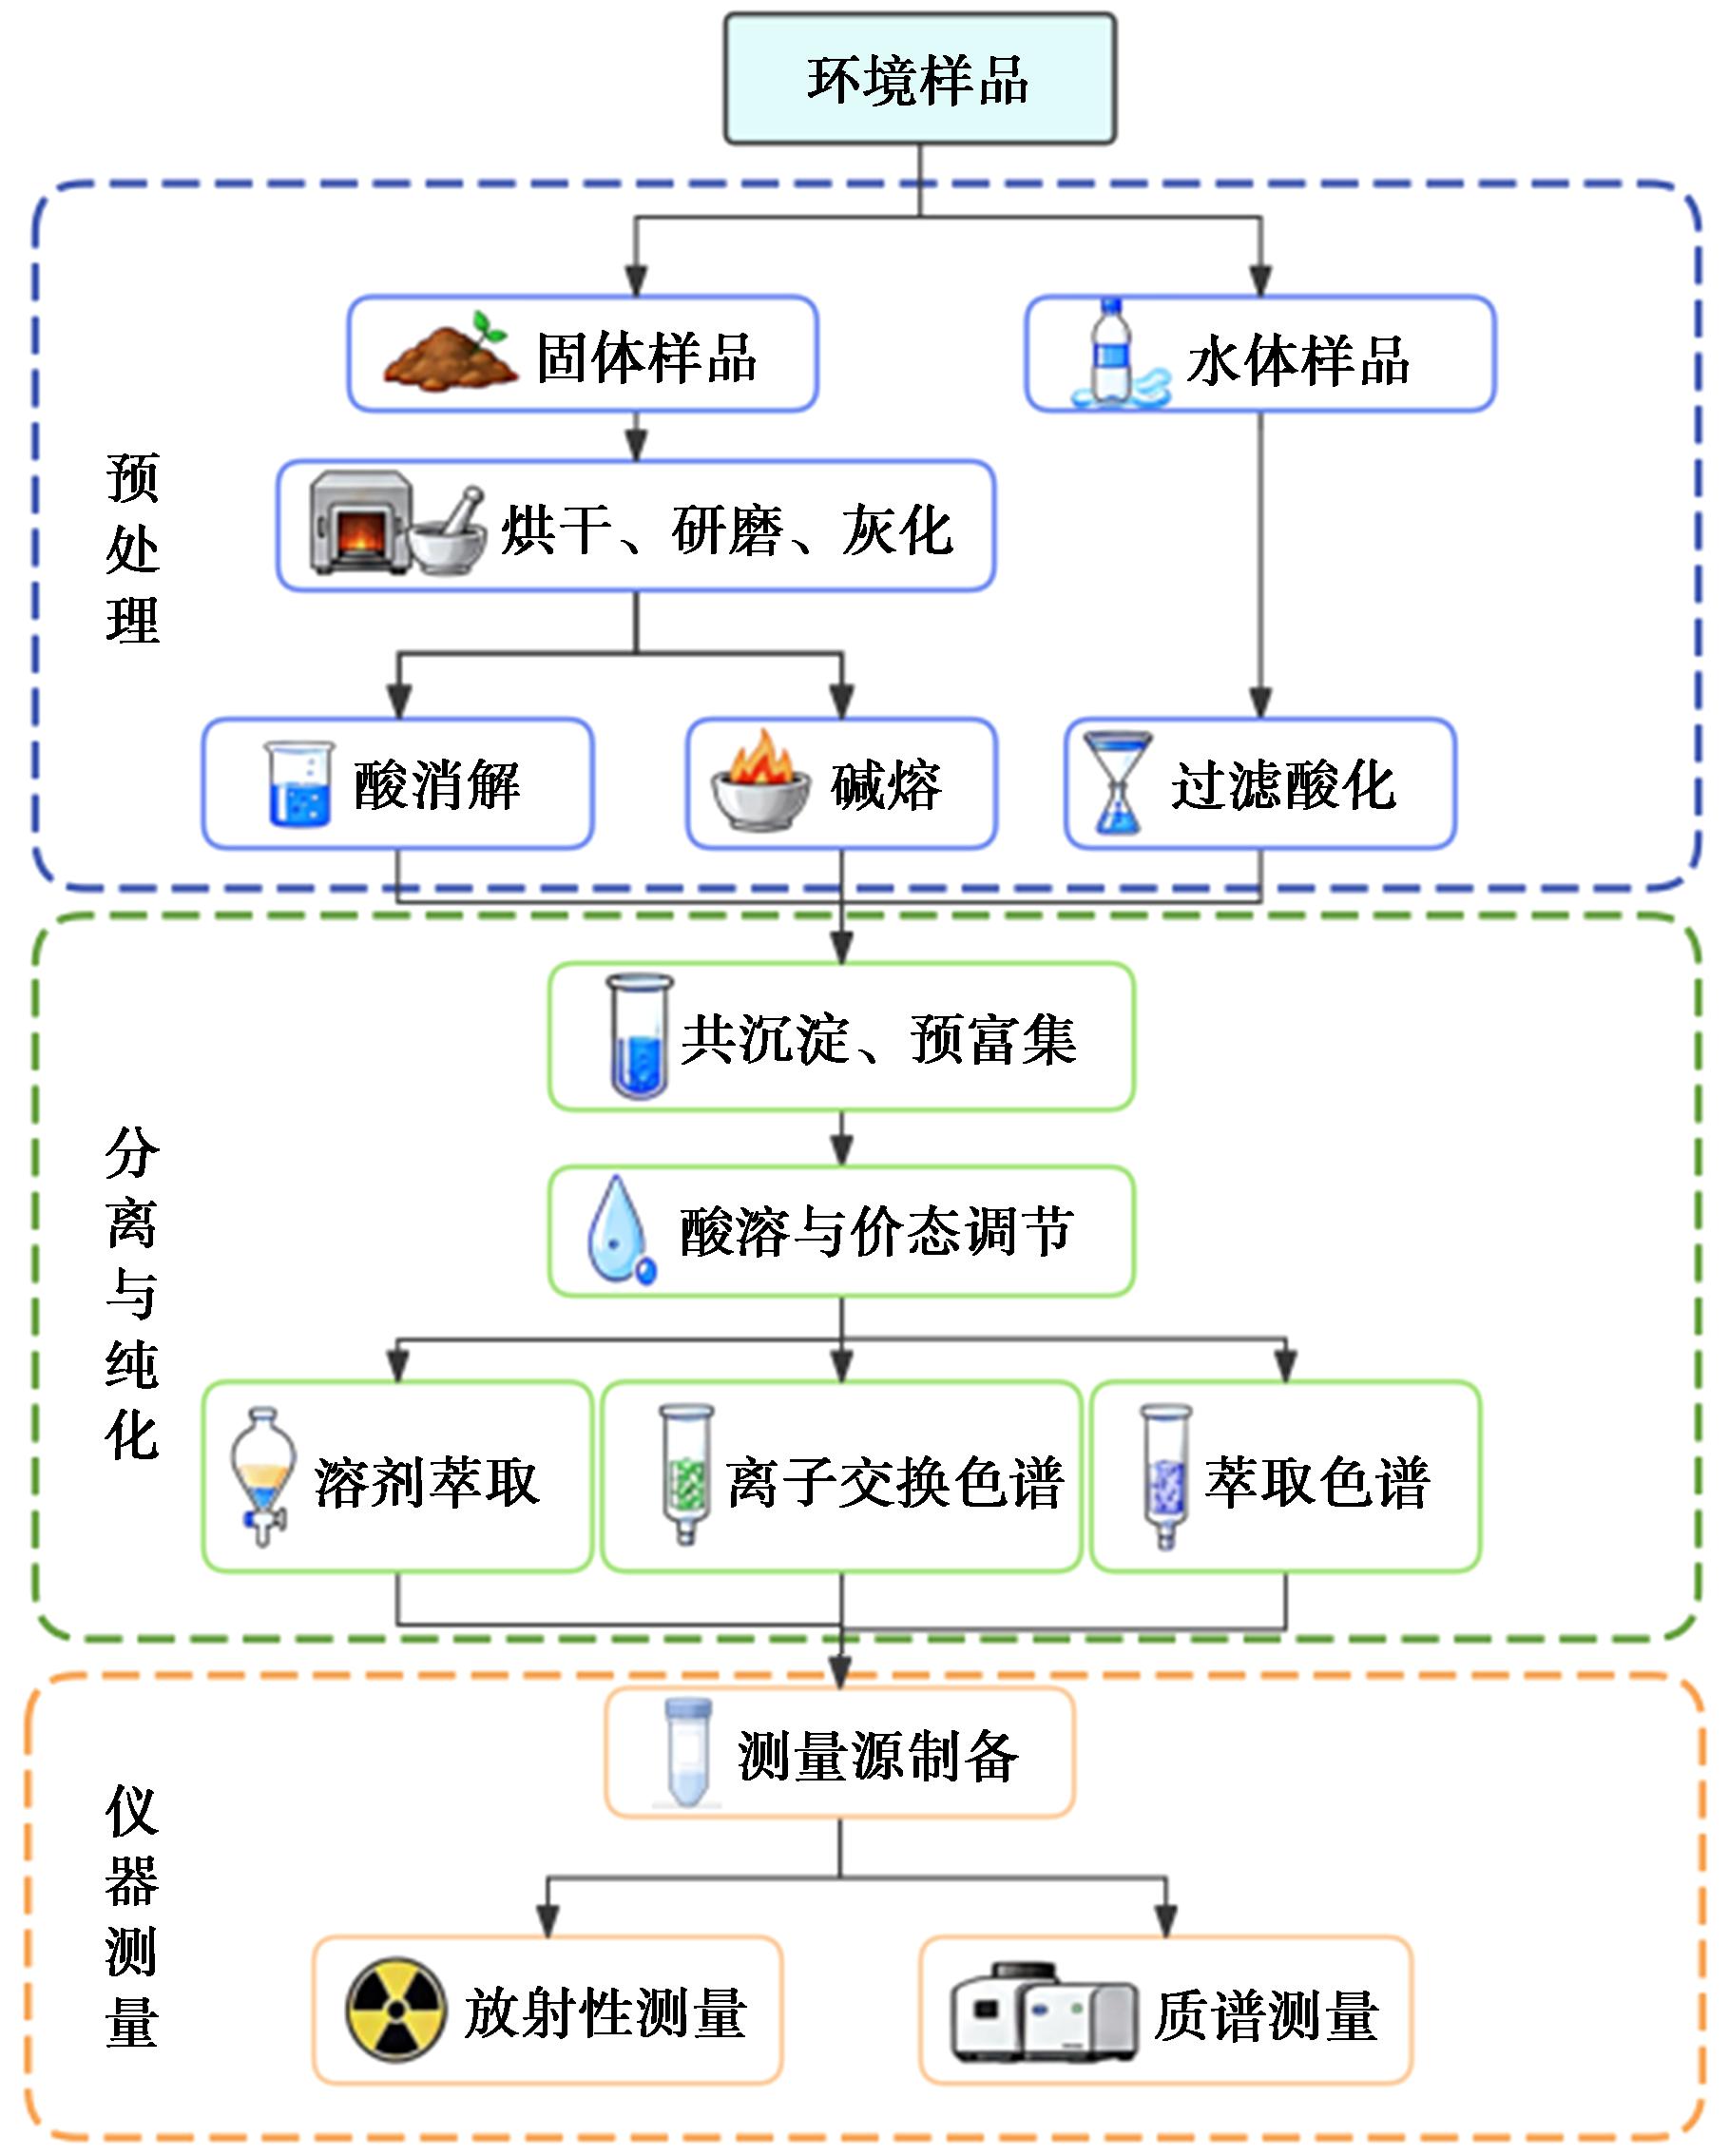
图1 环境样品中钚同位素分析流程
Fig.1 Schematic diagram of radiochemical analytical procedure for plutonium isotopes in environmental samples
针对土壤、沉积物和海水等环境样品钚同位素的分析,国内外已建立多种分析方法,由于环境样品中钚同位素含量极低,其分析流程通常包括样品预处理、化学分离与纯化及同位素组成测量,具体流程见图1。下面就这几个方面的进展分别进行论述。梳理这些技术的优缺点及其适用性,并结合应用需求简要讨论环境钚同位素分析目前的主要挑战及其发展。
1 环境样品的预处理
环境样品中钚同位素含量通常极低( 对于土壤、沉积物和生物样品等固体样品,高温灰化常用于去除其中有机质组分,但灰化温度对钚的形态转化和后续分离有重要影响。温度过低不利于有机质完全分解,温度过高则可能形成难溶颗粒物,增加钚从灰化残渣中的浸出难度。Wang等[6]研究表明,灰化温度宜控制在500℃以下,最佳温度约为450℃。灰化后通常采用酸浸取、微波消解或碱熔法将钚从固相转入溶液体系。其中,酸浸取操作简便,适用于较大批量样品分析;微波消解效率较高、试剂消耗较少,但处理样品量受限,难以处理大体积样品(>1 g);碱熔法分解能力强,可完全分解样品,适用于难溶含钚颗粒物样品,如采集于核设施、核试验点或核污染点附近的样品。但操作条件较剧烈,引入盐分极大,需在分离前进行预浓集除去盐分,并关注盐基体负荷对后续分离纯化的影响[7]。除了早期的NaOH、Na2CO3高温熔融分解法,近年发展的 NaBO2熔融法,由于其简便、快速,引入盐分少等优点,得到广泛应用。 对于海水、河水、地下水等水体,钚同位素浓度更低(fg/L),预处理重点为从大体积样品中高效富集钚。最常用的预浓集方法为Fe(OH)2共沉淀,可从100 L以上大体积水样中富集钚。水样在采集后一般需先经过滤分离悬浮颗粒物,再酸化至pH 1~2,以减少Pu的水解和容器壁吸附造成的损失[8]。 经预处理后,钚虽已由原始样品转入溶液体系,但在大体积水样和固体样品酸浸取液中,其含量通常仍处于较低水平,且常与大量基体成分共存。因此,在选择性分离纯化前,通常先采用共沉淀法对钚进行富集并去除大部分基体。常用共沉淀体系包括Fe(OH)2/Fe(OH)3[9-11]、LnF3/CaF2[12]和MnO2[13-15]等。不同共沉淀体系对样品组成、钚价态及共存元素的适应性存在差异,实际应用时需综合考虑样品类型、基体组成、盐度、钚化学形态及后续分离流程,避免沉淀量过大、高盐负荷或配合物残留对后续纯化效率产生不利影响。一般需将钚还原至低价态如Pu3+和Pu4+后共沉淀。 由于钚可以从3价到6价多种价态共存,而不同价态在化学分离中的行为差异极大,共沉淀溶解后,需要先调节钚的价态,然后再进行分离和纯化。环境样品中通常共存U、Th、Am及大量稳定元素,若去除不充分,可能对后续放射性测量或质谱测量产生干扰。不同测量技术所面临的主要干扰及其对Pu分离纯化的要求有所不同,具体见表2。因此,化学分离与纯化的主要目的在于去除基体元素和干扰核素,并进一步富集痕量钚,以满足后续测量要求。当前环境样品中钚的分离纯化方法主要包括溶剂萃取、离子交换色谱和萃取色谱。不同方法在选择性及去污能力等方面存在差异,实际应用中需结合样品基体、测量技术和检测限要求进行选择。 表2 Pu同位素测量对分离纯化的主要要求 测量类型主要测量方法目标核素分离纯化需求和措施放射性测量α能谱(α Spectrometry)238Pu、239+240Pu主要去除 241Am、Th、U、Np等α发射核素及稳定基体元素;238Pu与 241Am的α能量接近,产生谱峰干扰液体闪烁能谱(Liquid Scintillation Counting,LSC)241Pu、总α活度主要去除其他α/β发射核素、有色有机物、高盐基体和残留酸,降低谱重叠、淬灭效应和本底干扰质谱测量 电感耦合等离子体质谱(Inductively Coupled Plasma Mass Spectrometry,ICP-MS)238Pu、239Pu、240Pu、241Pu铀去污是主要干扰,分离纯化的主要对象,238U1H+和 238U1H2+分别干扰 239Pu和 240Pu测定;238U严重干扰 238Pu测定,238U峰拖尾干扰 239Pu,240Pu测定;Pb、Hg、Tl等元素的同位素与其他基体组分形成的多原子离子干扰热电离质谱(Thermal Ionization Mass Spectrometry,TIMS)240Pu、239Pu重点去除U、Am及稳定基体,将超痕量Pu浓缩至尽可能小的加载体积加速器质谱(Accelerator Mass Spectrometry,AMS)239Pu、240Pu、242Pu、244Pu控制流程空白和交叉污染,去除大量基体及残余盐类;测定 244Pu时需强化Th去除,抑制 232Th12C分子干扰 溶剂萃取是核燃料循环中钚分离的主要技术,也曾是环境样品中钚分离的重要方法。常用萃取体系包括TBP-煤油、TOA-二甲苯[7]、TTA-苯[12]、HDEHP[16]和TOPO[17]等。该方法的优势在于萃取剂种类多,体系选择性可通过萃取剂和酸介质组合进行调控。其中TTA-苯体系被用于大体积海水中钚的分离纯化,TOA-二甲苯体系被用于松针、凋落物和沉积物样品中钚的分离。尽管溶剂萃取具有较高灵活性,但为实现钚与基体组分的充分分离,通常需要多次萃取和反萃,操作较为繁琐;同时,存在相分离困难、两相互溶可能导致钚损失并产生大量危险有机溶剂的问题,并且随着离子交换色谱和萃取色谱的发展,溶剂萃取已较少用于环境样品中钚分离。 上世纪90年代离子交换色谱是复杂基体中钚分离纯化的常用技术,该技术基于Pu(Ⅳ)在高浓度HNO3介质中可与 典型阴离子交换流程通常包括价态调节、上柱、淋洗和洗脱等步骤。实际操作中,常先将Pu还原为Pu(Ⅲ),再采用NaNO2或浓HNO3将其氧化为Pu(Ⅳ),以增强其在树脂上的选择性保留。随后利用HNO3或HCl体系淋洗去除U、Th及其他基体元素,最后采用NH4I-HCl或NH2OH·HCl等洗脱体系破坏Pu的阴离子配合形态,使其从树脂上解吸。AG MP-1[20]和AG 1×8[21]树脂是最为常用的阴离子交换树脂,用于土壤、沉积物、海水等环境样品中钚的分离,回收率可达70%以上。 总体而言,阴离子交换色谱具有流程成熟、选择性较好,且适用于复杂环境样品等优点,但其分离效果高度依赖Pu价态控制、酸介质浓度、淋洗体系和洗脱条件。对于含U、Th等干扰组分较多的样品,还需优化基体调节和干扰去除步骤,以兼顾Pu回收率和去污效果。 萃取色谱将溶剂萃取的高选择性与色谱分离的多级分离特点相结合,实现对干扰组分的高效率去除,是目前环境样品中钚分离纯化的主要方法。该方法将选择性有机萃取剂负载于多孔惰性载体上,通过填充柱实现目标核素的吸附、淋洗和洗脱,能够将钚与其他干扰离子分离。目前,常用于钚纯化的主要萃取色谱树脂有TRU、TEVA、UTEVA[22]和TK200[23]。 这些萃取色谱树脂对钚均可高效吸附,但分离特性各有特点。TRU树脂适用于超铀元素的富集和分离,可在一定酸度下保留Ⅲ、Ⅳ和Ⅵ价态超铀元素,但由于其选择性较宽,Pu、U、Am等核素可能共同保留,通常更适合作为多核素联合分析流程中的分离单元[24]。TEVA树脂对Pu(Ⅳ)有较强选择性,而对U(Ⅵ)的保留相对较弱,是环境样品中钚分离中应用最多的萃取色谱树脂[25,26]。UTEVA树脂主要用于U(Ⅵ)及部分4价锕系元素的吸附分离,常与TEVA或TRU联用以实现U、Pu顺序分离,但单独使用时难以充分解决高U基体中Pu的分离问题,因此更多作为去除U或分离U组分的辅助树脂[27]。 TK200树脂是Triskem公司近年开发的一种以三辛基氧膦(Trioctylphosphine Oxide,TOPO)为萃取剂的萃取色谱树脂,TOPO分子中的膦酰氧基(P 目前国内外实验室使用的萃取色谱树脂主要为法国Triskem公司和美国Eichrom公司生产,近年来我国多家实验室开始了萃取色谱树脂的研制,其中兰州大学开发了系列萃取色谱树脂,其中用于环境样品中钚分离分析的LZU-Pu树脂已批量生产,并提供给国内用户使用。 溶剂萃取体系选择灵活,但操作步骤较多、有机试剂消耗较大,已较少用于环境样品中Pu的常规批量分离;离子交换色谱流程成熟、适用范围较广,但分离效果对Pu价态和酸介质条件较为敏感;萃取色谱具有选择性高、操作简便等优势,已成为环境Pu分离纯化的主要方法。但是目前对于高U/Pu比或多核素共存样品,单一树脂通常难以同时兼顾Pu选择性分离和干扰去除能力,因此多树脂联用及顺序分离更具优势。多树脂联用技术已广泛应用于Pu的分离纯化,相关方法汇总于表3。 表3 钚分析中多种树脂联用的分离纯化方法 样品类型树脂联用流程优势分离效果参考文献土壤/沉积物TK200且有较强的铀去污能力Pu回收率81%~91%;U去污系数>7.5×107[23]高U/Pu样品双TK200柱进一步去除U,降低铀氢化物干扰U去污系数2.12×109;实现了fg级Pu测定[10]海水TEVA+UTEVA实现U、Pu逐级分离Pu回收率约80%[28]土壤TEVA+UTEVA+TRU实现Pu、U及其他锕系元素逐级分离Pu回收率67%~100%,平均约86%[29]尿样TEVA+TRU实现Pu与U、Am等锕系元素逐级分离Pu回收率>80%;降低U、Am等干扰[30] 传统手工柱分离流程较为繁琐,易受操作差异影响。近年来,使用流动注射、顺序注射和自动阀控的自动化分离系统,与萃取色谱树脂结合,通过程序控制进样、淋洗和洗脱,实现钚的自动化分离。将自动分离与检测设备耦合,可实现钚同位素的自动化分析。Metzger等[27]采用prepFAST-SR系统和可更新TEVA/UTEVA柱,实现了环境擦拭样品中铀和钚的全自动分离,并降低了记忆效应和交叉污染风险。Qiao等[7]建立了SI-TEVA与ICP-MS联用方法,实现环境样品中 239Pu和 240Pu的自动化分析。兰州大学放射分析团队近年来建立了一系列自动化放射性核素分离和分析技术与设备。对于环境超低水平放射性核素如钚同位素的分析,使用该团队研发的萃取色谱树脂,应用流动注射原理,结合注射泵、多通道转换阀及自动控制软件,研发了可实现多个分离柱同时处理多样品中钚的自动分离系统,并与ICP-MS/MS耦合实现全自动分析。另外对于核设施流出液或放射性废液中钚同位素的分析,使用其研发的萃取闪烁树脂,结合流动注射设备及在线闪烁检测器,实现了钚同位素的原位自动分析。 自动化分离可减少人工操作和试剂消耗,提高分析重复性与样品通量,适用于批量环境样品和核应急分析。然而,现有方法主要实现柱分离自动化,样品消解、预富集和钚价态调节仍多依赖人工操作,流路吸附、记忆效应及基体差异也可能影响回收率和同位素比值的准确性。因此,后续研究应加强样品前处理与柱分离的集成,并完善流程空白、回收率和铀去污能力控制。 钚的检测技术可以分为放射性测量和质谱测量两种,放射性测量法根据钚同位素的衰变方式分为α能谱、液体闪烁能谱(LSC),质谱测量主要包括电感耦合等离子体质谱(ICP-MS)、热电离质谱(TIMS)和加速器质谱(AMS)。不同钚同位素检测技术在检测限、检测时间、同位素分辨能力及分析成本等方面存在差异,具体比较见表4。 3.1.1 α能谱 除 241Pu外,其他钚同位素均为α衰变,可用α能谱测量。241Pu是纯β衰变钚同位素,其测量除LSC外,也可通过α能谱测定其衰变子体核素 241Am实现间接测定。α能谱测定钚同位素时,靶源厚度、均匀度、稳定性和钚同位素纯度直接影响谱峰分辨率、计数稳定性和测定准确性。要求将基体组分和干扰核素完全分离,将纯化的钚均匀、牢固地沉积于载片表面,并尽量减少靶源厚度,减小自吸收和谱峰展宽。 常见的α能谱法测量源制备方法有蒸发法、电沉积法和微沉淀法[31,32],其中电沉积法最为常用,微沉淀法最为简便和快速。蒸发法操作简便,但制备的源均匀性和坚固性较差。电沉积法制成的源均匀、稳定,α能谱法测量的能量分辨率较高,但制源过程繁琐耗时,需要精确控制实验条件。微沉淀法的优点在于制源过程快速、高效,可以实现样品的批量处理,回收率较高,缺点是靶源厚度和均匀度控制较难,能量分辨率较差。 α能谱法作为一种传统的放射性分析技术,因其稳定、可靠、操作简单和检测成本低而被广泛用于钚分析[33]。然而,由于能量分辨率较差以及 239Pu和 240Pu的α粒子能量接近,无法分辨 239Pu和 240Pu,仅能给出 239+240Pu总活度。其次,由于大多数钚同位素的半衰期较长,环境钚同位素分析中α能谱法需要1~30 d的测量时间,分析时间长。此外,由于α粒子的高电荷和大质量,能量损失较快,靶源厚度影响显著,随着峰重叠增加和分辨率下降,能谱会退化。因此,在α能谱检测前,必须将钚同位素与样品基质中的干扰元素彻底分离。 3.1.2 液体闪烁能谱 液体闪烁能谱(LSC)是通过检测放射性核素与闪烁液作用生的光子,实现核素活度定量测定的方法主要用于β核素的测定。对于环境钚同位素分析,由于仅 241Pu为β衰变同位素,因此LSC主要用于 241Pu活度测定及总α钚活度测量[34]。对于α核素,LSC的测量效率可接近100%,但其能量分辨率较低,检测限通常为5~50 mBq,对低水平α核素的分辨能力弱于α能谱法,且无法区分钚同位素[35]。由于 241Pu的β能量极低(21.5 keV),共存的其他核素会严重干扰其测定,需在测量前将所有其他核素和基体组分分离除去,确保测量结果的准确性。 钚同位素的质谱测量是基于对不同钚同位素原子数的测量实现其浓度测定。由于大多数环境钚同位素的半衰期较长,以及近年来质谱技术的快速发展,质谱测定已成为钚同位素测定的主要技术,并逐步取代放射性测量技术,成为低水平环境钚同位素测定的主要手段。 3.2.1 电感耦合等离子体质谱 随着电感耦合等离子体质谱(ICP-MS)在大多数放射分析实验室的普及,已成为钚同位素质谱测定的主要技术。ICP-MS具有高灵敏度、低检测限、测样时间短等优点,目前已被广泛应用于钚的测定。近年来各种类型的ICP-MS得到开发,其中四极杆ICP-MS、双聚焦磁场高分辨率ICP-MS(SF-ICP-MS)、多接收ICP-MS(MC-ICP-MS)以及激光剥蚀ICP-MS(LA-ICP-MS)等是最为常用的ICP-MS分析技术。 ICP-MS测定钚同位素时,最终进样液通常采用0.5 mol/L HNO3[36],以维持钚的稳定溶解状态,减少水解、胶体形成和容器壁吸附,并降低高酸度引起的基体效应和仪器腐蚀。ICP-MS主要依据离子质荷比进行测定,难以完全分辨同质异位素、多原子离子及峰拖尾干扰,其中 238U及其氢化物是钚同位素测量的主要干扰。由于环境样品中铀含量通常远高于Pu,测定 239Pu和 240Pu前需充分去除铀,并控制进样液酸度和基体组成,以保证测量结果的准确性。 提高样品引入效率是改善ICP-MS灵敏度和降低检测限的重要手段。传统液体进样系统中,样品利用率较低,大部分样品以废液形式排出。超声雾化和膜去溶剂化进样系统可大幅度提升雾化效率,将进样效率提升近10倍,同时也可降低氧化物和氢化物产率,并减弱峰拖尾效应,已被用于超痕量钚同位素测定。SF-ICP-MS技术的分析灵敏度较高,可以改善钚同位素的探测极限。Ni等[37]建立了配备Apex-Q进样系统的SF-ICP-MS分析方法,并结合共沉淀和萃取色谱等预处理过程,实现了对尿液样品中超痕量钚同位素的测定。碰撞/反应池技术也是ICP-MS分析中同质异位素和分子离子干扰去除的重要手段。目前常用碰撞反应气包括He、O2、N2O、NH3和CO2等。Xing等[38]研究了NH3/He作为反应气体对钚分析的影响,结果表明NH3的存在可完全消除U+和90%的UH+,而Pu+不与NH3反应,与不使用反应气体的常规ICP-MS相比,239Pu的灵敏度提高了1.5倍。近年来三重四极杆等离子体质谱(ICP-MS/MS)的使用大幅提升了ICP-MS分析钚同位素的探测极限。其中两个四极杆质量分离器可以大幅消除峰拖尾,将 238U峰拖尾对 239Pu和 240Pu测定的干扰降低到10-10水平。中间的八级杆用作动态反应池消除同质异位素和分子离子的干扰,使用该技术可以完全消除 238U对 238Pu以及其他钚同位素测定的额外干扰,实现对环境中所有钚同位素的同时测定[10]。 在Pu同位素测定中,不同ICP-MS技术也具有各自的特点。常规ICP-MS普及度高、分析速度快,适合经充分除铀后的土壤和沉积物样品快速测定[39]。SF-ICP-MS具有更高的灵敏度、较低背景和较好的丰度灵敏度,适用于海水、沉积物等低水平样品中Pu的准确定量[12]。相比之下,LA-ICP-MS的优势不在于整体样品的最低检出限,而在于可对放射性颗粒和微区样品进行原位空间分辨分析,适合核事故颗粒、热点颗粒和核取证样品的同位素指纹研究[40]。ICP-MS/MS则代表当前Pu质谱测量的重要发展方向,其通过碰撞/反应池技术主动消除 238U及其氢化物干扰,尤其适用于高U/Pu比样品和超痕量钚同位素的快速测定[41]。 3.2.2 热电离质谱 热电离质谱(TIMS)在同位素比值测量方面具有比ICP-MS更好的灵敏度和精密度,配备多个离子收集器的TIMS通常是进行高精度同位素比率测量的首选方法。MC-ICP-MS同样可以通过多接收器提高同位素比值精度,但多接收系统本身并不能消除 238U、238UH+、241Am等同质异位素或多原子离子干扰,因此仍需要高效的化学分离和干扰校正。相比之下,TIMS的热电离过程具有一定元素选择性,连续加热技术为超痕量铀、钚混合样品的同位素比值测定提供了新的思路,该方法主要基于钚、铀及其他锕系元素蒸发温度的差异,可在不进行额外化学分离的条件下,降低 238U对 238Pu以及 241Am对 241Pu测定的潜在干扰。 由于离子化效率高,TIMS对 239Pu、240Pu灵敏度优于普通ICP-MS,238U、238UH+等同质异位素或多原子离子干扰更弱,同位素比值测量精度可达0.002%[42];但设备造价高,样品预处理流程极其繁琐,需数天至数周进行消解、分离,制备超薄灯丝放射源。因此,TIMS更适用于低水平Pu样品、关键样品、标准物质以及以Pu同位素指纹识别为目的的高精度研究。 3.2.3 加速器质谱 加速器质谱(AMS)是环境样品中痕量和超痕量长寿命放射性核素测定的重要技术之一,具有极高的检测灵敏度。与TIMS和ICP-MS相比,AMS在钚同位素分析中的突出优势在于其较强的干扰去除能力。该方法通过串列加速器将钚离子剥离为高正电荷态Pun+,随后经加速并由分析磁铁选择Pu3+,最终通过探测器完成测定。在离子剥离过程中,同质异位素及多原子离子干扰可被有效抑制,因此AMS能够实现较低检测限和较高灵敏度的钚同位素测定[43]。但由于AMS设备数量有限、仪器运行和操作流程复杂,且分析成本较高,其在核应急快速检测中的适用性受到一定限制。 为降低仪器使用门槛并拓展其应用场景,操作相对简便和成本较低的低加速电压紧凑型AMS装置逐渐得到发展和应用。Wacker等[44]采用加速电压为300 kV的紧凑型AMS系统测定 1~3 g土壤样品中的钚同位素。样品经预处理和纯化后,与3~4 mg铝粉混合制备AMS靶材;该方法中 239Pu、240Pu的本底可降至106 atoms。由于α能谱法难以区分 239Pu和 240Pu,但能够提供 238Pu活度信息;而AMS可准确测定 240Pu/239Pu原子比,因此二者联用可提高环境样品中钚来源识别的可靠性[45]。 表4 钚同位素检测技术比较 方法可测量同位素检测限/mBq主要干扰检测时间成本优点缺点参考文献放射性测量238Pu239+240Pu241Pu0.01~0.10.01~0.10.1~1241Am、210Po、228Th等天~周高方法成熟、简单可靠,应用最广样品需求量大、测量时间长、无法区分 239Pu和 240Pu[40,46]AMS239Pu240Pu241Pu10-4~10-310-4~10-3—与目标同位素质荷比相近的分子离子20~30 min很高检测限最佳,可准确区分 239Pu和 240Pu,样品量小、测量快技术复杂、成本高[43,47]TIMS239Pu240Pu241Pu10-4~10-310-4~10-3—基体元素20~30 min高测量精度高、灵敏度好样品制备复杂,需大量样品,操作要求高[48]ICP-MS239Pu、240Pu238Pu241Pu0.001~0.11~52~5238U+、238UH+、208Pb+、40Ar+等形成的多原子离子干扰5~10 min中检测限低、测量准确度高,可区分 239Pu、240Pu,样品量小、测量时间短难以完全排除同质异位素和分子离子干扰,基体效应明显,对样品处理要求高[10,37,49-51] 随着分析方法的发展,钚同位素的环境应用不断拓展。凭借明确的释放历史、不同来源的 240Pu/239Pu特征比值和长半衰期,Pu同位素除用于人为放射性污染评价外,还广泛应用于人类活动地层标记、区域放射性基线建立与来源判别、海洋水团示踪,以及生物富集和公众暴露风险评价。 钚同位素在自然环境中的本底极低,其大规模释放始于20世纪中期的大气核武器试验,并经全球大气环流沉降至地表。由于来源明确、分布广泛、沉降时段集中且半衰期长,Pu已成为识别人类活动影响的重要地层标志物。Fan等[52]比较了多种同位素在三原天坑快速堆积沉积物中的定年适用性,发现 239+240Pu仍清晰记录了1963年全球沉降峰,表明其具有较高的年代辨识度和保存稳定性。Zhao等[53]在高时间分辨率玛珥湖沉积记录中识别出1953年Pu信号的快速升高及1963年沉降峰,分别对应首次高当量热核试验和全球大气核试验高峰。因此,钚不仅可用于近现代沉积定年,还可为界定人类核活动显著影响地球环境的起始时间提供同步且持久的年代信号。 不同区域土壤调查显示,钚同位素浓度及 240Pu/239Pu比值具有明确的来源指示意义。Zhang等[54]对中国沿海71个表层土壤样品的研究表明,240Pu/239Pu平均值为(0.186±0.021),239+240Pu浓度处于背景范围,说明该区域钚主要来源于全球大气沉降,未发现沿海核电站释放的可识别信号。东北和华北163个表层土壤样品及5个土壤剖面获得了相近的 240Pu/239Pu平均值(0.185±0.018)[55];青藏高原土壤中该比值为0.146~0.225,钚浓度亦处于背景水平[56]。相比之下,北疆西北部土壤中较低的 240Pu/239Pu和较高的 239+240Pu/137Cs明显偏离全球沉降特征,据此识别出塞米巴拉金斯克核试验场的区域影响,其附加贡献为全球沉降量的28%~43%[57]。因此,钚浓度与 240Pu/239Pu比值的联合分析,可用于建立区域放射性基线、识别异常输入并判别其潜在来源,为核设施周边监测和历史核活动影响评价提供依据。 钚同位素还可用于示踪水团输入,并评价其生物富集和公众暴露风险。Zhang等[58]在南海西北部表层沉积物中测得 240Pu/239Pu为0.24~0.31,明显高于全球沉降特征值;二端元模型表明,太平洋核试验场来源钚的贡献为39%~78%,主要经北赤道流和黑潮输送进入我国南海。我国沿海生物样品中,大型藻类的钚浓度高于虾类和鱼类,东海和南海样品中较高的 240Pu/239Pu同样反映了黑潮携带的太平洋核试验场钚输入,太平洋核试验场来源钚的贡献最高约为70%;海产品摄入所致年有效剂量仅为(4.33±0.14)×10-7mSv/a,公众暴露风险较低。大型藻类富集Pu的能力较强,可作为外源钚输入及其生态影响的潜在生物指示物[59]。 另外,基于目前环境中钚主要来源于上世纪50~80年代的大气核试验全球沉降,在局部区域沉降均匀,且钚与土壤颗粒物具有牢固的结合特性,钚同位素已大量用于示踪研究土壤侵蚀,评价不同手段对土壤侵蚀的减缓作用。该技术通过采集20~30 cm的土壤剖面,分析钚同位素的深度分布,通过与参考土壤剖面(极小侵蚀和堆积的站位)比较,评估土壤侵蚀和堆积程度。由于不同同位素的半衰期极长,以及ICP-MS分析位素的探测限逐渐改善,该技术正逐渐取代半衰期较短的大气核试验沉降的Cs,成为土壤侵蚀评估的主要定量评估技术。 钚同位素在环境研究中的作用已由单纯的放射性污染指标拓展为兼具年代标定、来源识别和环境过程示踪功能的人工核素工具。不同应用对检测限、同位素比值精度和干扰去除能力的差异化需求,也推动了钚同位素分析方法的持续发展[60-63]。 环境样品中钚同位素分析已形成由样品预处理、化学分离与纯化及仪器测量构成的较完整技术体系。不同方法在样品处理能力、干扰去除效果、检测限和测量精度等方面各具特点。萃取色谱及多树脂联用已成为复杂基体中钚分离纯化的重要手段;放射性测量与质谱测量则分别适用于活度测定、同位素比值分析和超低水平核素测定。实际分析中,应根据样品类型、目标同位素以及检测限和精度要求,合理选择并优化分析流程。未来环境样品中钚同位素分析方法主要发展需求和趋势主要为: 自动化:目前,自动化技术主要应用于进样、淋洗和洗脱等柱分离环节,而样品消解、共沉淀预富集及Pu价态调节仍较多依赖人工操作。未来应根据不同样品基体和测量需求,构建可灵活组合的预富集、价态调控和树脂分离模块,并将流程空白、化学回收率和去污能力纳入在线监控,提高自动化方法对不同环境样品的适用性及分析结果的可靠性。适用于不同场景的全自动、原位环境钚同位素分析技术和设备将会有较大的需求。 高精度:高精度测定的关键在于提高钚的选择性分离效率,并最大限度去除U、Th、Am及稳定基体元素等干扰组分。尤其对于高U/Pu比环境样品,应重点抑制铀氢化物、峰拖尾及基体效应对钚测量的影响。研发对钚有高选择性的色谱分离材料,提升对铀和其他干扰元素的去污能力是重要需求。其次,随着对环境中多种放射性核素的联合分析需求提升,研发可用于多种元素逐级分离的色谱树脂,结合多树脂联用和顺序分离,可在保证钚高回收率和去污的同时,分离和纯化其他核素,从而提升多核素分离能力和测量结果的准确性和可靠性。 低水平测定:海水等环境样品中钚同位素含量极低,现有方法仍受到预富集效率、流程空白和样品利用率等因素的限制。未来需进一步优化大体积样品富集、低空白分离和小体积浓缩方法,并发展高效进样及高灵敏度测量技术,在保证化学回收率和测量准确性的基础上进一步降低检测限。 环境样品中钚同位素分析的发展不应仅依赖仪器灵敏度的提高,还应加强样品预处理、分离纯化与仪器测量之间的协同优化,建立兼具自动化、高精度和低水平测定能力的分析方法,为环境放射性监测、污染长期监管、核应急响应及相关环境研究提供可靠的技术支撑。 [1]Zeng L,Wang Z L.Earth Environ.,2011,39(1):105-112. [2]Liu X D,Shao Y,Luo M,Ma L L,Xu G,Wu M H.Processes,2023,11(5):1430. [3]Han J,Fu Z H,Mao X G,Meng F B.J.Nucl.Radiochem.,2004,(1):61-64. [4]Wang L P,Xie W H,Xiong P H,Shi S W,Zhang L,Qin Z.J.Chin.Mass Spectrom.Soc.,2025,46(3):389-402. [5]Feng D X,Liao H Q,Yang F,Wang X H,Jia S Q,Zhao Q Y,Zhang Y,Bai Y W.J.Environ.Eng.Technol.,2021,11(6):1110-1120. [6]Wang Z T,Yang G S,Zheng J,Cao L G,Yu H J,Zhu Y B,Tagami K,Uchida S.Anal.Chem.,2015,87(11):5511-5515. [7]Qiao J X,Hou X L,Miró M,Roos P.Anal.Chim.Acta,2009,652(1/2):66-84. [8]Liu B,Shi K L,Ye G Y,Guo Z J,Wu W S.Microchem.J.,2016,124:824-830. [9]Rozhkova A K,Kuzmenkova N V,Sibirtsev A M,Petrov V G,Shi K L,Hou X L,Kalmykov S N.J.Radioanal.Nucl.Chem.,2022,331(5):2037-2044. [10]Huang Z,Hou X L,Zhao X.Anal.Chem.,2023,95(34):12931-12939. [11]Xu Y H,Li C,Yu H P,Fang F M,Hou X L,Zhang C,Li X F,Xing S.Talanta,2022,240:123152. [12]Men W,Zheng J,Wang H,Ni Y Y,Aono T,Maxwell S L,Tagami K,Uchida S,Yamada M.Sci.Rep.,2018,8(1):1892. [13]Vassileva E,Han E,Levy I.Environ.Sci.Pollut.Res.,2017,24(9):7898-7910. [14]Levy I,Povinec P P,Aoyama M,Hirose K,Sanchez-cabeza J A,Comanducci J F,Gastaud J,Eriksson M,Hamajima Y,Kim C S,Komura K,Osvath I,Roos P,Yim S A.Prog.Oceanogr.,2011,89(1/2/3/4):120-133. [15]Cao L G,Bu W T,Zheng J,Pan S M,Wang Z T,Uchida S.Talanta,2016,151:30-41. [16]Rim J H,Gonzales E R,Armenta C E,Ünlü K,Peterson D S.J.Radioanal.Nucl.Chem.,2013,296(2):1099-1103. [17]Kalmykov S N,Aliev R A,Sapozhnikov D Y,Sapozhnikov Y A,Afinogenov A M.Appl.Radiat.Isot.,2004,60(2/3/4):595-599. [18]Lindahl P,Keith-roach M,Worsfold P,Choi M S,Shin H S,Lee S H.Anal.Chim.Acta,2010,671(1/2):61-69. [19]Hrnecek E,Steier P,Wallner A.Appl.Radiat.Isot.,2005,63(5/6):633-638. [20]Huang Z Y,Ni Y Y,Wang H,Zheng J,Yamazaki S,Sakaguchi A,Long X G,Uchida S.Microchem.J.,2019,148:597-604. [21]Wang Z L,Yamada M.Earth Planet.Sci.Lett.,2005,233(3/4):441-453. [22]Chavan V,Paul S,Pandey A K,Kalsi P C,Goswami A.J.Hazard.Mater.,2013,260:53-60. [23]Wang Z T,Huang Z Y,Xie Y,Tan Z Y.Anal.Chim.Acta,2019,1090:151-158. [24]Sharma P,Govindaraj J,Poulin-ponnelle C,Lariviere D.Microchem.J.,2025,212:113099. [25]Metzger S C,Rogers K T,Bostick D A,Mcbay E H,Ticknor B W,Manard B T,Hexel C R.Talanta,2019,198:257-262. [26]Varga Z,Surányi G,Vajda N,Stefánka Z.Radiochim.Acta,2007,95(2):81-87. [27]Metzger S C,Ticknor B W,Rogers K T,Bostick D A,Mcbay E H,Hexel C R.Anal.Chem.,2018,90(15):9441-9448. [28]López-lora M,Chamizo E,Villa-alfageme M,Hurtado-bermúdez S,Casacuberta N,García-león M.Talanta,2018,178:202-210. [29]Dowell S M,Barlow T S,Chenery S R,Humphrey O S,Isaboke J,Blake W H,Osano O,Watts M J.Anal.Methods,2023,15(34):4226-4235. [30]Mei L Z,Shao H,Cui L Z,Yang J M,Zhang L.J.Radioanal.Nucl.Chem.,2024,333(3):1357-1365. [31]Khairina R,Giyatmi,Makmur M,Kusdiana.J.Phys.:Conf.Ser.,2021,1882(1):012102. [32]Popov L.Appl.Radiat.Isot.,2019,146:48-56. [33]Zhang H T,Zhu F R,Xu J,Dai Y H,Li D M,Yi X W,Zhang L X,Zhao Y G.Radiochim.Acta,2008,96(6):327-331. [34]Xu Y H,Qiao J X,Hou X L,Pan S M,Roos P.Talanta,2014,119:590-595. [35]Rozas S,Herranz M,Idoeta R.Appl.Radiat.Isot.,2021,176:109906. [36]Hou X L,Zhang W C,Wang Y Y.Anal.Chem.,2019,91(18):11553-11561. [37]Ni Y Y,Zheng J,Guo Q J,Men W,Tagami K,Uchida S.Anal.Chim.Acta,2018,1000:85-92. [38]Xing S,Zhang W C,Qiao J X,Hou X L.Talanta,2018,187:357-364. [39]Donard O F X,Bruneau F,Moldovan M,Garraud H,Epov V N,Boust D.Anal.Chim.Acta,2007,587(2):170-179. [40]Varga Z,Wallenius M,Krachler M,Rauff-nisthar N,Fongaro L,Knott A,Nicholl A,Mayer K.TrAC Trends Anal.Chem.,2022,146:116503. [41]Zhang W C,Lin J F,Fang S,Li C,Yi X W,Hou X L,Chen N,Zhang H T,Xu Y H,Dang H J,Wang W,Xu J.Talanta,2021,234:122652. [42]Bürger S,Riciputi L R,Bostick D A,Turgeon S,Mcbay E H,Lavelle M.Int.J.Mass Spectrom.,2009,286(2/3):70-82. [43]Chamizo E,Christl M,Fifield L K.Nucl.Instrum.Meth.Phys.Res.Sect.B Beam Interact.Mater.At.,2015,358:45-51. [44]Wacker L,Chamizo E,Fifield L K,Stocker M,Suter M,Synal H A.Nucl.Instrum.Meth.Phys.Res.Sect.B Beam Interact.Mater.At.,2005,240(1/2):452-457. [45]Kierepko R,Mietelski J W,Ustrnul Z,Anczkiewicz R,Wershofen H,Holgye Z,Kapa [46]Jakopi [47]Chamizo E,Enamorado S M,García-león M,Suter M,Wacker L.Nucl.Instrum.Meth.Phys.Res.Sect.B Beam Interact.Mater.At.,2008,266(22):4948-4954. [48]Efurd D W,Steiner R E,Roensch F R,Glover S E,Musgrave J A.J.Radioanal.Nucl.Chem.,2005,263(2):387-391. [49]Kim C S,Kim C K,Martin P,Sansone U.J.Anal.At.Spectrom.,2007,22(7):827. [50]Truscott J B,Jones P,Fairman B E,Evans E H.Anal.Chim.Acta,2001,433(2):245-253. [51]Bu W T,Gu M,Ding X T,Ni Y Y,Shao X P,Liu X M,Yang C T,Hu S.J.Anal.At.Spectrom.,2021,36(11):2330-2337. [52]Fan Y K,Jiang H,Ren J L,Liu X X,Lan J H,Cheng P,Liu Q,Tan L C,Xue C,Sun Y B,Hou X L.Sci.Total Environ.,2023,864:160937. [53]Zhao X,Hou X L,Zhou W J,Lei D W,Han Y M,Yan D N,Jiang H,An Z S.Environ.Sci.Technol.,2025,59(2):1411-1420. [54]Zhang W C,Hou X L.Chemosphere,2019,230:587-595. [55]Zhang W C,Hou X L,Zhang H T,Wang Y Y,Dang H J,Xing S,Chen N.Environ.Pollut.,2021,289:117967. [56]Zhao X,Hou X L,Huang Z,Liu H,Jiang H.Environ.Pollut.,2022,306:119401. [57]Zhao X,Qiao J X,Hou X L.Environ.Pollut.,2020,265:114929. [58]Zhang M T,Qiao J X,Zhang W C,Zhu L C,Hou X L.Environ.Pollut.,2022,298:118846. [59]Zhang M T,Wang Y C,Zhao X,Novikau R,Huang Z,Jiang H,Dang H J,Hou X L.J.Hazard.Mater.,2025,486:137097. [60]Xu Y H,Qiao J X,Hou X L,Pan S M.Sci.Rep.,2013,3(1):3506. [61]Xu Y H,Qiao J X,Pan S M,Hou X L,Roos P,Cao L G.Sci.Total Environ.,2015,511:176-185. [62]Liu Y X,Hou X L,Qiao J X,Zhang W C,Fang M,Lin M.CATENA,2023,220:106666. [63]Zhang W C,Xing S,Hou X L.Soil Tillage Res.,2019,191:162-170.2 钚的化学分离与纯化
Tab.2 Major requirements for separation and purification in plutonium isotope determination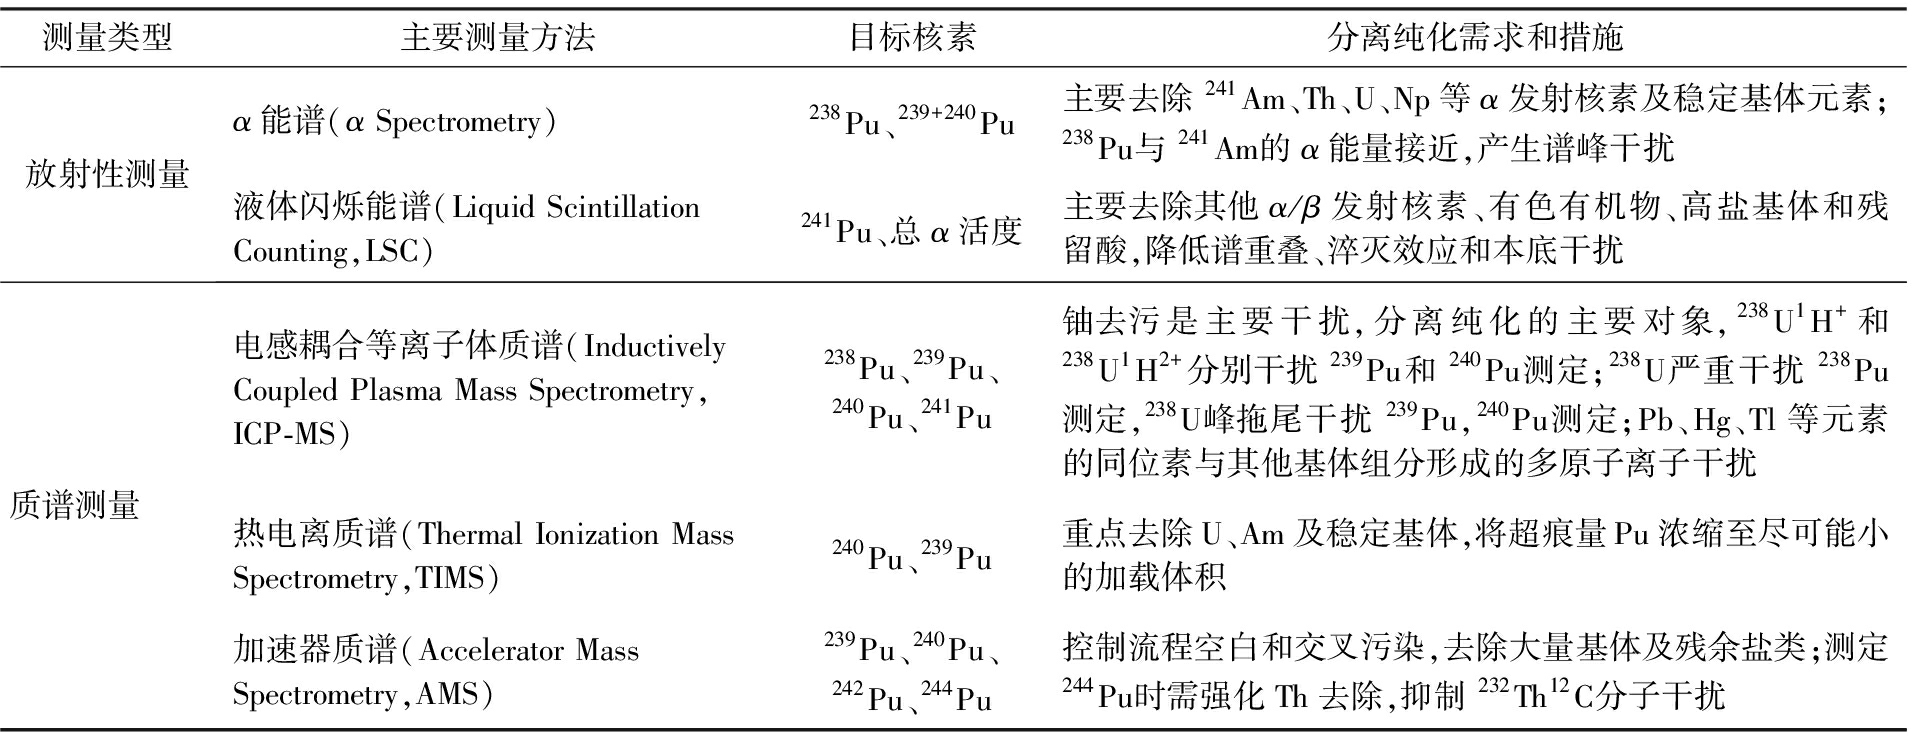
2.1 溶剂萃取
2.2 离子交换色谱
 形成阴离子硝酸配合物,并被强碱性阴离子交换树脂有效吸附。常用树脂包括Dowex 1[15]、AG 1[18]和AG MP-1[19]等。由于多数基体元素在高浓度硝酸中难以形成可被树脂保留的阴离子配合物,因此可有效去除;由于Pu(Ⅲ)、Pu(V)、Pu(Ⅵ)难以形成稳定络阴离子,在树脂上的保留较弱,因此分离前将钚的价态调节至4价极为重要。
2.3 萃取色谱
 O)可与硝酸介质中的Pu(Ⅳ)硝酸配合物发生配位萃取,从而实现Pu的保留与富集。Wang等[23]将其用于土壤和沉积物样品中Pu的快速分离,Huang等[10]进一步采用双TK200柱结合ICP-MS/MS,实现了对铀的极高去污。另外由于TK200树脂具有分离时间短、Pu回收率较高和U去污能力强等特点,适用于高U/Pu比环境样品中超痕量Pu同位素分析。
Tab.3 Separation and purification methods using combined resins in plutonium analysis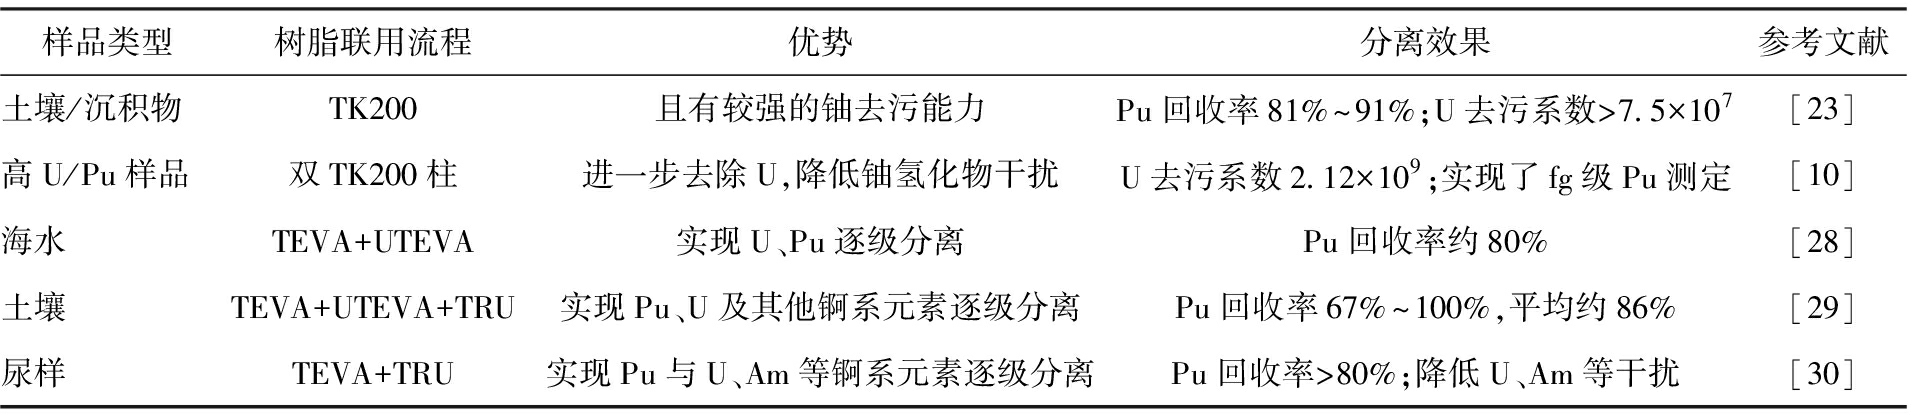
2.4 钚自动化分离
3 钚同位素的检测技术
3.1 放射性测量
3.2 质谱测量
Tab.4 Comparison of different plutonium isotope detection techniques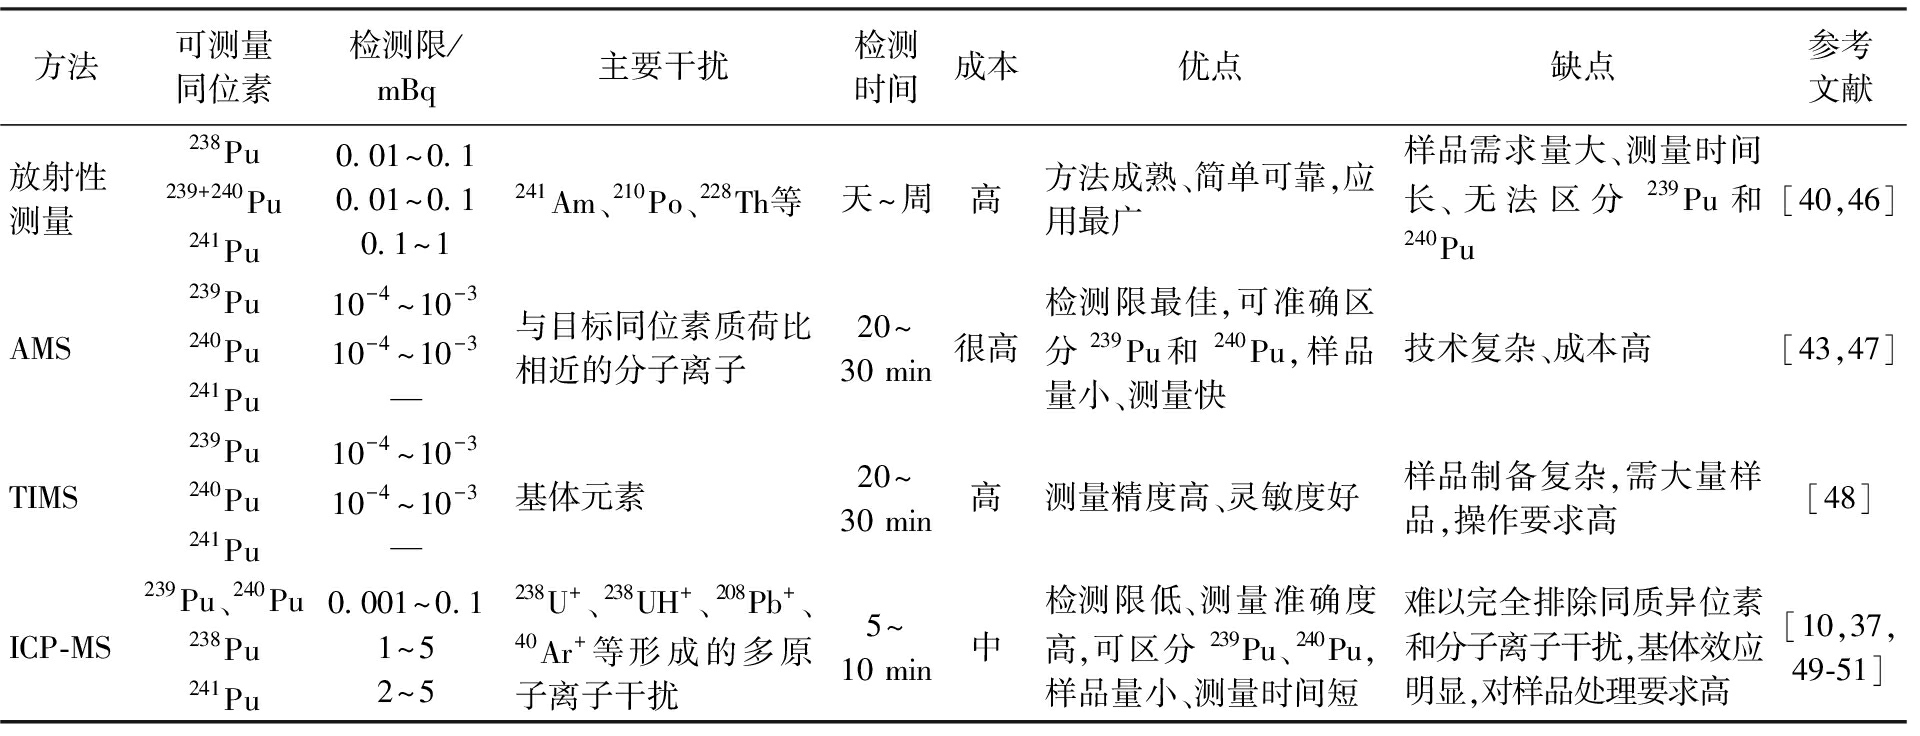
4 钚同位素分析技术在环境研究中的应用
5 结论与展望
曾理,王中良.地球与环境,2011,39(1):105-112.
韩军,傅中华,毛欣根,孟繁本.核化学与放射化学,2004,(1):61-64.
王丽萍,谢卫华,熊鹏辉,石四维,张凌,秦震.质谱学报,2025,46(3):389-402.
冯冬霞,廖海清,杨芳,王希欢,贾世琪,赵茜宇,张艺,柏杨巍.环境工程技术学报,2021,11(6):1110-1120. a J,Isajenko K.Sci.Total Environ.,2016,569/570:937-947.
 R,Tavar P,Benedik L.Appl.Radiat.Isot.,2007,65(5):504-511.