精油作为一种功能多样的天然产物,已被广泛应用于食品、日化、医药及香精香料行业。然而,精油产品及其原料成分复杂,其中某些天然存在的或有意添加的化学物质可能对人体健康构成潜在风险。洋茉莉醛(胡椒醛,Heliotropin)、二氢黄樟脑(Dihydrosafrole)、黄樟素(Safrole)和异黄樟素(Isosafrole)等亚甲二氧基苯类物质便是其中备受关注的典型代表。黄樟素、异黄樟素和二氢黄樟脑同属于黄樟素类化合物[1],广泛存在于肉豆蔻、肉桂[2]、香樟等精油中。已有研究表明,人体若过量接触这类化合物,可能面临肝损伤、神经中毒甚至致癌风险[3]。按IARC 2017年发布的致癌物清单,黄樟素与二氢黄樟脑属于2B类,即“可能对人类致癌”,而异黄樟素则被归为3类致癌物。值得注意的是,黄樟素(又名4-烯丙基-1,2-亚甲基二氧基苯)不仅是药物和杀虫剂的合成原料[4],也是制造洋茉莉醛的原料。而洋茉莉醛因其易制毒特性,早在1995年即被列为第一类易制毒化学品进行严格管控。尽管存在上述风险,但由于黄樟素类化合物和洋茉莉醛均具有独特香味,目前仍常被用于香精香料的调配,进出口商品中以上几种物质均属于两用物项范畴,即可用于化学配剂和制造毒品的原料。因此,建立一种灵敏、准确、快速的分析方法用于精油中上述亚甲二氧基苯类物质的进行快速确证与精准定量,对于保障产品质量安全、符合国际法规要求、履行国际禁毒公约义务具有重要意义。
目前,黄樟素类化合物现有分析方法主要包括气相色谱-质谱联用法[5,6]、气相色谱-串联质谱法[7,8]、高效液相色谱法[9]、气相色谱法[10,11]等,洋茉莉醛现有分析方法主要采用气相色谱法[12]、高效液相色谱法[9]。然而,这些分析方法存在有机溶剂消耗大、基质效应较大、前处理繁琐、易引入污染且不利于痕量成分的富集等问题。针对精油及其原料成分复杂、基质干扰较大的问题,固相微萃取作为一种选择性高、无溶剂,集采样、浓缩于一体的样品前处理技术[13],近年来在挥发性与半挥发性成分分析中展现出显著优势。该技术通过涂层纤维选择性吸附目标物,配合串联质谱抗干扰的特性,显著提高了方法的灵敏度与重现性,特别适用于复杂基质中痕量物质的检测。精油及其原料中此类亚甲二氧基苯类化合物的固相微萃取-气相色谱-串联质谱联用方法研究仍未见报道。本研究旨在建立一种基于固相微萃取-气相色谱-串联质谱的快速处理、操作简便且灵敏度高的分析方法,用于同时测定精油及其原料中洋茉莉醛、二氢黄樟脑、黄樟素及异黄樟素的含量,从而为精油及其原料中亚甲二氧基苯类物质的监控提供可靠的技术支持与方法依据。
1 实验部分
1.1 主要仪器与试剂
Agilent 7890-7000C型气相色谱-串联质谱仪、MT-5MS型色谱柱(30 m×0.250 mm ×0.25 μm)、100 μm PDMS SPME型纤维头(美国Agilent科技公司);PAL RSI 85 Series 2型三合一自动进样器(瑞士CTC公司);1~1000 μL移液器、20 mL顶空瓶、10 mL棕色容量瓶、1 L白色容量瓶(德国BRAND公司)。
标准品:洋茉莉醛(PIP,100 μg/mL,CAS No.120-57-0)、二氢黄樟素(DHS,100 μg/mL,CAS No.94-58-6)、内标:氘代邻苯二甲酸二丁酯(DBP-D4,1000 μg/mL)(北京曼哈格生物科技公司);标准品:黄樟素(SAF,100 μg/mL,CAS No.94-59-7)、异黄樟素(ISAF,100 μg/mL,CAS No.120-58-1)(美国 Sigma公司);乙醇、氯化钠(NaCl)(分析纯,广州化学试剂厂)。
1.2 标准工作溶液
准确称量若干氯化钠(精确到0.01 g),溶于一级水后转移至1 L容量瓶内并定容至刻度线。配得最终浓度为5 mol/L的氯化钠溶液。
分别精确移取100 μL PIP、DHS、SAF、ISAF到10 mL容量瓶中,乙醇进行定容后得到浓度为 1 μg/mL的标准混合中间液;准确移取100 μL氘代邻苯二甲酸二丁酯到10 mL容量瓶中,乙醇定容后得到浓度为10 μg/mL的内标中间液;分别准确移取10、20、50、100、200、500 μL标准混合中间液和10 μL内标中间液到顶空瓶,配成梯度为0.01、0.02、0.05、0.1、0.2、0.5 μg的工作曲线(含内标物质0.1 μg),在各个工作点中分别加入 2 mL氯化钠溶液。
1.3 样品的预处理
称取0.10 g精油及其原料样品(精确至0.01 g)于洁净干燥的顶空瓶中,依次加入10 μL内标中间液和2 mL氯化钠溶液,置于自动顶空进样器上进行自动化加热、萃取与进样,内标法进行定量。
1.4 仪器条件
1.4.1 SPME条件
SPME 100 μm PDMS纤维;纤维的老化温度260 ℃;加热温度50 ℃;加热时间10 min;GC循环25 min;样品提取时间15 min;样品解吸时间 1 min。
1.4.2 色谱条件
HP-5MS毛细管柱(30 m×250 μm×0.25 μm);高纯氦气作载气;柱流速1.0 mL/min;进样口温度260 ℃;分流比10∶1;起始温度40 ℃(保持 2 min),以10 ℃/min升温至280 ℃(保持2 min)。
1.4.3 质谱条件
电子轰击离子源(EI),能量70 eV;传输线温度300 ℃;离子源温度230 ℃;四极杆温度 150 ℃;多反应监控模式(MRM),溶剂延迟 5 min。PIP、DHS、SAF、ISAF保留时间及特征离子见表1,选择离子色谱图见图1。
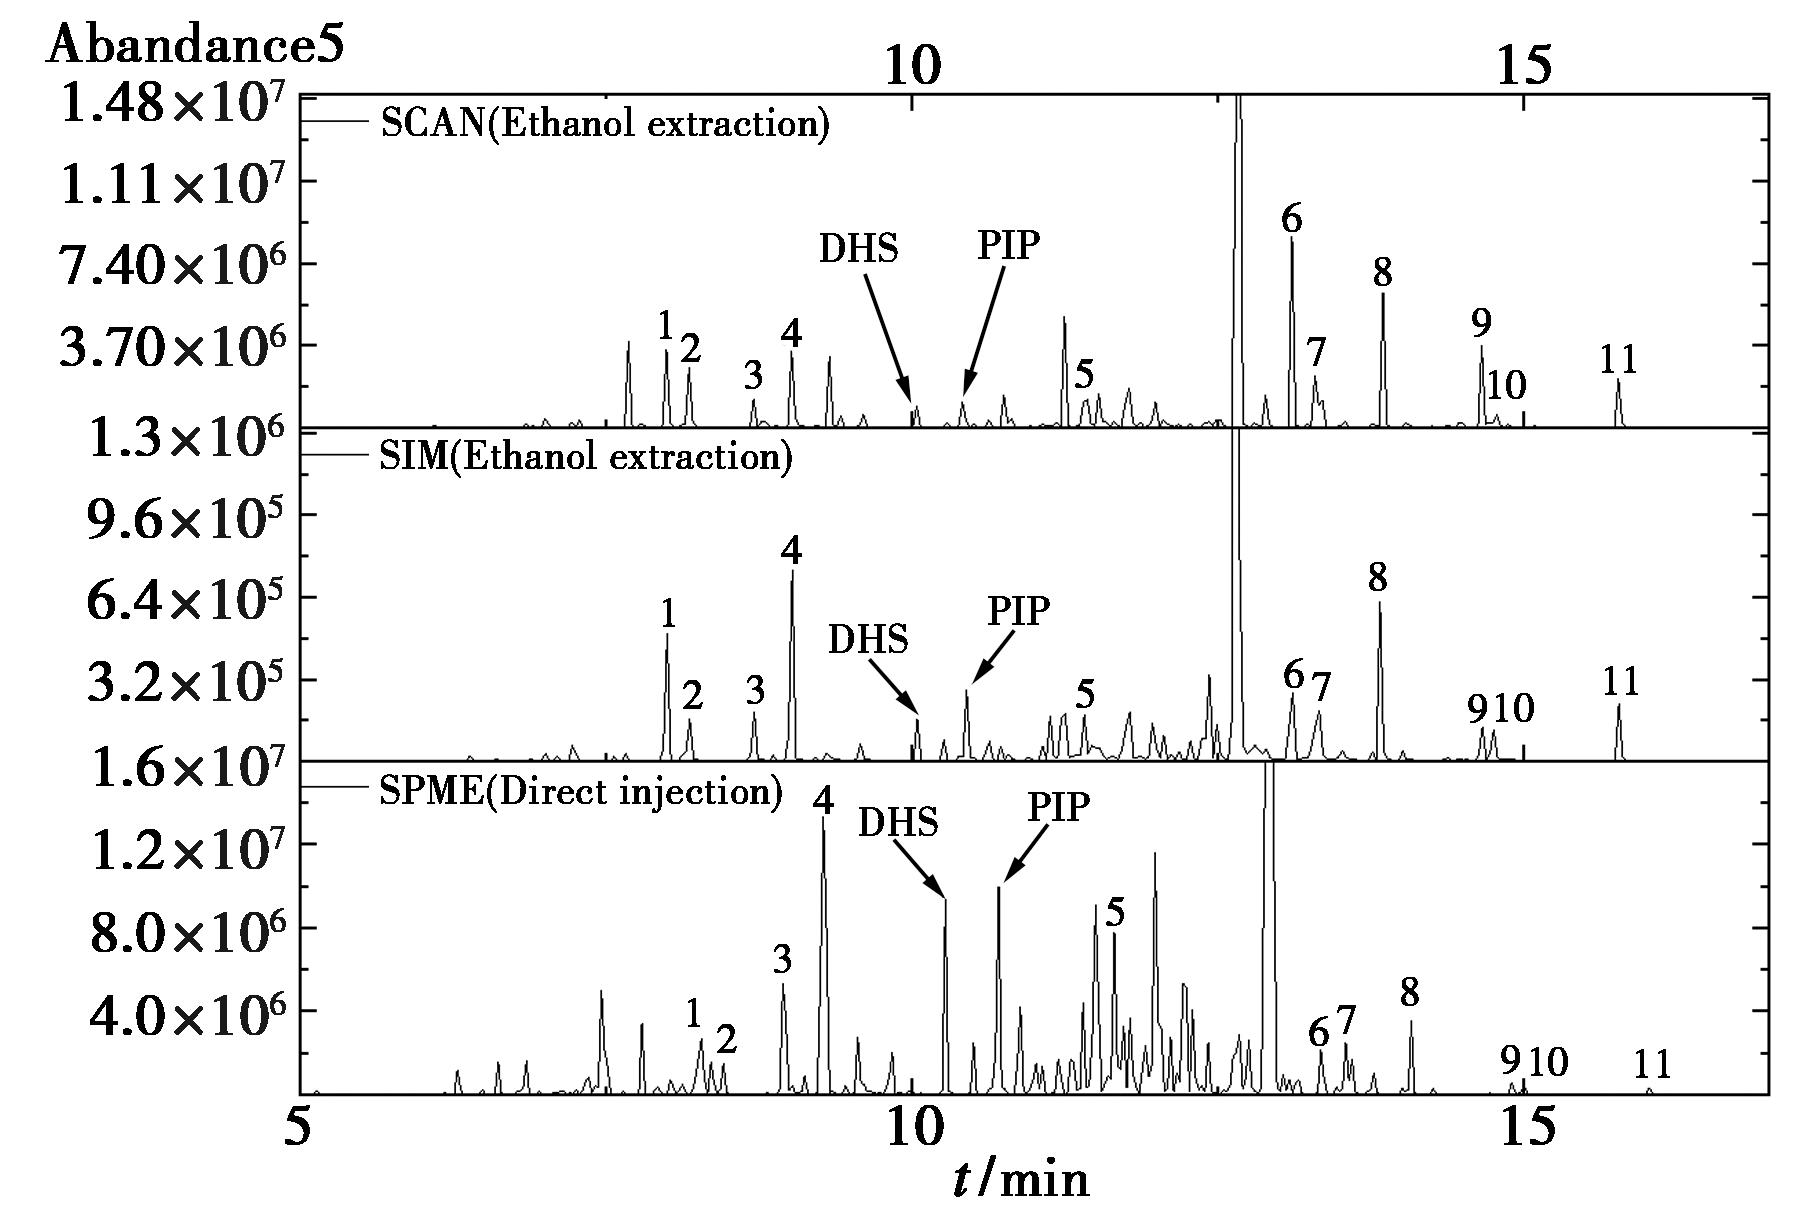
1.乙酸芳樟酯,2.苯乙醇,3.乙酸苄酯,4.蒈烯,5.香豆素,6.二氢茉莉酮酸甲酯,7.龙涎酮,8.乙基肉桂酯,9.佳乐麝香,10.水杨酸苄酯,11.十三烷二酸环乙撑酯
图1 乙醇提取和固相微萃取两种提取方式的选择离子色谱图
Fig.1 Chromatograms of two different extraction methods of ethanol extraction and SPME
表1 亚甲二氧基苯类物质和内标物的定量、定性离子对等参数
Tab.1 Quantitative and qualitative ion pairs parameters of MDBs and ISTD
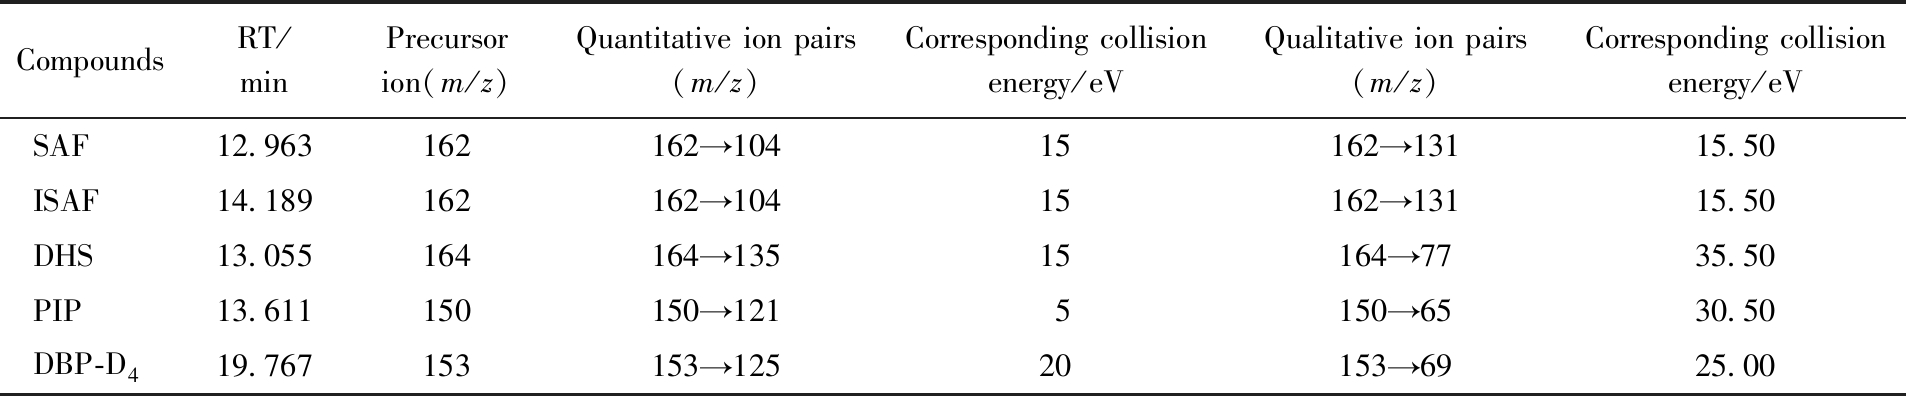
CompoundsRT/minPrecursor ion(m/z)Quantitative ion pairs(m/z)Corresponding collision energy/eVQualitative ion pairs(m/z)Corresponding collision energy/eVSAF12.963162162→10415162→13115.50ISAF14.189162162→10415162→13115.50DHS13.055164164→13515164→7735.50PIP13.611150150→1215150→6530.50DBP-D419.767153153→12520153→6925.00
2 结果与讨论
2.1 前处理方式的选择
在相同色谱和质谱条件下,比较了固相微萃取与乙醇溶解直接进样两种前处理方法对精油及其原料加标样品中目标物(PIP和DHS)的测定效果。①SPME进样:称取0.2 g样品,在优化条件(萃取头:100 μm PDMS;萃取温度:50 ℃;样品加热时间:10 min;萃取时间:10 min;解吸时间:1 min)下进行自动化萃取与进样,采用选择离子监测(SIM)模式采集数据;②乙醇溶解提取进样:称取0.2 g样品于25 mL容量瓶中,用乙醇定容后过有机滤膜直接进样,分别在全扫描(SCAN)和选择离子监测(SIM)模式下采集数据。为客观评价两种前处理方式的优劣,重点对比乙醇提取-SIM图谱与SPME-SIM图谱中目标物(PIP和DHS)及精油基质中代表性成分1~11号物质(图1)的响应差异。图1展示了3种条件下的色谱图。
2.2 正交实验设计与分析
在进行正交实验前,首先通过单因素实验分别考察了萃取纤维类型、萃取温度、加热时间、萃取时间和解吸时间对4种目标物总峰面积的影响,确定了各因素的适宜范围。基于单因素实验范围,设计了L55正交实验以进一步优化。
为确定较优萃取条件,本实验选取萃取纤维类型(A)、萃取温度(B)、加热时间(C)、萃取时间(D)及解吸时间(E)5个因素进行考察,每个因素设置5个水平,进行正交实验。正交实验方案及结果分别见表2、表3和图2,每个因素的极差见表4所示。以PIP、DHS、SAF、ISAF 4个色谱峰的峰面积总和为评价指标,据此确定各因素的最佳水平组合。
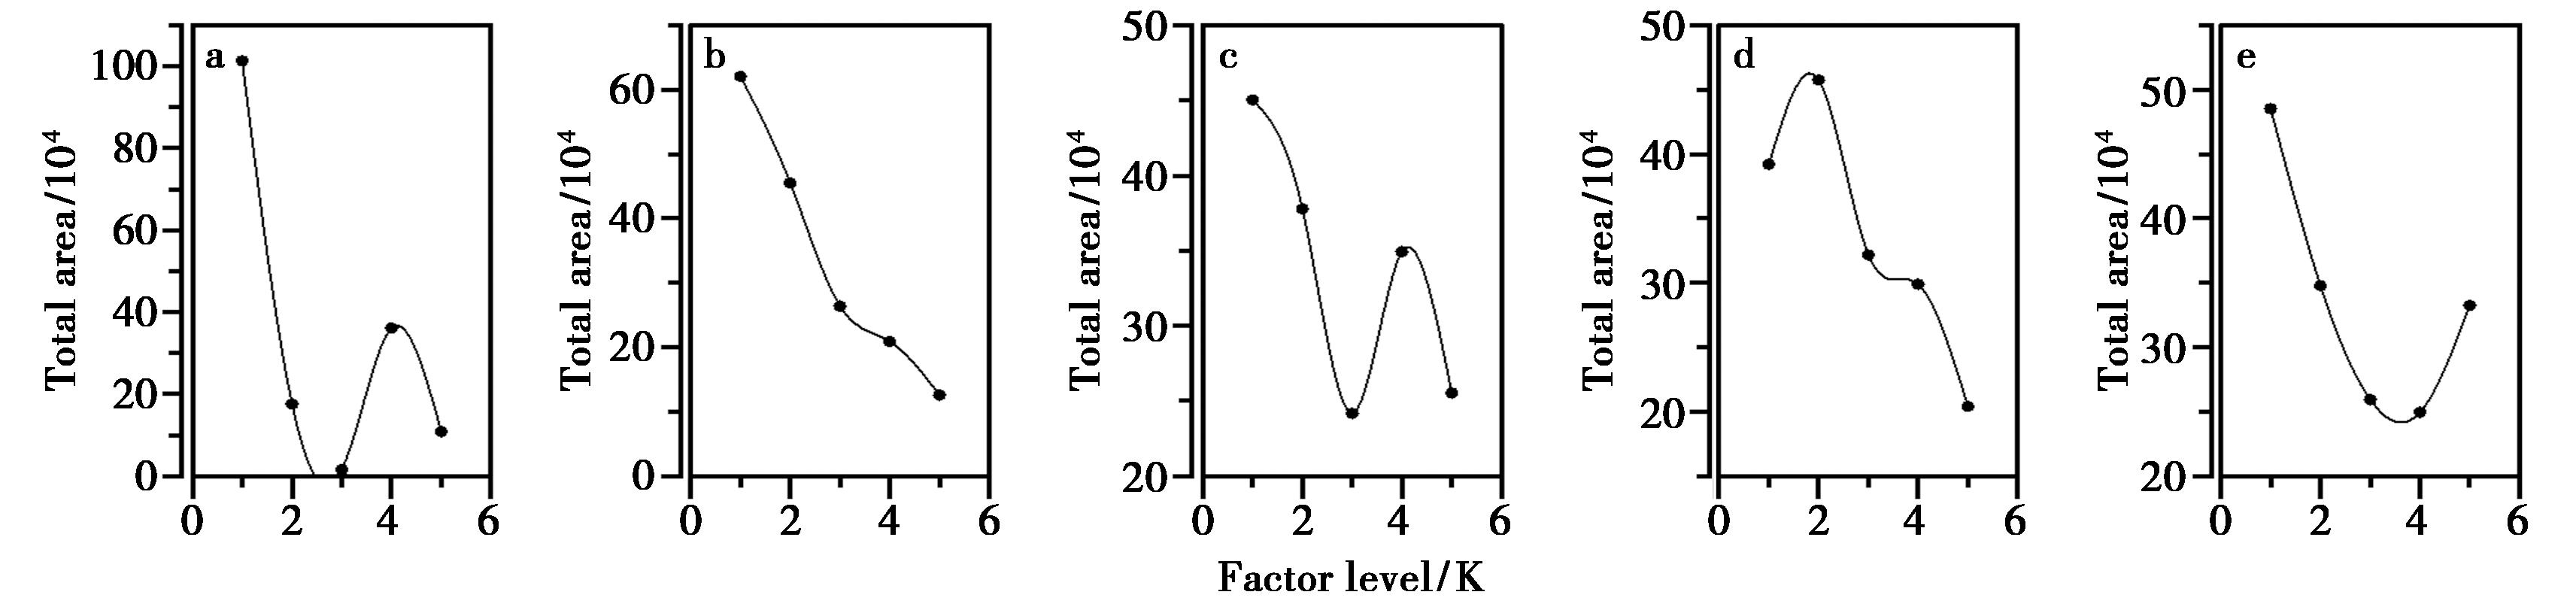
a.Type of SPME fiber;b.Extraction temperature;c.Heating time;d.Extraction time;e.Desorption time
图2 主效应图
Fig.2 Main effects plot
表2 正交实验表(L55)
Tab.2 Orthogonal array table(L55)
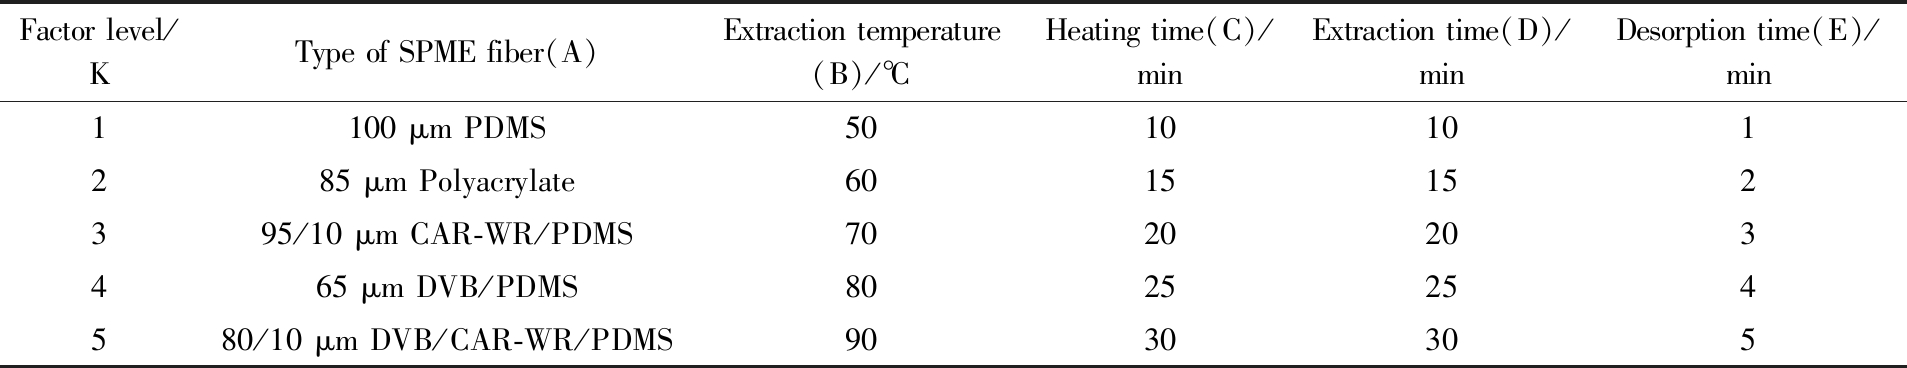
Factor level/KType of SPME fiber(A)Extraction temperature(B)/℃Heating time(C)/minExtraction time(D)/minDesorption time(E)/min1100 μm PDMS5010101285 μm Polyacrylate6015152395/10 μm CAR-WR/PDMS7020203465 μm DVB/PDMS8025254580/10 μm DVB/CAR-WR/PDMS9030305
表3 正交实验结果
Tab.3 Results of the orthogonal test
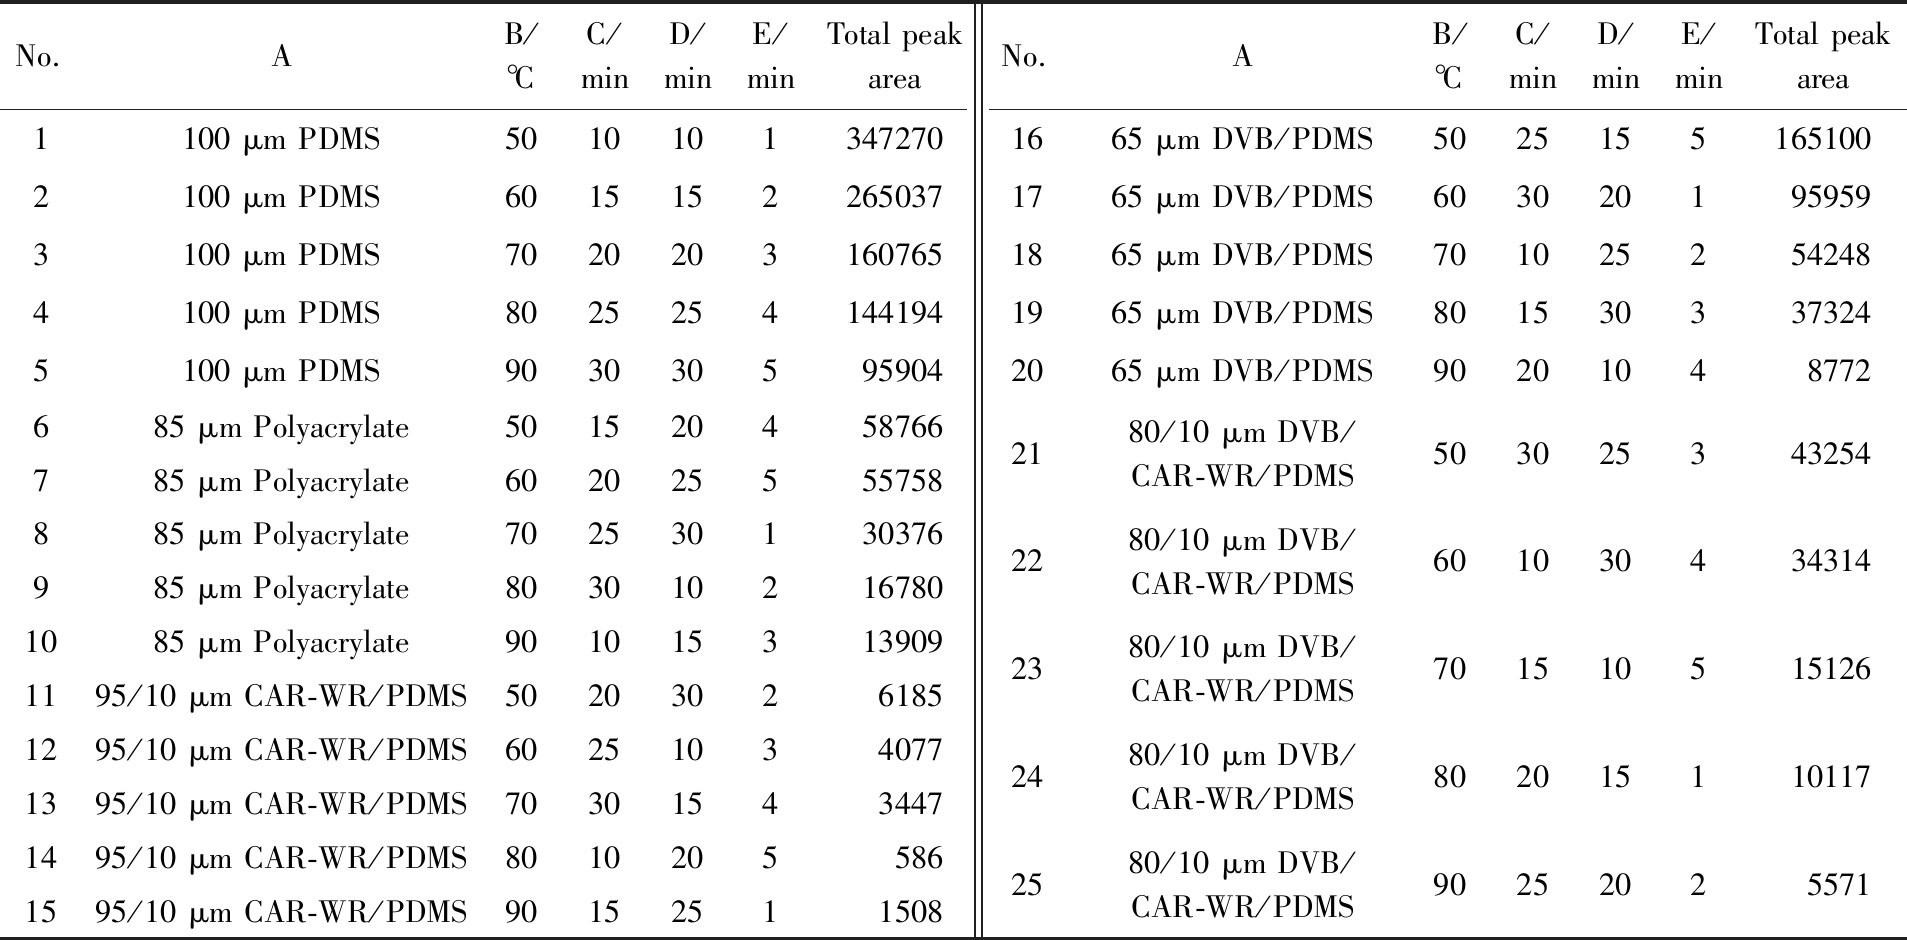
No.AB/℃C/minD/minE/minTotal peak areaNo.AB/℃C/minD/minE/minTotal peak area1100 μm PDMS50101013472702100 μm PDMS60151522650373100 μm PDMS70202031607654100 μm PDMS80252541441945100 μm PDMS903030595904685 μm Polyacrylate501520458766785 μm Polyacrylate602025555758885 μm Polyacrylate702530130376985 μm Polyacrylate8030102167801085 μm Polyacrylate9010153139091195/10 μm CAR-WR/PDMS502030261851295/10 μm CAR-WR/PDMS602510340771395/10 μm CAR-WR/PDMS703015434471495/10 μm CAR-WR/PDMS80102055861595/10 μm CAR-WR/PDMS901525115081665 μm DVB/PDMS50251551651001765 μm DVB/PDMS6030201959591865 μm DVB/PDMS7010252542481965 μm DVB/PDMS8015303373242065 μm DVB/PDMS902010487722180/10 μm DVB/CAR-WR/PDMS5030253432542280/10 μm DVB/CAR-WR/PDMS6010304343142380/10 μm DVB/CAR-WR/PDMS7015105151262480/10 μm DVB/CAR-WR/PDMS8020151101172580/10 μm DVB/CAR-WR/PDMS90252025571
表4 主效应因子极差
Tab.4 Range of the main effect factor
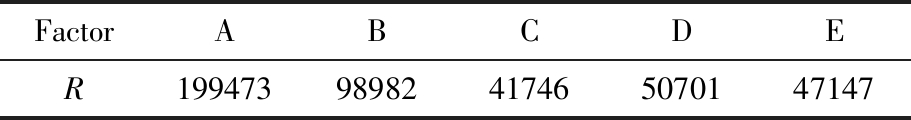
FactorABCDER19947398982417465070147147
从表3正交实验结果和表4极差可以看出,各因素的重要性顺序为:A>B>D>E>C,得到纤维类型影响最大,其次是萃取温度、萃取时间、解吸时间、加热时间。以PIP、DHS、SAF、ISAF总峰面积最大为原则,确定最优的固相微萃取条件为A1B1C1D2E1,即纤维类型100 μm PDMS、萃取加热温度为50 ℃、样品加热时间为10 min、萃取时间为15 min、解吸时间为1 min。
2.3 验证实验设计及分析
为验证正交实验筛选所得最优条件的可靠性,设置最优条件(A1B1C1D2E1)与对照条件(A2B5C4D3E3)进行对比实验。每组实验平行测定3次,以目标物(PIP、DHS、SAF、ISAF)的峰面积总和作为评价指标。实验设计及结果见表5。由表5可知,最优组条件下4种物质峰面积总和平均值(367986)约为对照组(65436)的5.62倍,表明正交实验确定的最优条件显著优于对照条件。最优组3次平行实验的相对标准偏差(RSD)为3.04%,对照组为1.23%,均小于5%,说明该方法在两种条件下均具有良好重现性。验证实验结果表明,正交实验筛选的最优条件(100 μm PDMS萃取纤维、加热温度50 ℃、样品加热时间10 min、萃取时间为15 min,解吸时间1 min)稳定可靠,可用于后续精油样品中亚甲二氧基苯类物质的检测分析。
表5 验证实验设计结果
Tab.5 Design results of validation experimental

GroupABCDETotal peak areaAverage total peak areaRSD/%Optimal group100 μm PDMS50101513562783786123690673679863.04Control group85 μm Polyacrylate9025203645376567966091654361.23
2.4 色谱柱选择
在相同升温程序与质谱条件下,比较了弱极性HP-5MS(5%苯基甲基聚硅氧烷)、强极性HP-INNOWAX(聚乙二醇)和中极性DB-1701(14%氰丙基-苯基-86%甲基聚硅氧烷)3种毛细管柱对精油及其原料样品的分离效果。结果显示,HP-5MS柱对亚甲二氧基苯类物质保留能力较强,峰形尖锐对称,且与其他天然产物基质干扰物均能基线分离;HP-INNOWAX柱虽极性强,对极性化合物有更好的分离能力,但分析时间较长,目标物峰形轻微拖尾且与部分弱极性天然化合物共流出,背景噪声升高,影响低浓度样本检测的准确性;DB-1701柱对洋茉莉醛保留适中,但与其他天然化合物分离度仍不高,和部分萜类化合物共洗脱,共流出物进入质谱会干扰测试。综上,适当调整升温程序后,本方法可在20 min内完成分析,使用弱极性的HP-5MS柱更适用于精油产品及原料中亚甲二氧基苯类物质的测定,能在保证良好分离的同时提升检测灵敏度与重现性。
2.5 质谱条件优化
将内标物质含量为0.5 μg的亚甲二氧基苯类物质标准溶液在EI全扫描模式下进行一级质谱扫描,见图3a~3d。初步确定洋茉莉醛、二氢黄樟脑、黄樟素、异黄樟素保留时间及分子离子峰与主要碎片离子。选择准分子离子或质荷比响应最高的分子离子为母离子:PIP准分子离子[M]+(m/z=150)、DHS准分子离子(m/z=164)、SAF与ISAF准分子离子[M]+(m/z=162)、DBP-D4响应最高分子离子(m/z=153),见图3e~3h。选择响应较好、特异性较高的分子离子作为测定所需的子离子,如PIP分子失去中性自由基·CHO(醛基)发生重排,生成一个稳定的苯并-1,3-二氧杂环戊烯基阳离子,即m/z=121([C7H5O2]+);DHS准分子离子m/z=164([C10H12O2]+)失去自由基 ·C2H5生成苯并二氧杂环戊烯阳离子或重排产物m/z=135([C8H7O2]+);SAF和ISAF丢失自由基CH3O·发生重排得到重排产物m/z=131([C9H7O]+),以及苯环骨架碎片离子m/z=63([C5H3]+)、m/z=51([C4H3]+)、m/z=77([C6H5]+)、m/z=104([C8H8]+)等。切换MRM模式,对碰撞能量进行梯度优化,以获得最高子离子响应。亚甲二氧基苯类物质与内标物氘代邻苯二甲酸二丁酯的选择离子总离子流色谱图见图4。
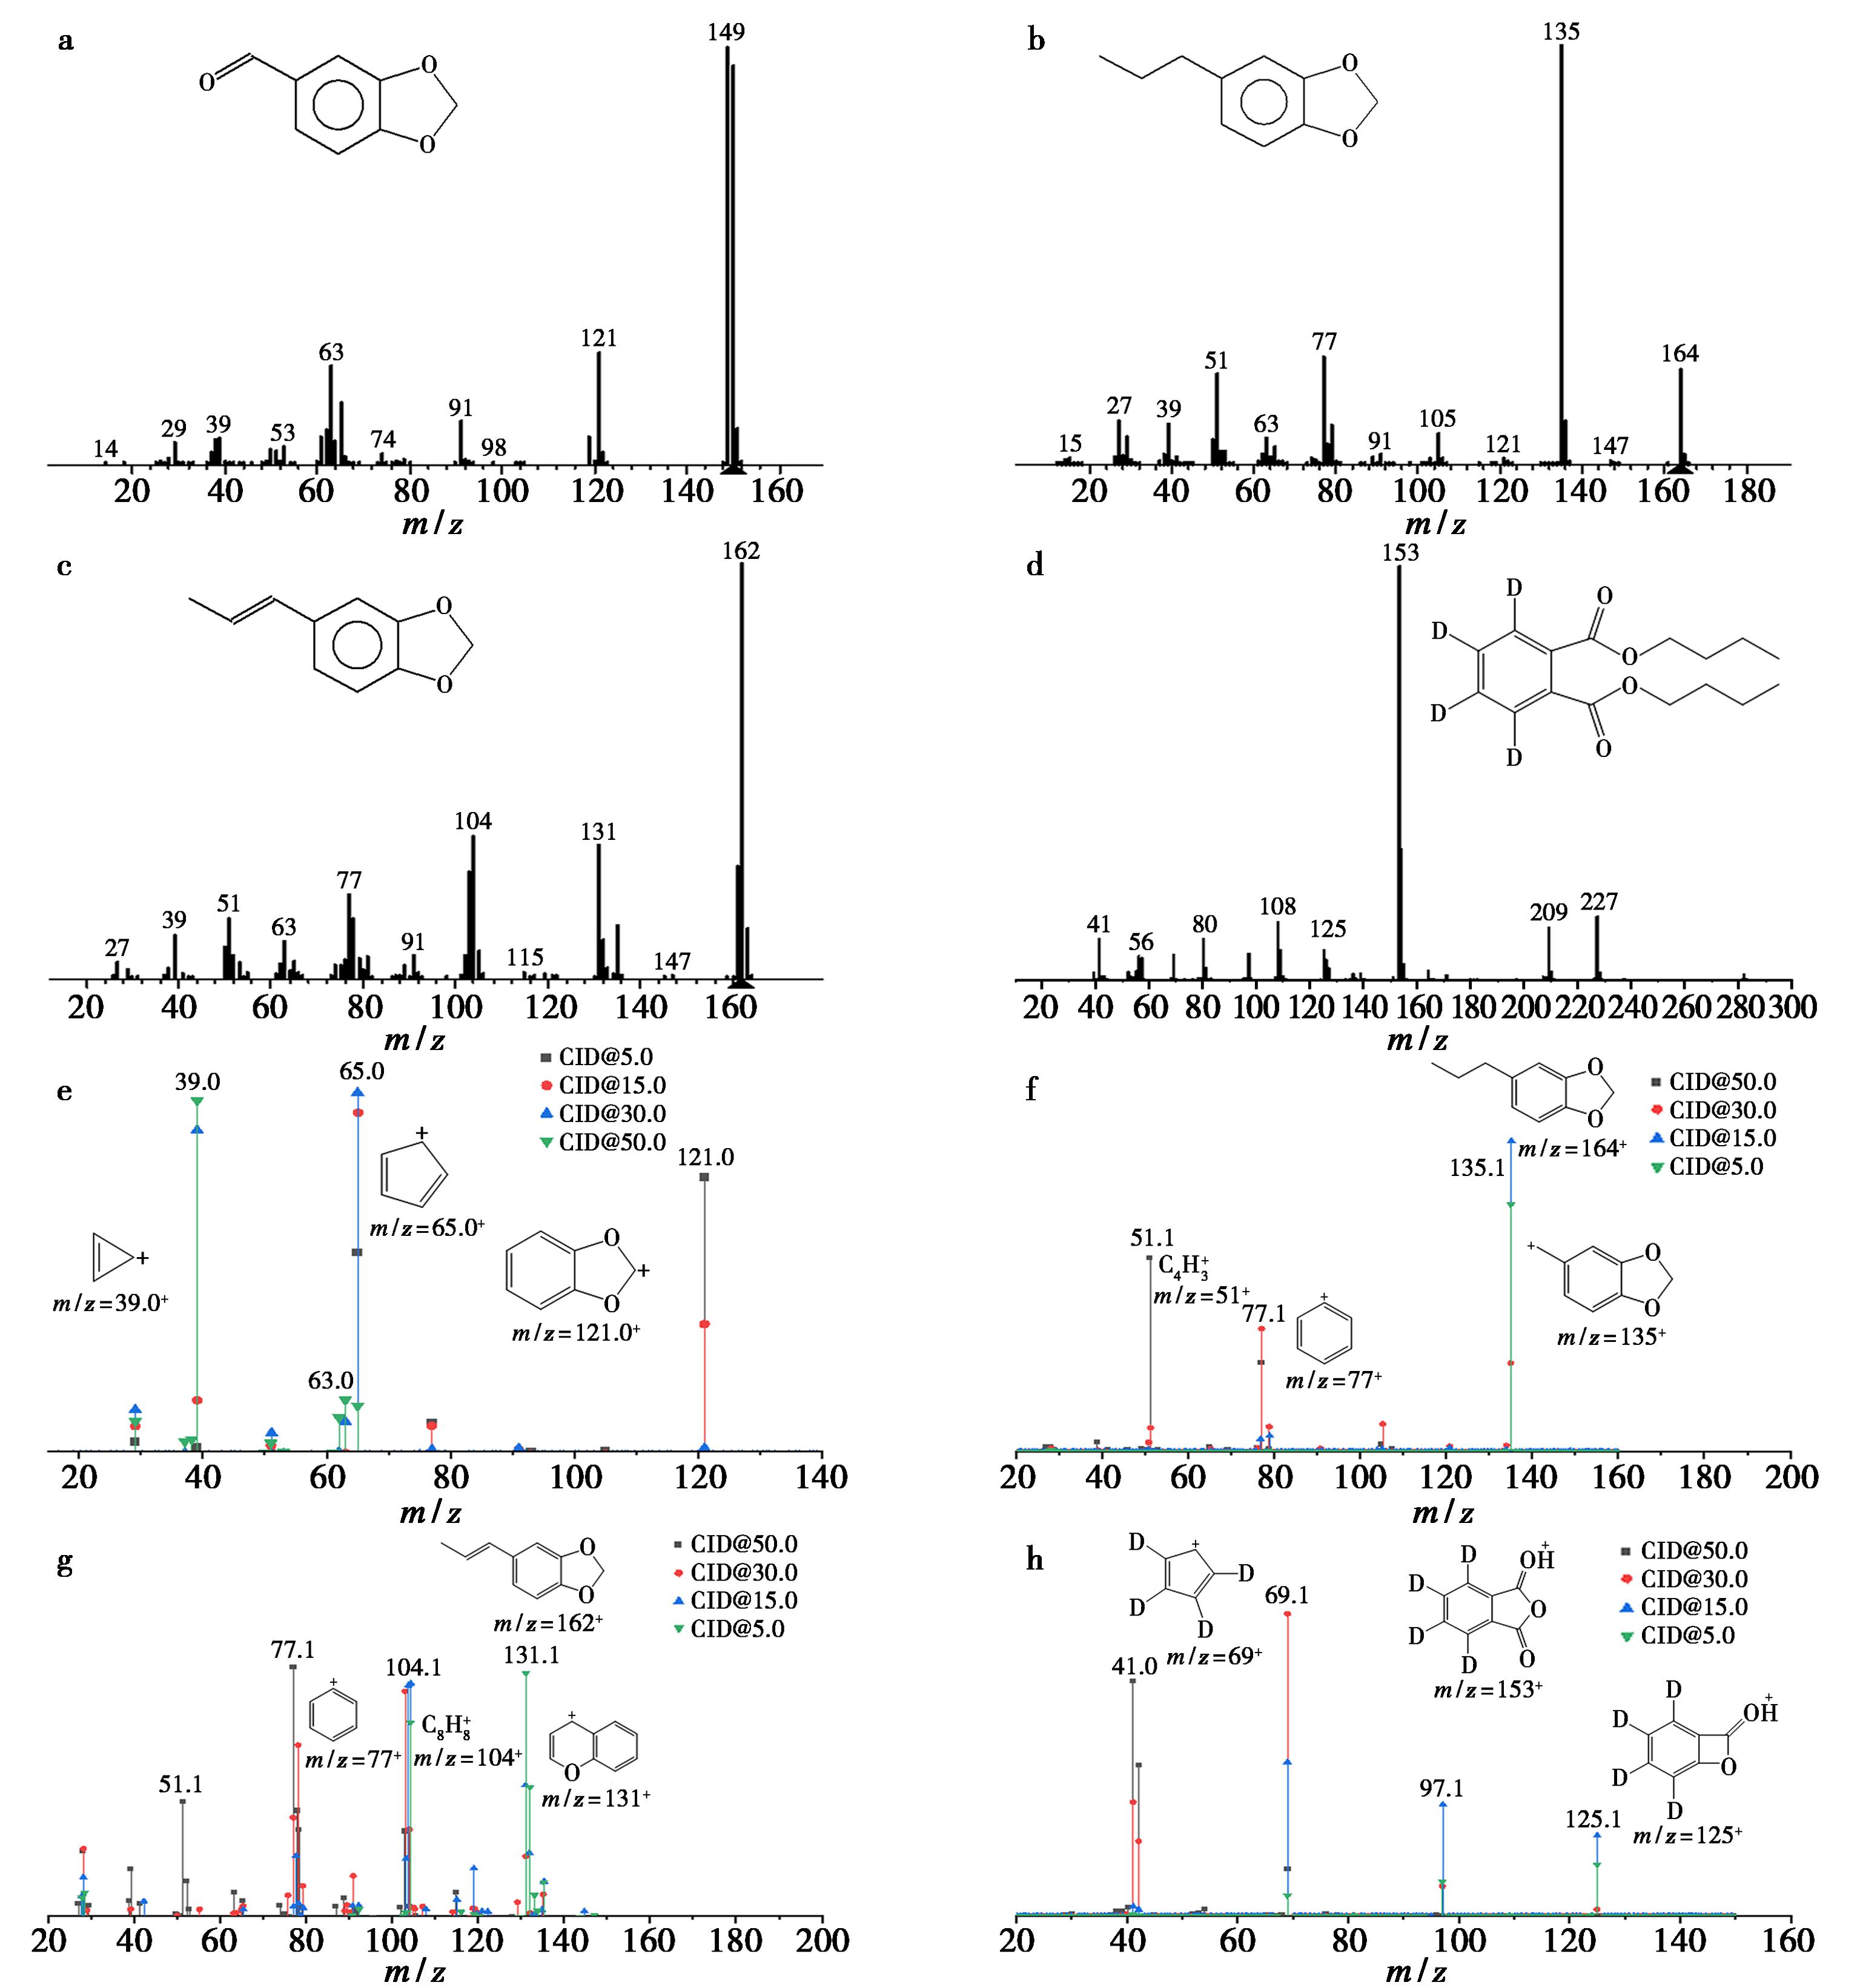
a.PIP全扫描质谱图;b.DHS全扫描质谱图;c.SAF全扫描质谱图;d.DBP-D4全扫描质谱图;e.PIP产物离子质谱图;f.DHS产物离子质谱图;g.SAF产物离子质谱图;h.DBP-D4产物离子质谱图
图3 亚甲二氧基苯类物质的质谱图
Fig.3 Mass spectra of MDBs
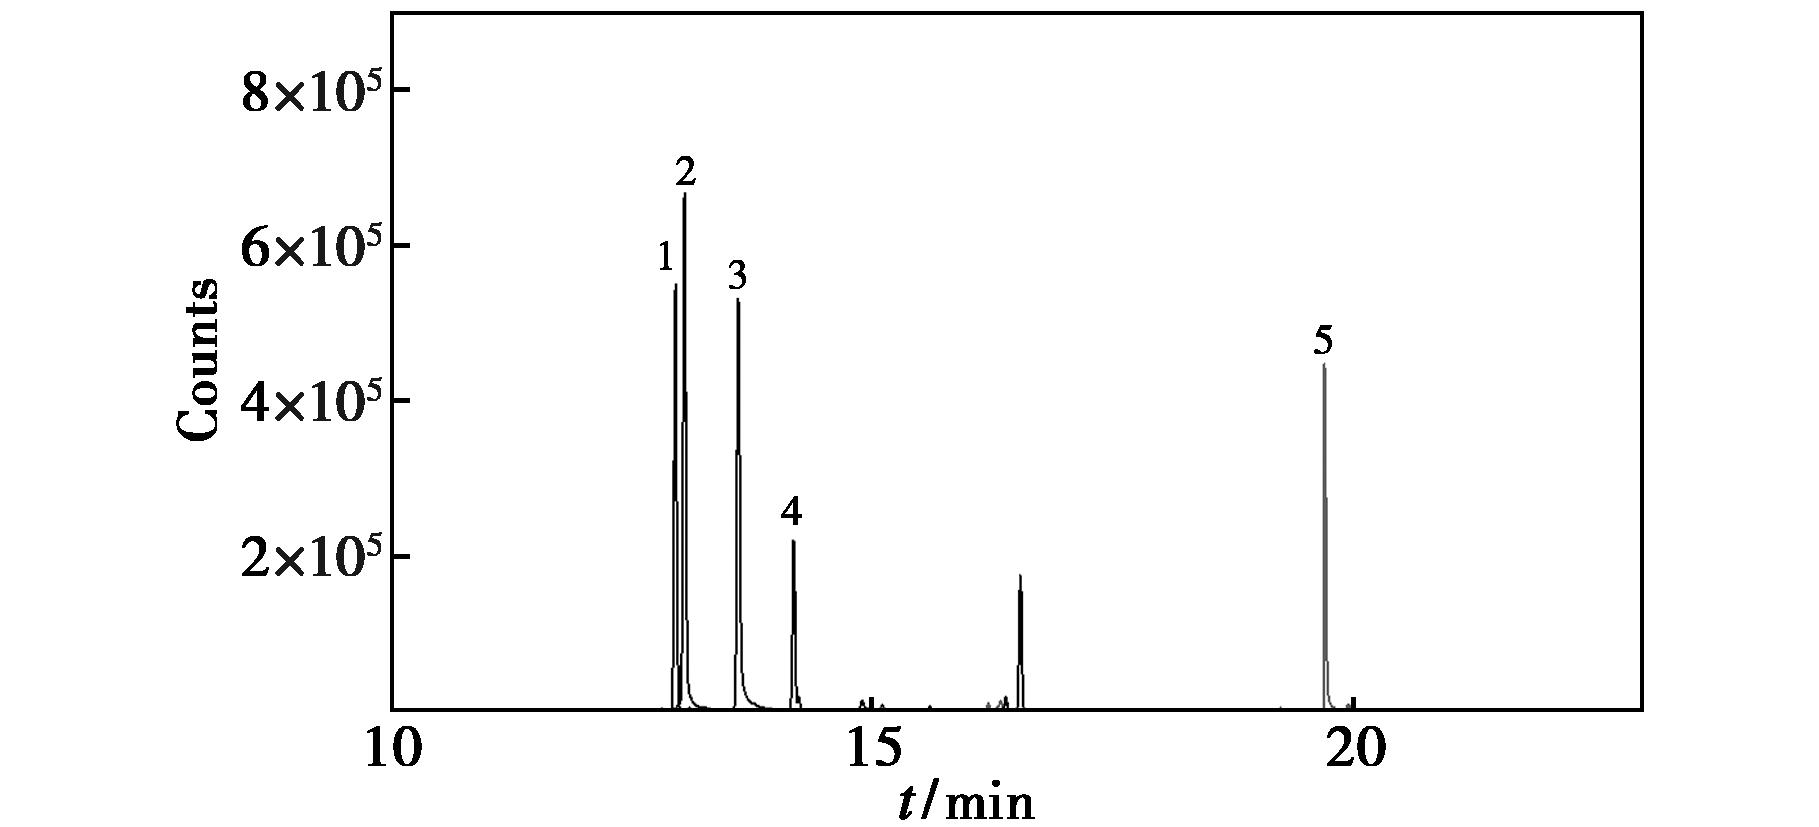
1.SAF,2.DHS,3.PIP,4.ISAF,5.DBP-D4
图4 亚甲二氧基苯类物质和内标物的选择离子色谱图
Fig.4 SIM chromatogram of MDBs and ISTD
2.6 工作曲线、检出限与定量限
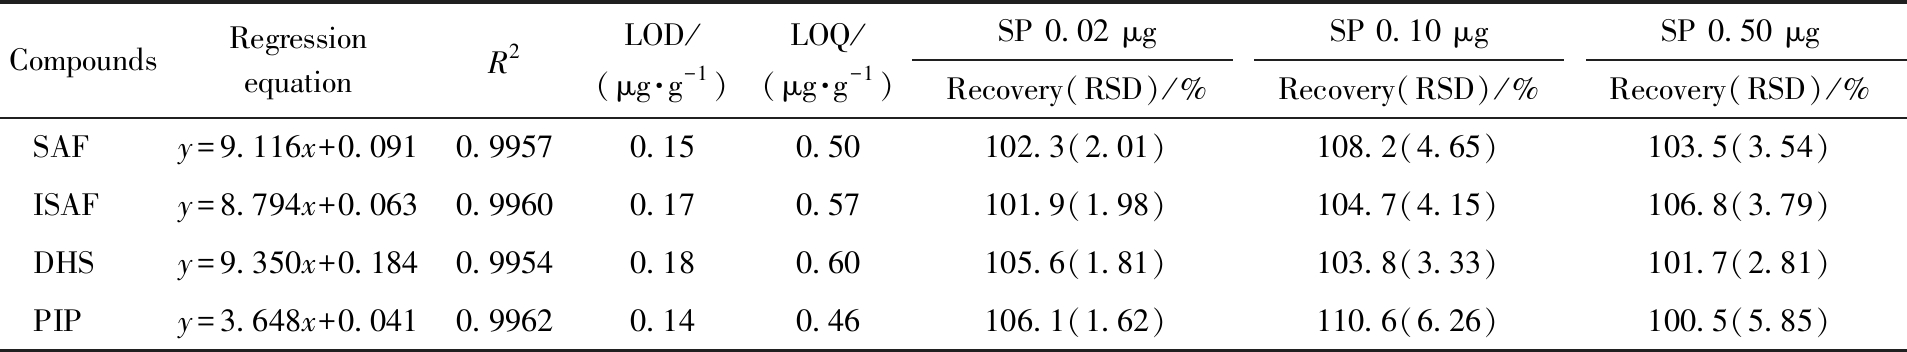
按照优化后的仪器条件1.4对标准工作溶液进行测定,以SAF、ISAF、DHS、PIP与内标的质量浓度比值为横坐标、峰面积比值为纵坐标,构建标准曲线。以信噪比(S/N)为3倍和10倍分别计算检出限(LOD)与定量限(LOQ)。如表6所示,线性范围在0.9954~0.9962之间,检出限能达到痕量检测要求。
表6 亚甲二氧基苯类物质的线性方程、相关系数、检出限、定量限及精密度
Tab.6 Regression equation,R2,LOD,LOQ and RSD for MDBs
CompoundsRegression equationR2LOD/(μg·g-1)LOQ/(μg·g-1)SP 0.02 μgSP 0.10 μgSP 0.50 μgRecovery(RSD)/%Recovery(RSD)/%Recovery(RSD)/%SAFy=9.116x+0.0910.99570.150.50102.3(2.01)108.2(4.65)103.5(3.54)ISAFy=8.794x+0.0630.99600.170.57101.9(1.98)104.7(4.15)106.8(3.79)DHSy=9.350x+0.1840.99540.180.60105.6(1.81)103.8(3.33)101.7(2.81)PIPy=3.648x+0.0410.99620.140.46106.1(1.62)110.6(6.26)100.5(5.85)
2.7 方法的精密度与回收率
对不含目标物的样品基质进行低、中、高3个浓度加标回收试验,加标量分别为0.02、0.10、0.50 μg。在1.4最优仪器参数条件下,对每个加标浓度平行测定6次,计算目标物(SAF、ISAF、DHS、PIP)的回收率与精密度,结果见表6。实验结果显示,各目标物的回收率范围在100.5%~110.6%之间,相对标准偏差(RSD)均不高于6.3%。上述结果说明,本方法在回收率和精密度两项指标上均符合定量分析的要求。
2.8 实际样品测试
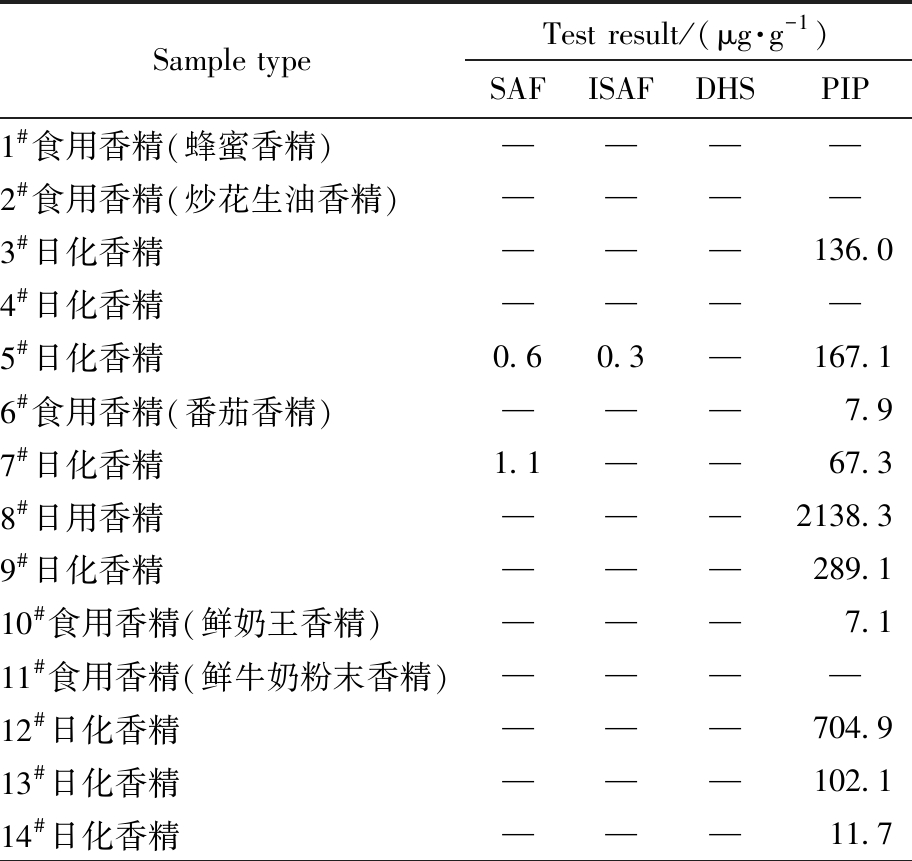
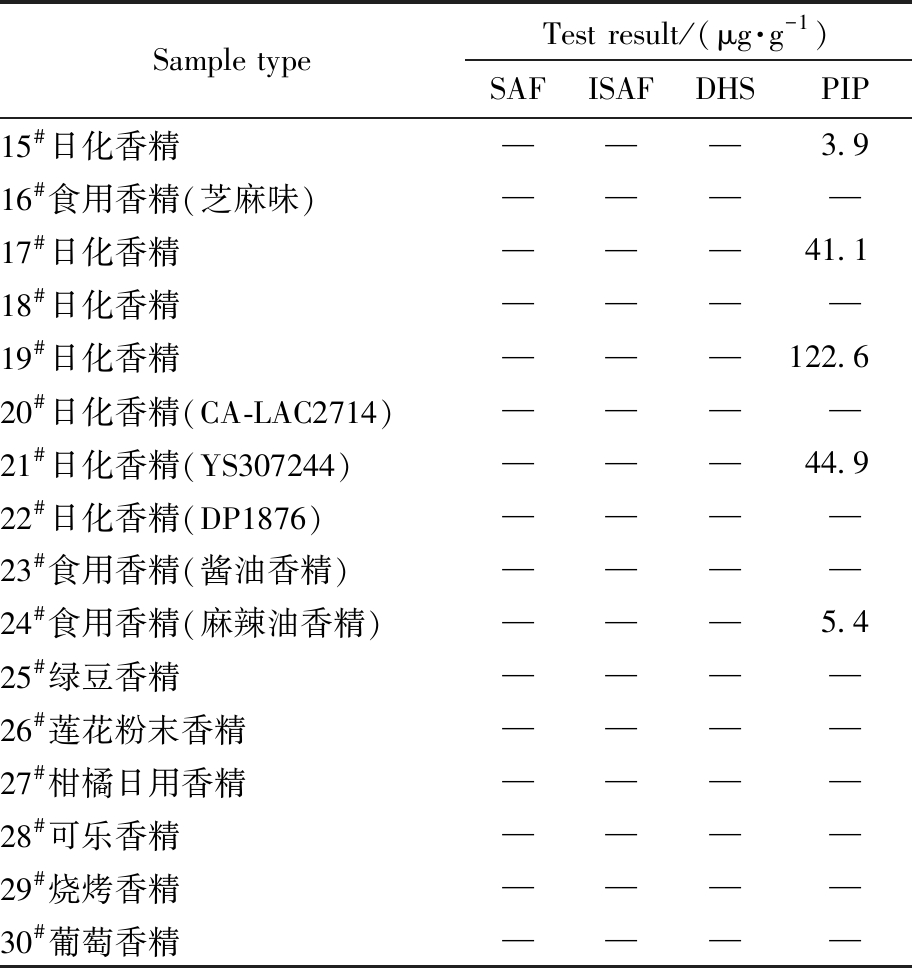
采用优化后的方法,对30批次的香精及其原料样品进行测定,每份样品平行检测2次。结果见表7。实验结果显示:共有2个样品中检出黄樟素和异黄樟素,含量均低于2 μg/g;另有15个样品中检出洋茉莉醛,最高含量超过2000 μg/g。
表7 香精及其原料样品中目标物分析结果注
Tab.7 Analysis results of target compounds in essence and raw material samples
Sample typeTest result/(μg·g-1)SAFISAFDHSPIP1#食用香精(蜂蜜香精)————2#食用香精(炒花生油香精)————3#日化香精———136.04#日化香精————5#日化香精0.60.3—167.16#食用香精(番茄香精)———7.97#日化香精1.1——67.38#日用香精———2138.39#日化香精———289.110#食用香精(鲜奶王香精)———7.111#食用香精(鲜牛奶粉末香精)————12#日化香精———704.913#日化香精———102.114#日化香精———11.7
续表
注:The “—” symbol indicates “Not Detected”.
Sample typeTest result/(μg·g-1)SAFISAFDHSPIP15#日化香精———3.916#食用香精(芝麻味)————17#日化香精———41.118#日化香精————19#日化香精———122.620#日化香精(CA-LAC2714)————21#日化香精(YS307244)———44.922#日化香精(DP1876)————23#食用香精(酱油香精)————24#食用香精(麻辣油香精)———5.425#绿豆香精————26#莲花粉末香精————27#柑橘日用香精————28#可乐香精————29#烧烤香精————30#葡萄香精————
3 结论
本文建立了一种基于固相微萃取-气相色谱-质谱/质谱联用技术测定精油及其原料中黄樟素、异黄樟素、二氢黄樟素及洋茉莉醛4种亚甲二氧基苯类物质的分析方法。通过正交实验优化了萃取条件,确定最优参数为:100 μm PDMS萃取纤维头、萃取温度为50 ℃、加热时间为 10 min、提取时间为15 min、解析时间为 1 min。验证实验表明,该条件下的萃取效率显著优于对照条件,且方法具有良好的重现性(RSD<5%)。与乙腈液液萃取法相比,SPME法具有更高的灵敏度、更洁净的色谱基线及更少的杂质干扰。在优化条件下,4种目标物在0.01~0.50 μg范围内线性良好,加标回收率为100.5%~110.6%,相对标准偏差(RSD)<6.3%。应用该方法对30批次实际精油样品进行检测,成功检出黄樟素、异黄樟素及洋茉莉醛,其中洋茉莉醛的最高含量超过2000 μg/g。本方法操作简便、绿色环保、灵敏度高、准确性好,适用于精油原料中亚甲二氧基苯类物质的快速筛查与痕量分析,可为相关产品质量安全监控及法规符合性评价提供技术支撑。
[1]Li Y Q,Pi X D,Xu H Y,Cheng L,Zeng S Q.J.Anhui Agric.Sci.,2015,43(25):279-281.李叶青,皮小弟,许洪勇,成莲,曾石峭.安徽农业科学,2015,43(25):279-281.
[2]Shi Q Z,Li H L,Wang C,Fan W,Zhang Q D,Chai G B,Mao J,Xu X J,Xi H,Ji L B,Liu J H,Song Y B,Ma S T,Pan G W.Tob.Sci.Technol.,2023,56(5):56-67.史清照,李河霖,王超,范武,张启东,柴国璧,毛健,徐秀娟,席辉,姬凌波,刘俊辉,宋瑜冰,马胜涛,潘高伟.烟草科技,2023,56(5):56-67.
[3]Yang J W.Chem.Eng.Des.Commun.,2020,46(5):1-2.杨嘉伟.化工设计通讯,2020,46(5):1-2.
[4]Almeida R S,Freitas P R,Araújo A C J,Alencar M I R,Santos E L,Tintino S R,Moura T F,Filho J R,Ferreira V A,Silva A C A,Silva L E,Amaral W,Deschamps C,Iriti M,Melo C H D.Antibiotics,2020,9(5):247.
[5]Zhang Y,Chen Z L,Guo C Y,Zhang W J,Mao J S,Li H D.Food Ind.,2022,43(3):283-286.张艳,陈子雷,郭长英,张文君,毛江胜,李慧冬.食品工业,2022,43(3):283-286.
[6]Niu E L,Ni B L,Mao N,Yan H J,Yang Y M,Ma B.Shandong Chem.Ind.,2024,53(9):179-181;191.牛恩利,倪博立,毛宁,燕红军,杨宇铭,马斌.山东化工,2024,53(9):179-181;191.
[7]Han M,Hou X,He G Y,Qiu S T,Wang Y H,Zou P.Mod.Food Sci.Technol.,2021,37(1):292-297.韩梅,侯雪,贺光云,邱世婷,王悦涵,邹平.现代食品科技,2021,37(1):292-297.
[8]Zhang L,Zhao Y H,Liu Y N,Pang Q L,Zhang Y L.Chin.J.Pharm.Anal.,2026,46(4):684-690.张莉,赵祎涵,刘依宁,庞庆林,张妤琳.药物分析杂志,2026,46(4):684-690.
[9]Zhao M T,Zheng P,Xing C G,Liu S Q,Zhao X J,Chen P C.Food Ferment.Ind.,2017,43(8):229-232.赵明涛,郑璞,邢晨光,刘思琴,赵希景,陈鹏程.食品与发酵工业,2017,43(8):229-232.
[10]Ruan S.Guangdong Chem.Ind.,1999,26(1):48-49.阮慎.广东化工,1999,26(1):48-49.
[11]GB/T 14454.15—2008.Oil of Sassafras-Determination of Safrole and Isosafrole Content-Packed Column Gas Chromatographic Method,2008-07-15.GB/T 14454.15—2008.黄樟油、黄樟素和异黄樟素含量的测定 填充柱气相色谱法,2008-07-15.
[12]GB 1886.279—2016.National Food Safety Standard-Food Additive-Heliotropine (Also Known as Piperonal),2016-08-31.GB 1886.279—2016.食品安全国家标准 食品添加剂 洋茉莉醛(又名胡椒醛),2016-08-31.
[13]Gong X M,Li K,Xu W J,Wang H T,Liu M X,Kong C X.Chin.J.Anal.Lab.,2024,43(4):535-540.宫小明,李凯,许文娟,王洪涛,刘孟孝,孔彩霞.分析试验室,2024,43(4):535-540.