有机化合物X—H键(X为C、N、O、S或者金属等元素)的pKa可以定量衡量化合物质子解离的能力,是一种重要的键能参数。在溶液态中构建一个具有准确物理化学含义的酸度标度一直是国际物理有机化学领域研究的热点与重点[1,2],是判断溶液态中反应热力学变化的重要基准点,对反应机理的研究具有标准性和规范性的指导意义。溶液态中绝对pKa酸度的实验测量需要以锚点化合物在溶剂中去质子化自解离平衡常数作为基准值[1,2],采用适应测试方法的指示剂化合物作为工具进行精确实验测量。无论对于溶液态绝对pKa酸度还是相对pKa酸度,常见的实验测定方法包括光谱法[1-3]、波谱法[4,5]、电化学法[6]、量热法[7]等,不同的测试手段需要采用不同的工具化合物。在上述测试方法发展的历史长河中,含氟指示剂和含氟锚点化合物一直扮演着不可替代的重要角色,这些分子的设计和合成方法的发展历程从侧面体现了国际科研团体对标准性和规范性的合作、竞争与博弈。
人们对于芴类、芳基乙腈类结构含氟指示剂的兴趣最初源自对其合成方法的报道[8]。前苏联的Vlasov等[9]将这类多氟化合物应用于有机化合物的相对酸度研究中,并进一步发展了这些化合物的合成方法,做出了重要的贡献。他们在1974年开发了多氟取代二芳基乙腈的合成方法[10]。次年报道了多种五氟苯基取代的乙腈,并利用 19F/1H核磁共振法在1,2-二甲氧基乙烷(DME)中研究了五氟苯基取代对碳负离子稳定性的影响[11];还合成了一系列多氟芳基氰基酯类化合物,并利用 19F/1H核磁共振法在DME中研究了氟取代基对碳负离子稳定性的影响以及对C—H酸的酸性调控规律[11]。1976年,进一步合成了一系列β-七氟萘基取代乙腈类化合物,并通过 19F核磁共振在DME中研究了这类化合物的相对酸度[12]。
紫外可见光谱法精确度高,操作简便,广泛应用于非水溶液中pKa的测定。从1967年到二十世纪八十年代[13,14],美国的Bordwell等[1]在前人对弱酸相对pKa酸度研究工作的基础上,应用紫外可见光谱法建立了有机化合物在二甲基亚砜(DMSO)中的实验pKa标度,是非水溶液中实验pKa标度的显著代表。他们将在DMSO溶剂中相对于特定锚点化合物去质子自解离平衡常数的实验测定pKa标度首次定义为DMSO中的“酸度绝对标度”。他们采用了2,4-二硝基-1-萘酚作为锚点化合物,芴类、酚类等化合物作为指示剂化合物[15],其中不乏很多含氟指示剂化合物。1988年,Bordwell等[16]利用分光光度法测定了在 DMSO中单氟苯基、五氟苯基、多氟苯基等氟取代系列碳氢酸的pKa,建立了氟取代的酸度标尺,系统探究了电负性极强的氟原子及多氟芳基对碳氢酸平衡酸度的调控规律。
与此同时在苏联,同样的紫外可见光谱法也被应用于有机化合物的酸度测定。Vlasov等[17,18]以Li+为抗衡离子,通过分光光度法研究了DME中多氟芳基乙腈类化合物和多氟芴类化合物的平衡酸度;1981年,通过 19F核磁共振研究了DME中多氟芳基胺负离子取代基的电子效应[19],并通过分光光度法测定了多氟芳基胺在DMSO中的平衡酸度[20]。进入二十世纪九十年代后,前苏联加盟共和国的Leito等[21-23]利用分光光度法建立了在正庚烷、四氢呋喃(THF)、乙腈(AN)中的pKa标度,其中多种含氟化合物被用作指示剂,极大地拓宽了各类溶剂的酸度标尺。其核心方法为紫外-可见分光光度相对指示剂法,将待测酸与指示剂基准酸置于同一溶剂体系中,建立两者的交叉解离平衡,通过指示剂的紫外吸光光谱的吸光度获得获得各个平衡组分的浓度,计算待测酸与指示剂的酸度差值ΔpKa,根据指示剂的pKa,最终获得待测酸的pKa。Koppel等[24]报道的乙腈体系的pKa数值以Kolthoff等[25]报道的苦味酸的pKa值11.0为锚点进行标定。
自从2012年开始,来自中国的科研团队终于加入了这一领域。南开大学程津培院士团队针对在绿色化学、能源化学等领域具有重要应用场景的离子液体——一类不同于水、乙腈、DMSO、THF等分子溶剂的含氟离子型溶剂,首次应用紫外可见光谱法,通过实验建立了有机化合物C—H键[2,26]、N—H键[27,28]、O—H键[29]、S—H键[30,31]等在离子液体中的溶液态绝对pKa标度。其中9-磺酰三氟甲基芴等含氟指示剂化合物被作为pKa梯度搭建过程中重要的实验工具化合物。2025年,南开大学Liu团队[3]针对有机含氟溶剂——一类在合成化学、能源化学[32]、生物医疗、军事国防、芯片制造等领域被广泛应用,并会与水、常规有机溶剂等发生显著相分离的特殊分子型溶剂,在程津培院士的支持下开发了首个含氟锚点化合物——对磺酰三氟甲基苯丙二腈。该团队通过紫外可见光谱法获得了这一化合物在极性氟代芳烃这类有机含氟溶剂中的自解离平衡常数的实验值,并将其作为基准点,采用芴类、酚类等指示剂(包括9-磺酰三氟甲基芴等含氟指示剂),利用紫外可见光谱-指示剂重叠法建立了有机化合物C—H键在极性氟代芳烃中的溶液态绝对pKa标度。这是有机化合物在有机含氟溶剂中实验溶液态绝对pKa标度的首次报道。2026年,该团队[4]以这一含氟锚点化合物——对磺酰三氟甲基苯丙二腈在甲苯中的自解离平衡常数为基准点,综合采用紫外可见光谱法和 31PNMR波谱法,首次在甲苯中建立了有机化合物C—H键和P—H键的实验溶液态绝对pKa标度。
本综述将重点介绍用于pKa测试的各种含氟指示剂及锚点化合物的合成方法,分为C—H酸、N—H酸和O—H酸三类。其中C—H酸包括氟代芴类化合物、氟代苄基三氟甲基砜类化合物、氟代芳基乙腈类化合物和氟代芳基丙二酸酯类化合物;N—H酸包括氟代二芳基胺类化合物、氟代芳基双磺酰亚胺类化合物和双三氟甲磺酰脒类;O—H酸包括五(三氟甲基)苯酚和氟代烷氧磺酰基取代苯酚。
1 C—H酸
1.1 氟代芴类化合物
氟代芴是以芴为刚性稠环母核,在芴环芳香碳位点或者9位取代位点引入多个氟原子的芴基衍生物,其中9位亚甲基氢具备明显碳氢酸性,脱质子后可以形成芳香稳定的芴负离子,高度离域的大π共轭体系会产生强特征紫外吸收信号,是一类优异的光谱指示剂。氟原子具备强吸电子诱导效应和场效应,可以显著降低分子的pKa值,提升碳负离子的稳定性。典型的氟代芴包括9-(五氟苯基)芴(1)、1,2,3,4-四氟-9-苯基芴(2)、全氟-9-苯基芴(3)和八氟芴(4)(图1)。
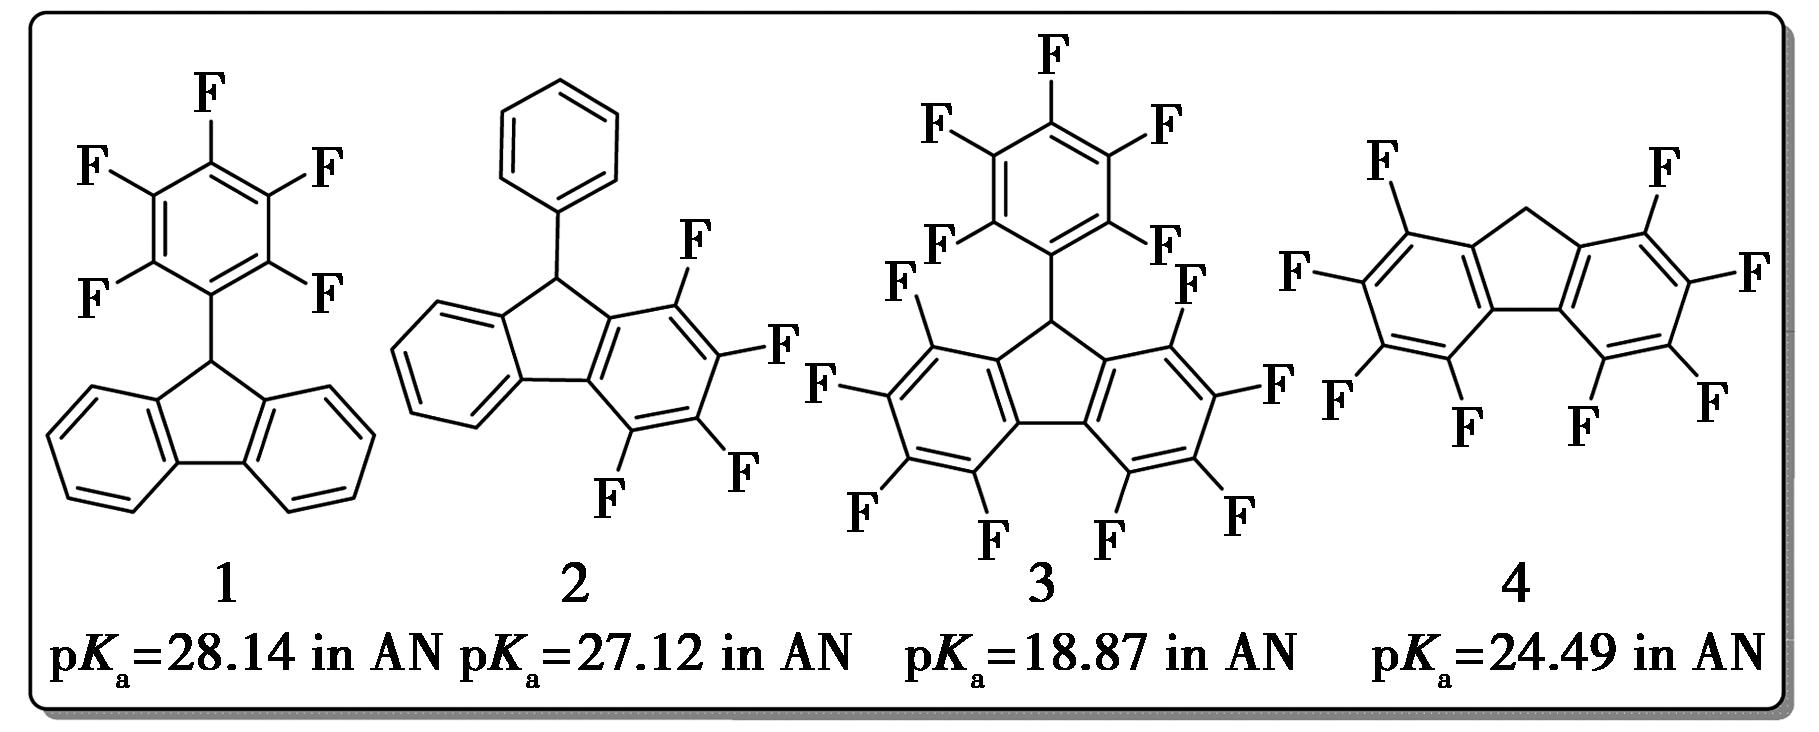
图1 典型的氟代芴类化合物结构及其在乙腈中的pKa值
Fig.1 Structure of typical fluorinated fluorene compounds and their pKa values in acetonitrile (AN)
1981年,Vlasov等[18]报道了两条9-(五氟苯基)芴(1)的合成路线(图2)。路线一通过芴(Sub 1)在金属钾作用下脱质子生成芴钾(Int 1),再与六氟苯(Sub 2)发生芳香亲核取代反应以31%的产率得到9-(五氟苯基)芴(1)。路线二以双(苯基)(五氟苯基)甲烷(Sub 3)作为原料,在甲酸条件下加热回流实现闭环,以51%的产率得到目标产物。
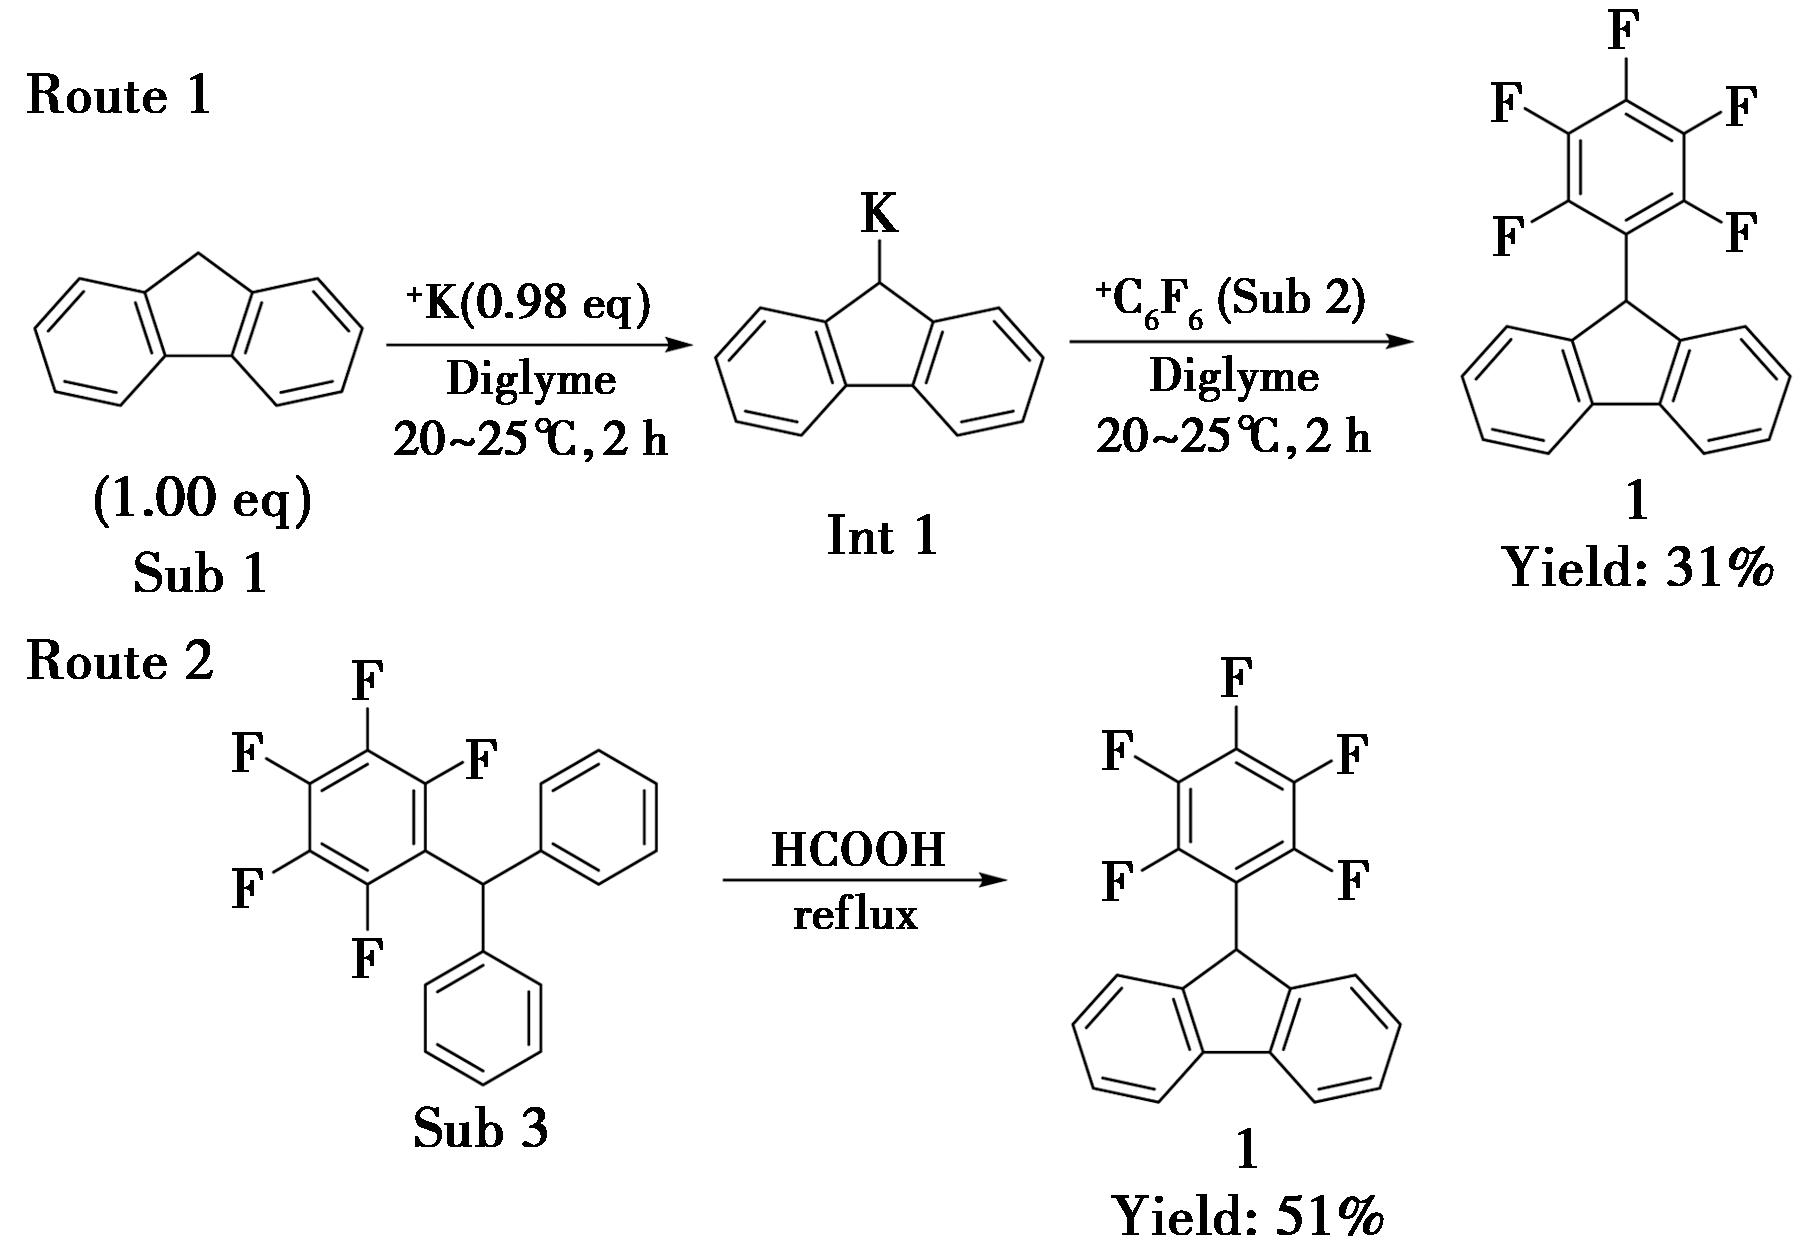
图2 9-(五氟苯基)芴(1)的合成方法[18]
Fig.2 Synthetic method of 9-(pentafluorophenyl)fluorene(1)[18]
1988年,Bordwell等[16]报道了9-(五氟苯基)芴(1)的合成(图3),通过1-溴-2,3,4,5,6-五氟苯(Sub 5)与正丁基锂在低温条件下发生锂卤交换,再与9-芴酮(Sub 4)的羰基进行加成得到芴醇(Int 2),芴醇在乙酸-盐酸体系中经锌还原脱羟基,得到9-(五氟苯基)芴(1)。Bordwell等[14]利用紫外可见指示剂重叠法测定了9-(五氟苯基)芴(1)在DMSO中的pKa值为14.8,并将其作为指示剂用于其他底物pKa值的测定。
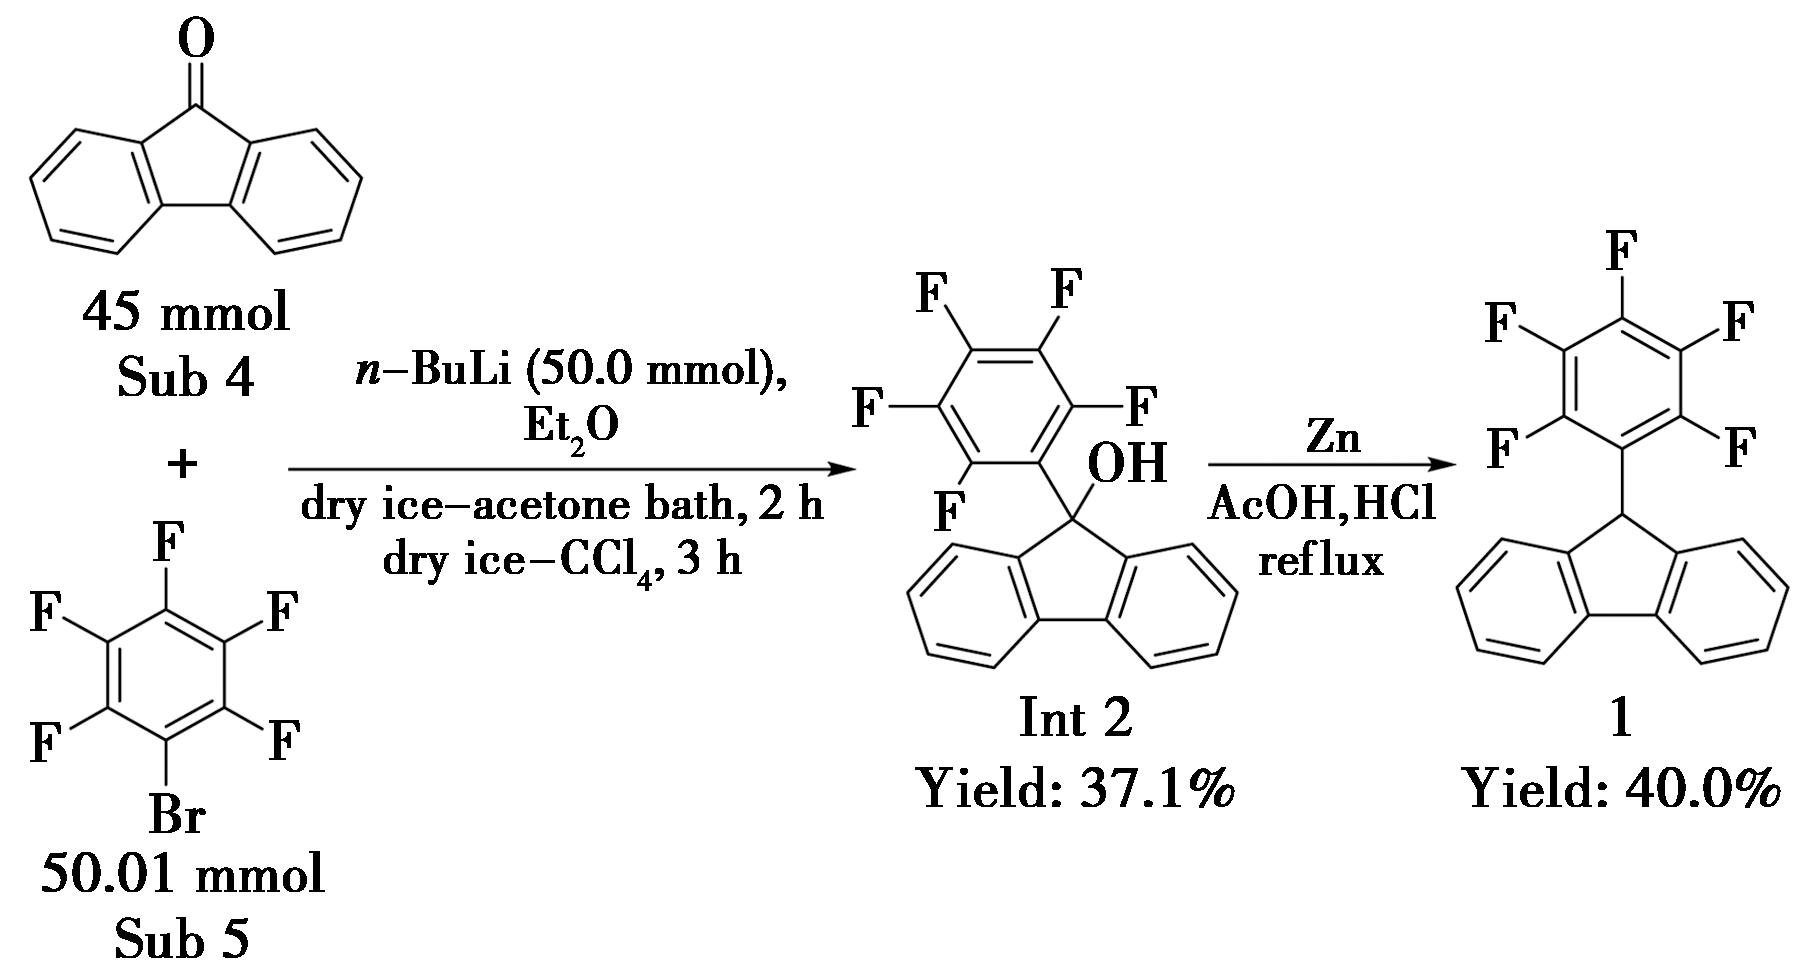
图3 Bordwell等报道的9-(五氟苯基)芴(1)的合成方法[16]
Fig.3 Synthetic method of 9-(pentafluorophenyl)fluorene (1) reported by Bordwell[16]
1981年,Vlasov等[18]报道了1,2,3,4-四氟-9-苯基芴(2)的合成(图4)。首先在Ar气氛围下,利用金属锂和溴苯在无水乙醚中反应原位制备苯基锂乙醚溶液,控温0~5 ℃条件下,将苯基锂溶液缓慢滴加至1,2,3,4-四氟-9-芴酮(Sub 6)的乙醚溶液中。滴加完成后,将体系升温至20~25 ℃,持续搅拌4 h进行羰基亲核加成反应,生成9-苯基-1,2,3,4-四氟-9-芴醇(Int 3)粗品,简单后处理后得到油状粗产物,然后在冰乙酸和盐酸条件下经由锌粉还原多次纯化后以9.9%的产率得到1,2,3,4-四氟-9-苯基芴(2)。
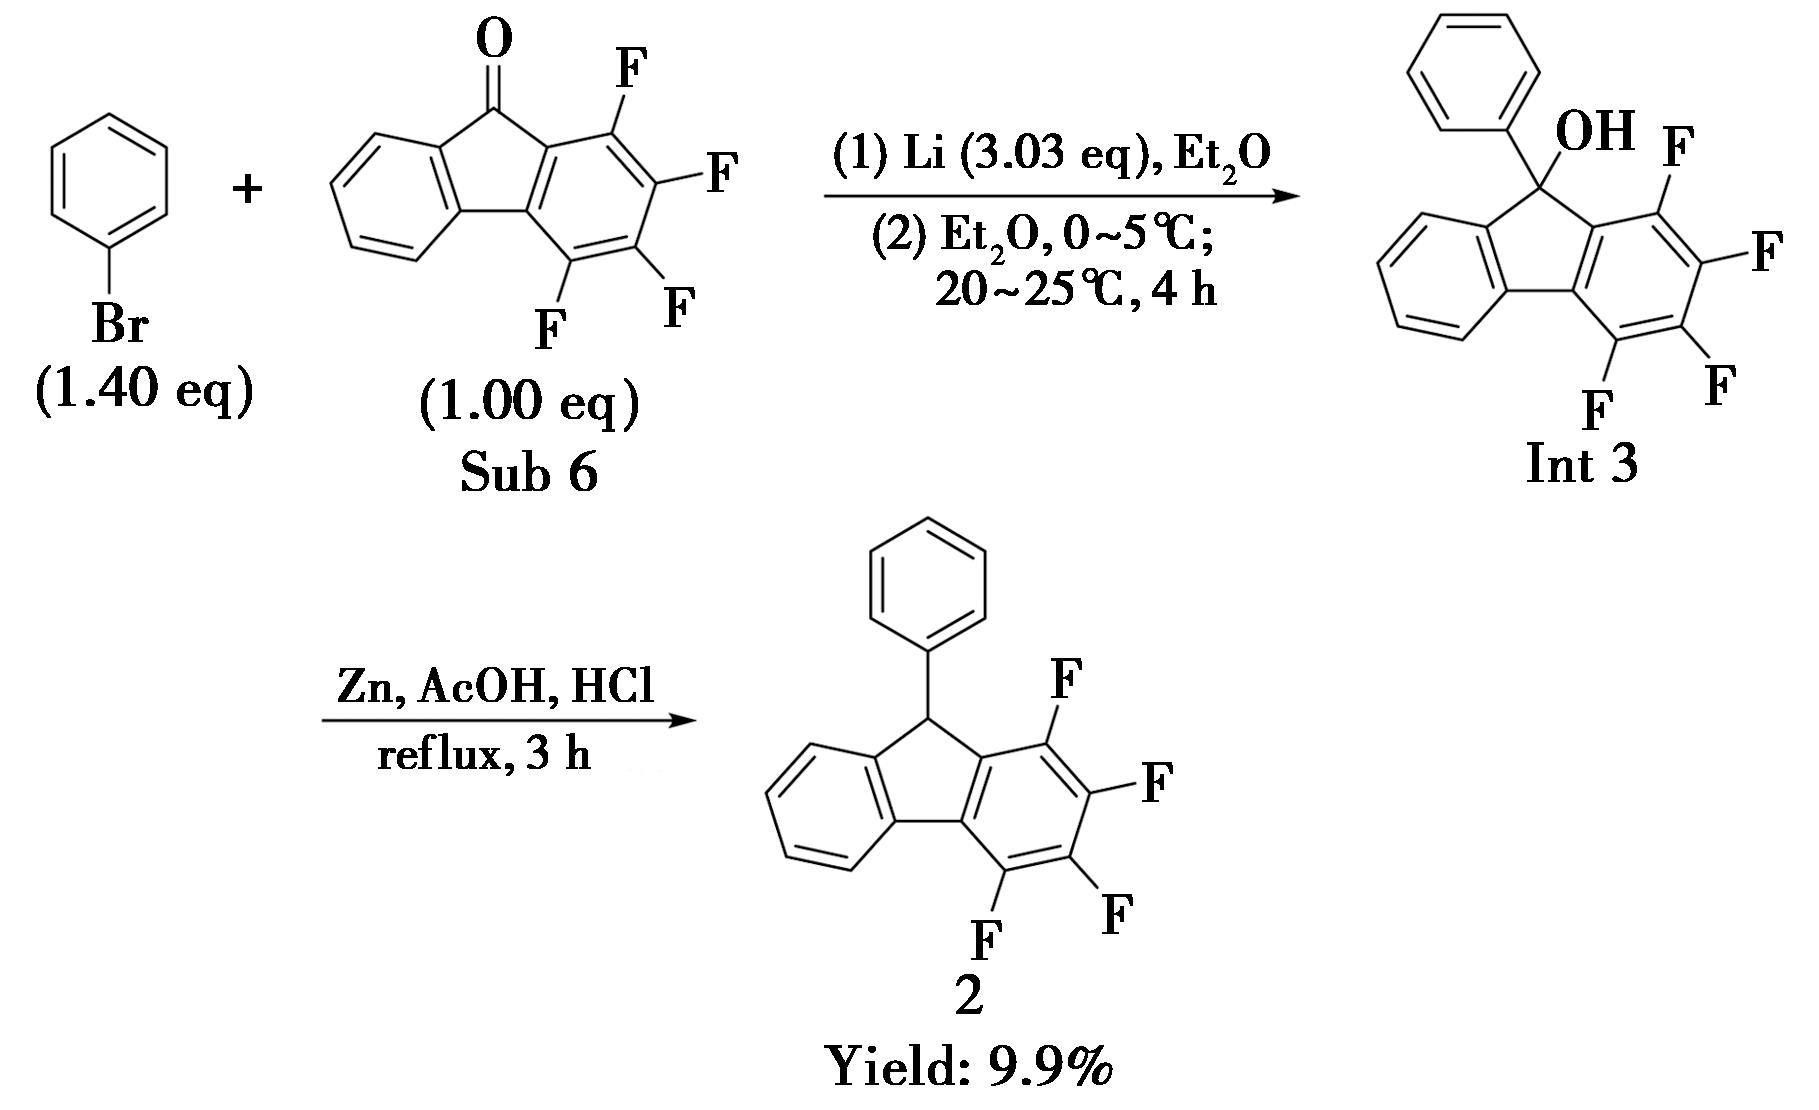
图4 1,2,3,4-四氟-9-苯基芴(2)的合成方法[18]
Fig.4 Synthetic method of 1,2,3,4-tetrafluoro-9-phenylfluorene (2)[18]
1977年,Vlasov等[33]报道了以无水氯化铝为催化剂,经由2,2′-二氢八氟联苯(Sub 7)和五氟二氯苄(Sub 8)的分子间缩合和分子内环化反应,以87%的产率一步合成全氟-9-苯基芴(3)(图5)。
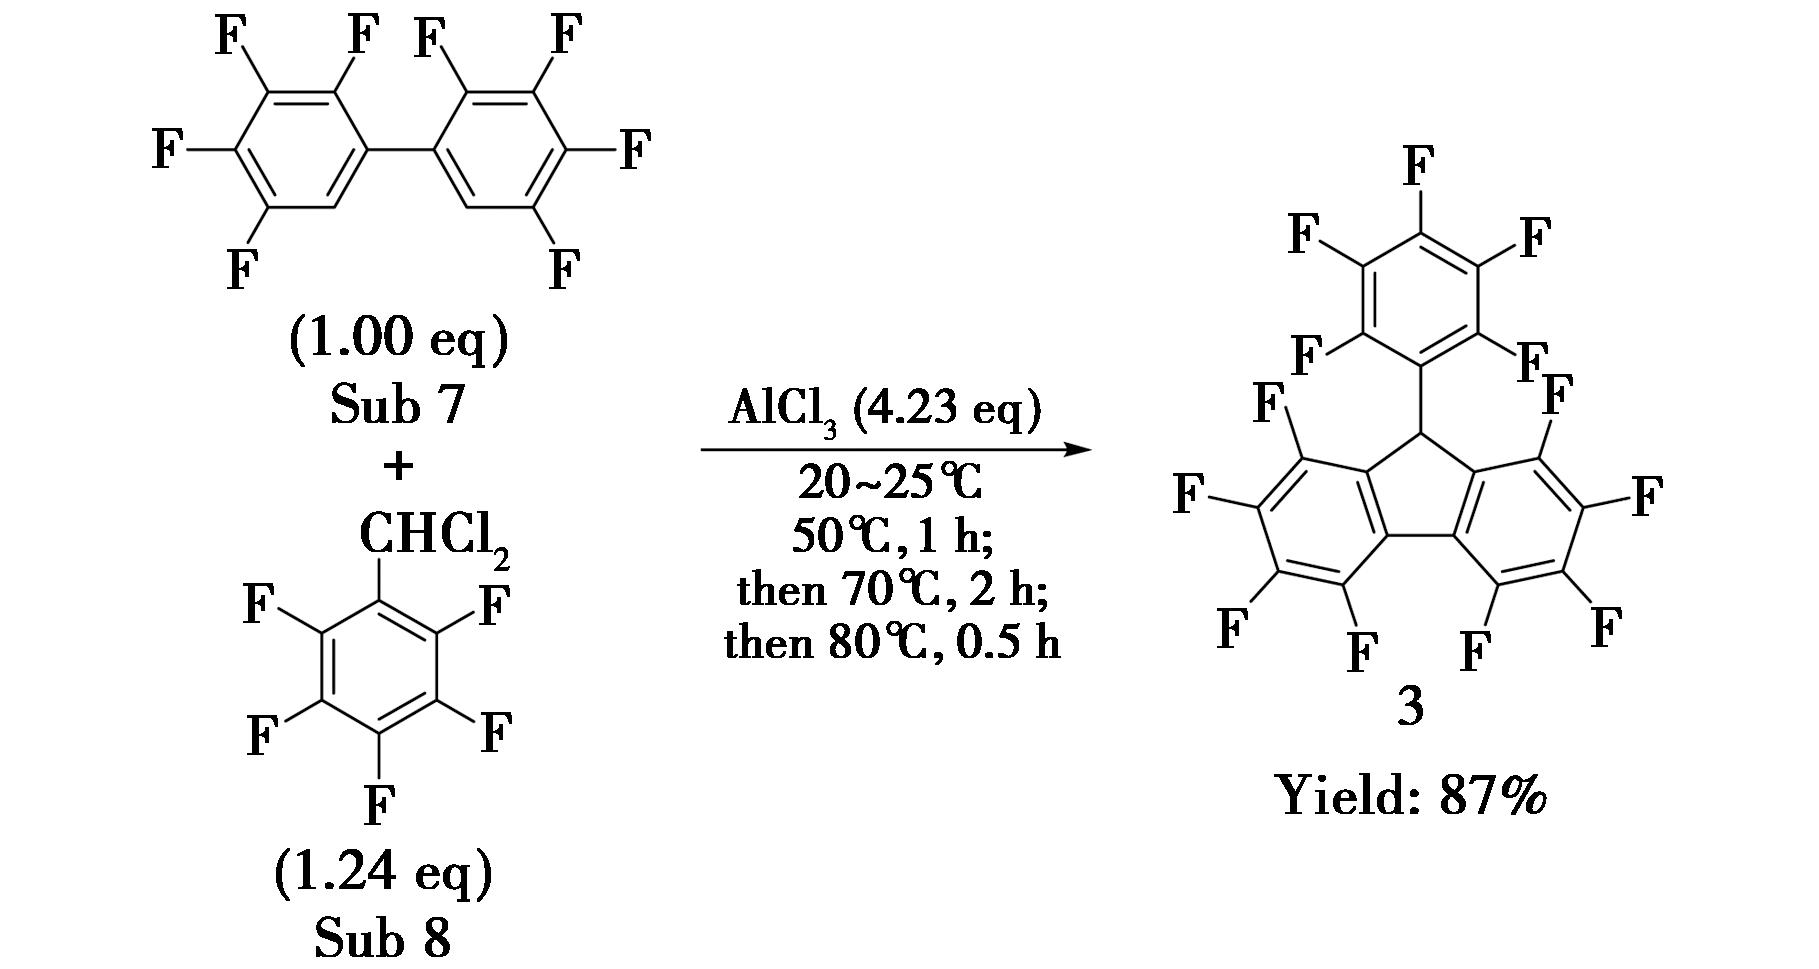
图5 Vlasov等报道的全氟-9-苯基芴(3)的合成方法[33]
Fig.5 Synthetic method of perfluoro-9-phenylfluorene (3) reported by Vlasov[33]
2009年,Pampaloni等[34]利用与文献[16]的9-(五氟苯基)芴(1)相似的合成方法,以84%的产率合成了全氟-9-苯基芴(3)(图6)。
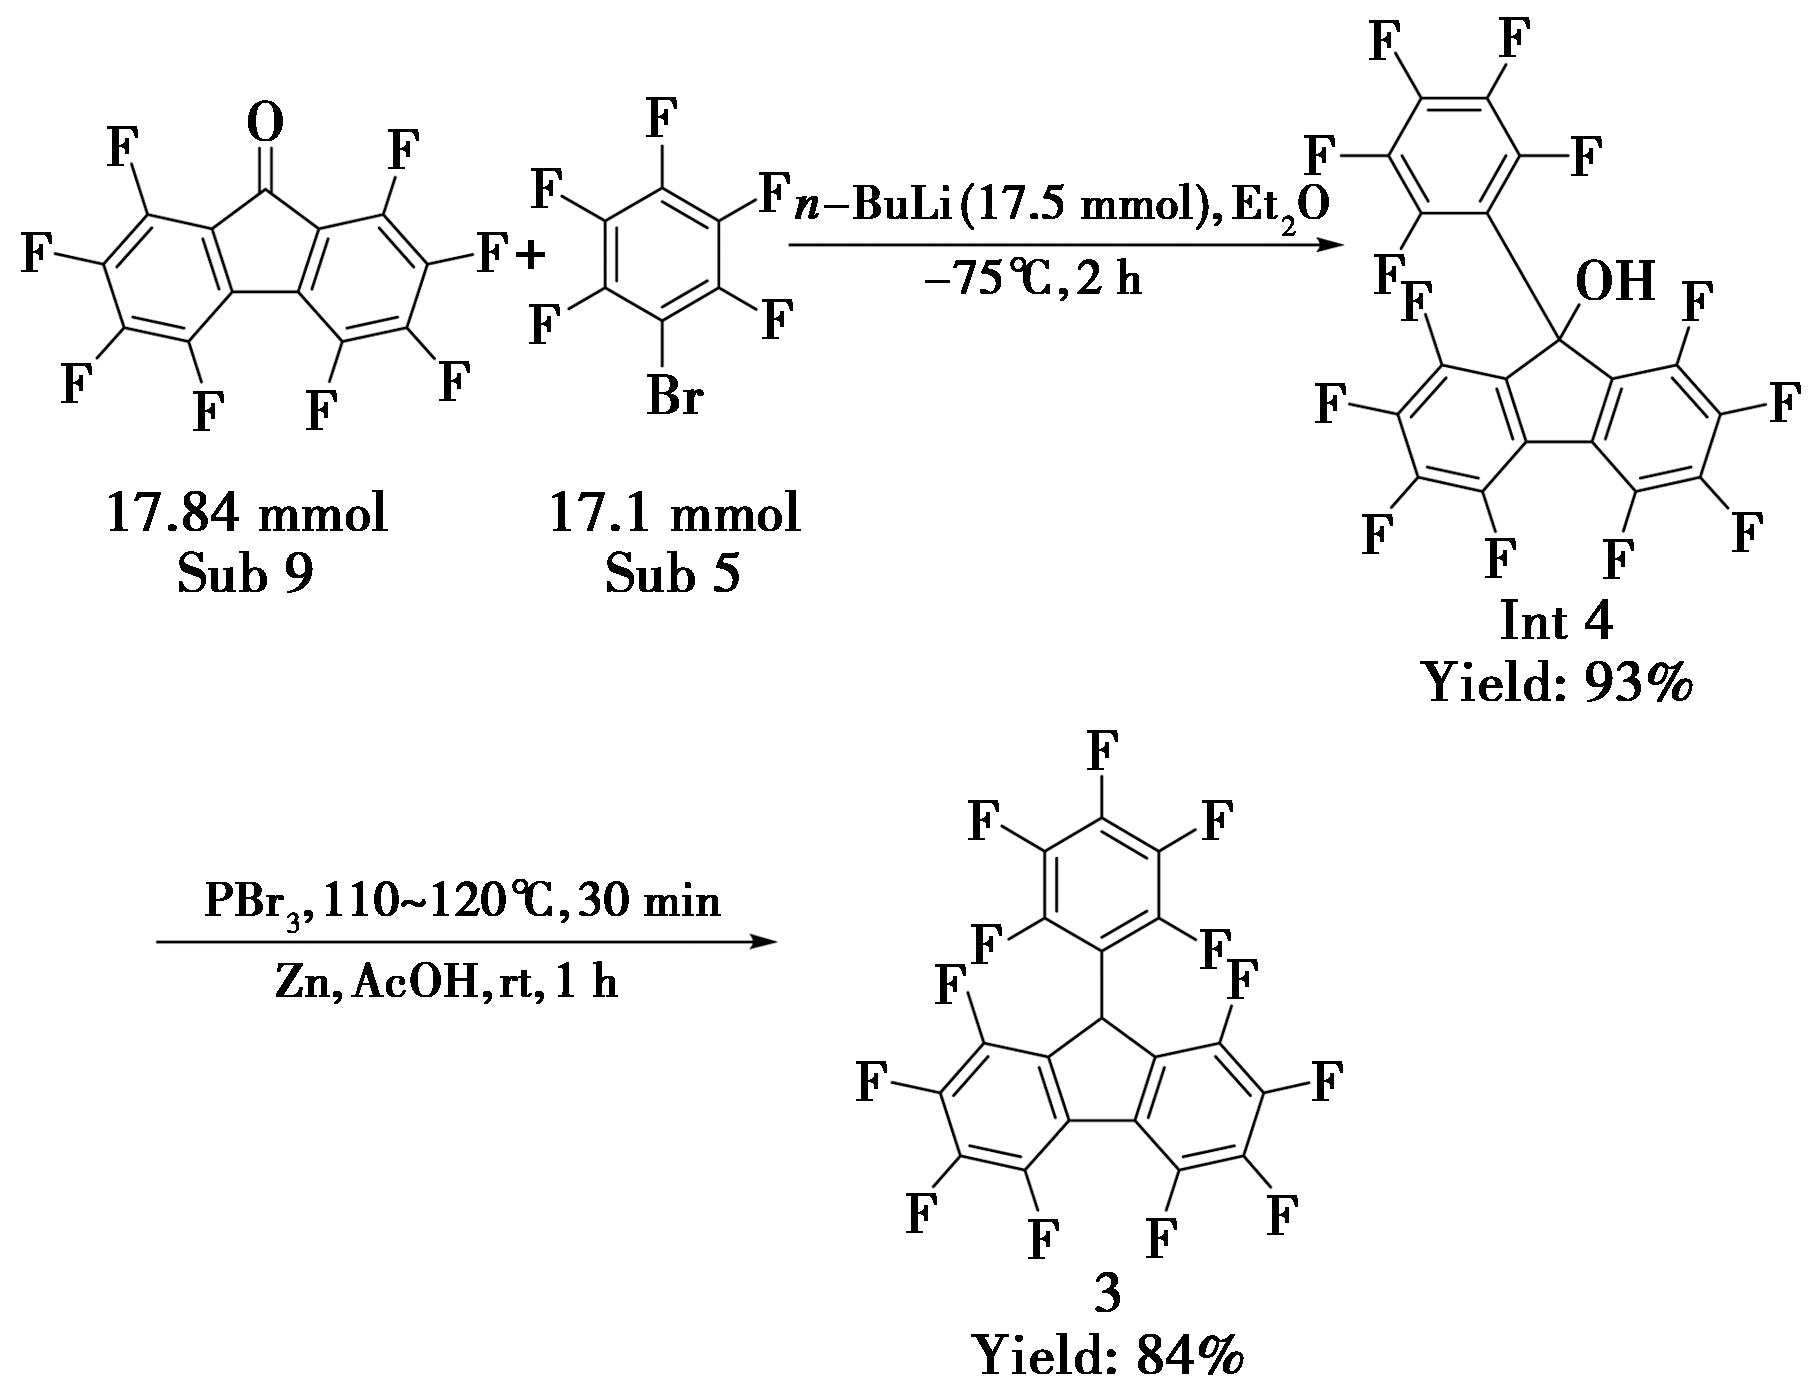
图6 Pampaloni等报道的全氟-9-苯基芴(3)的合成方法[34]
Fig.6 Synthetic method of perfluoro-9-phenylfluorene (3) reported by Pampaloni[34]
1980年,Filler等[35]报道了八氟芴(4)的合成方法(图7),以2-溴九氟联苯(Sub 10)为起始原料,经官能团修饰、分子内环化、脱羧水解得到目标产物。2-溴九氟联苯(Sub 10)与正丁基锂发生锂卤交换后与硫酸二甲酯反应得到2-甲基九氟联苯(Int 5),进而在CCl4中,光照条件下与溴发生自由基溴代反应,得到2-溴甲基九氟联苯(Int 6)。2-溴甲基九氟联苯(Int 6)与氰化钾发生亲核取代得到2-(氰甲基)九氟联苯(Int 7),经硫酸-乙醇醇解,将氰基转化为酯基,得到2-(五氟苯基)四氟苯基乙酸乙酯(Int 8)。在过量的氢化钠条件下发生分子内亲核烷基化、脱氟关环反应得到9-乙氧羰基八氟芴(Int 9),最后可以在酸性(甲酸+甲磺酸体系)或者碱性(氢氧化钾水溶液)条件下快速脱羧水解得到八氟芴(4),在碱性条件下产率为79.9%。
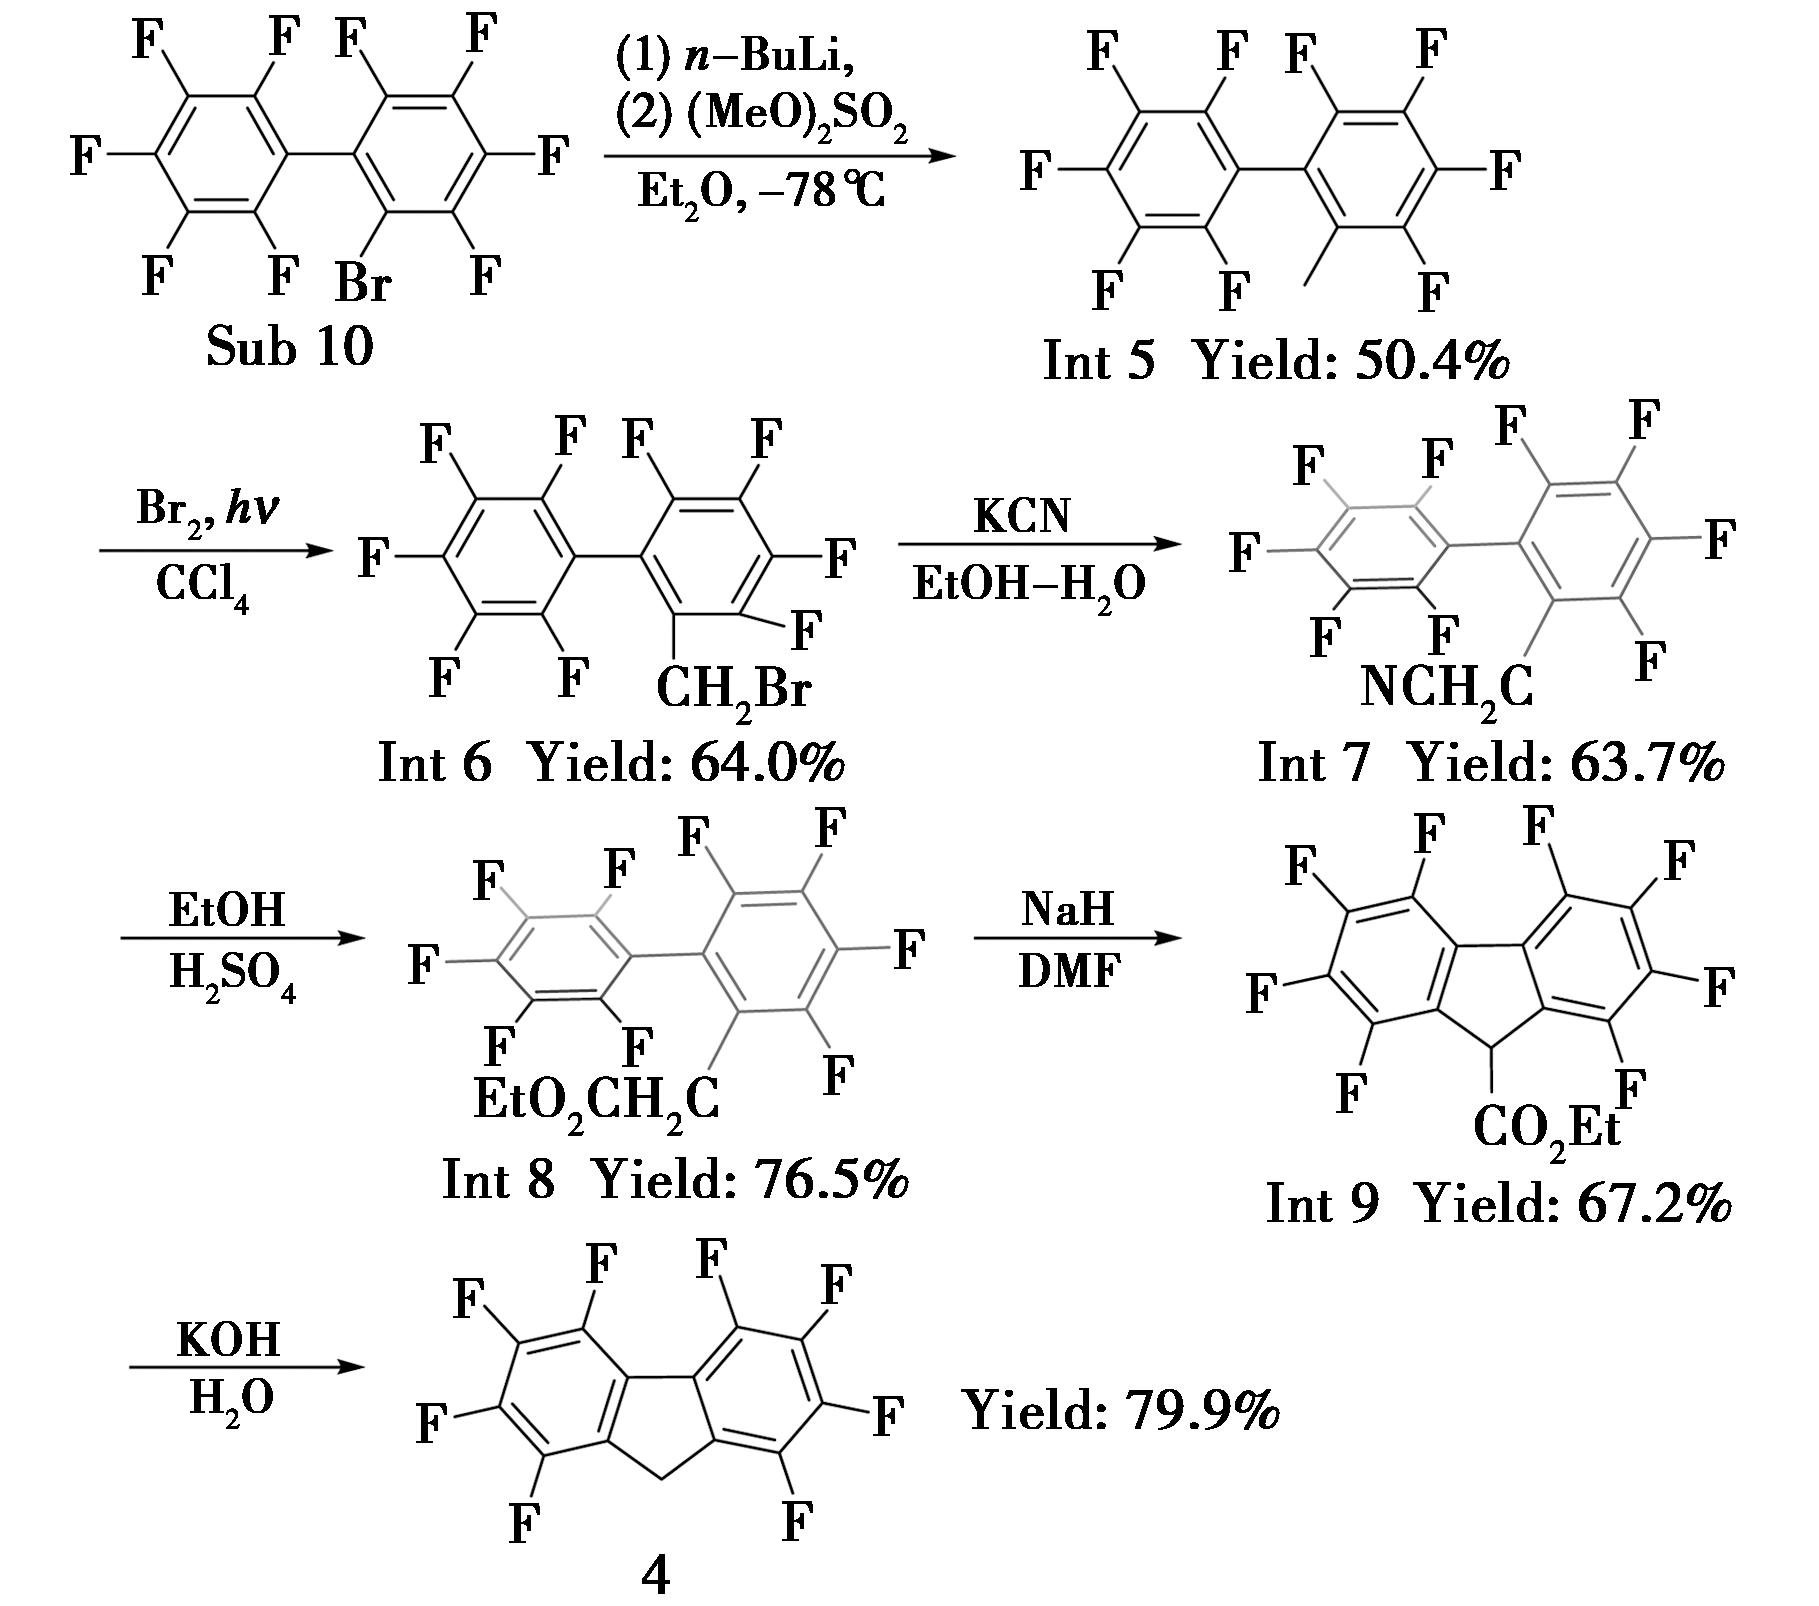
图7 Filler等报道的八氟芴(4)的合成方法[35]
Fig.7 Synthetic method of octafluorofluorene (4) reported by Filler[35]
2008年,Suzuki等[36]改进了合成工艺,以 1,2-二溴-3,4,5,6-四氟苯(Sub 11)为起始原料,经3步反应得到八氟芴,最后一步产率为72%(图8)。
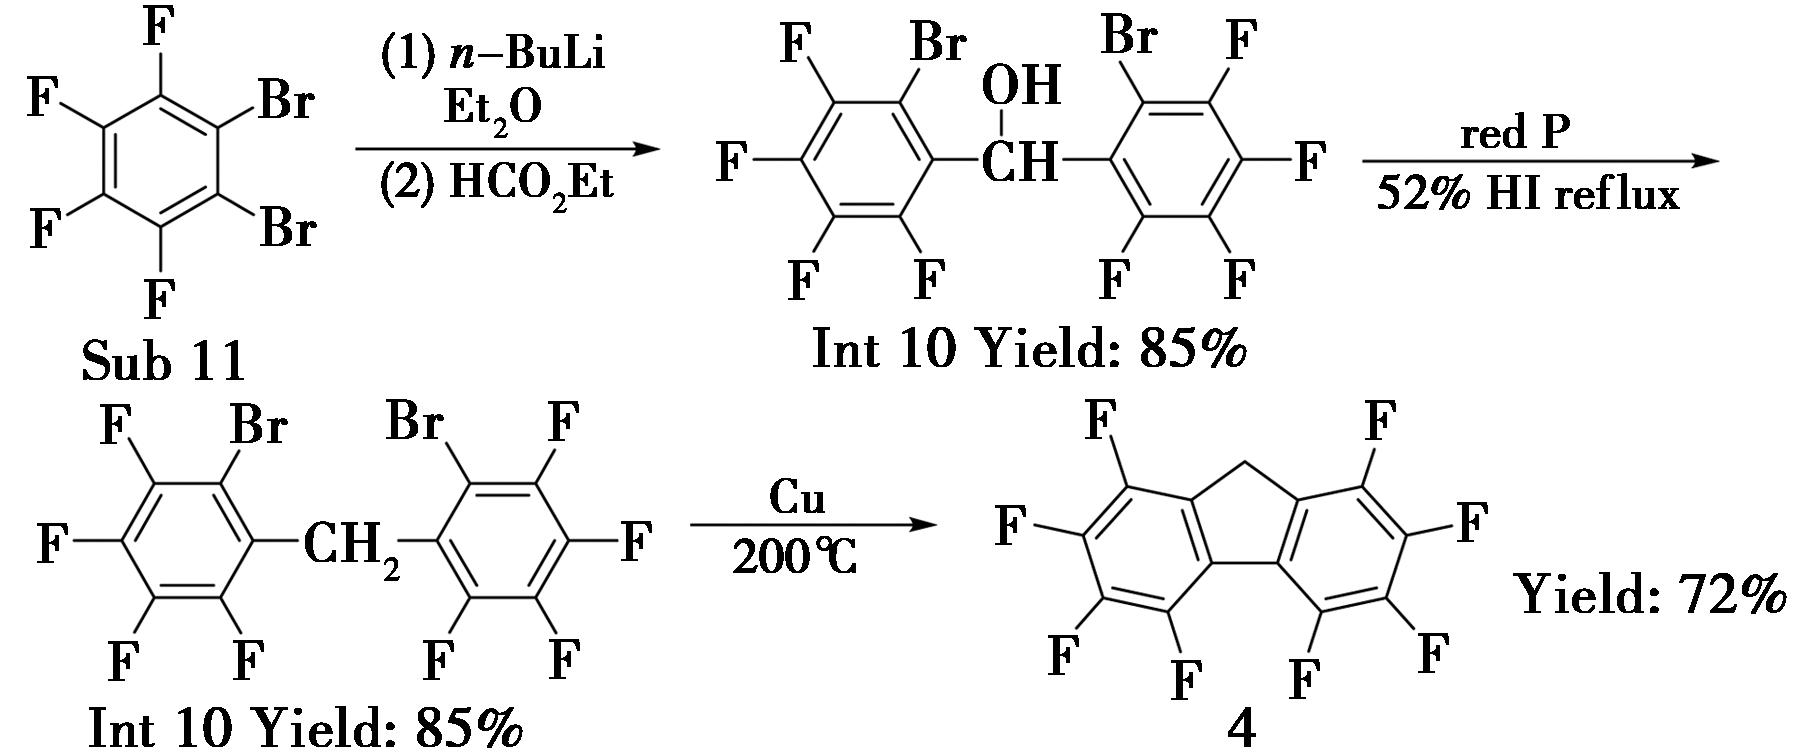
图8 Suzuki等改进的八氟芴(4)的合成方法[36]
Fig.8 Synthetic method of octafluorofluorene (4) by Suzuki[36]
上述氟代芴类化合物在乙腈中的pKa范围为18.87~28.14,将其作为酸碱指示剂用于pKa测试时,适用于pKa处于该区间±2个pKa单位的化合物。
1.2 氟代苄基三氟甲基砜类化合物
氟代苄基三氟甲基砜类化合物通式为CF3SO2-CH2-Ar,Ar为不同氟/三氟甲基取代苯环,是一类砜型碳氢酸指示剂(图9)。砜基邻位亚甲基脱去质子后,碳负离子与磺酰三氟甲基以及芳基形成大范围离域共轭体系,具有强特征紫外吸收信号。强吸电子基磺酰三氟甲基可以通过诱导、共振效应分散负电荷,苯环上氟/三氟甲基取代基进一步增强吸电子效应,可以调控分子的pKa值。
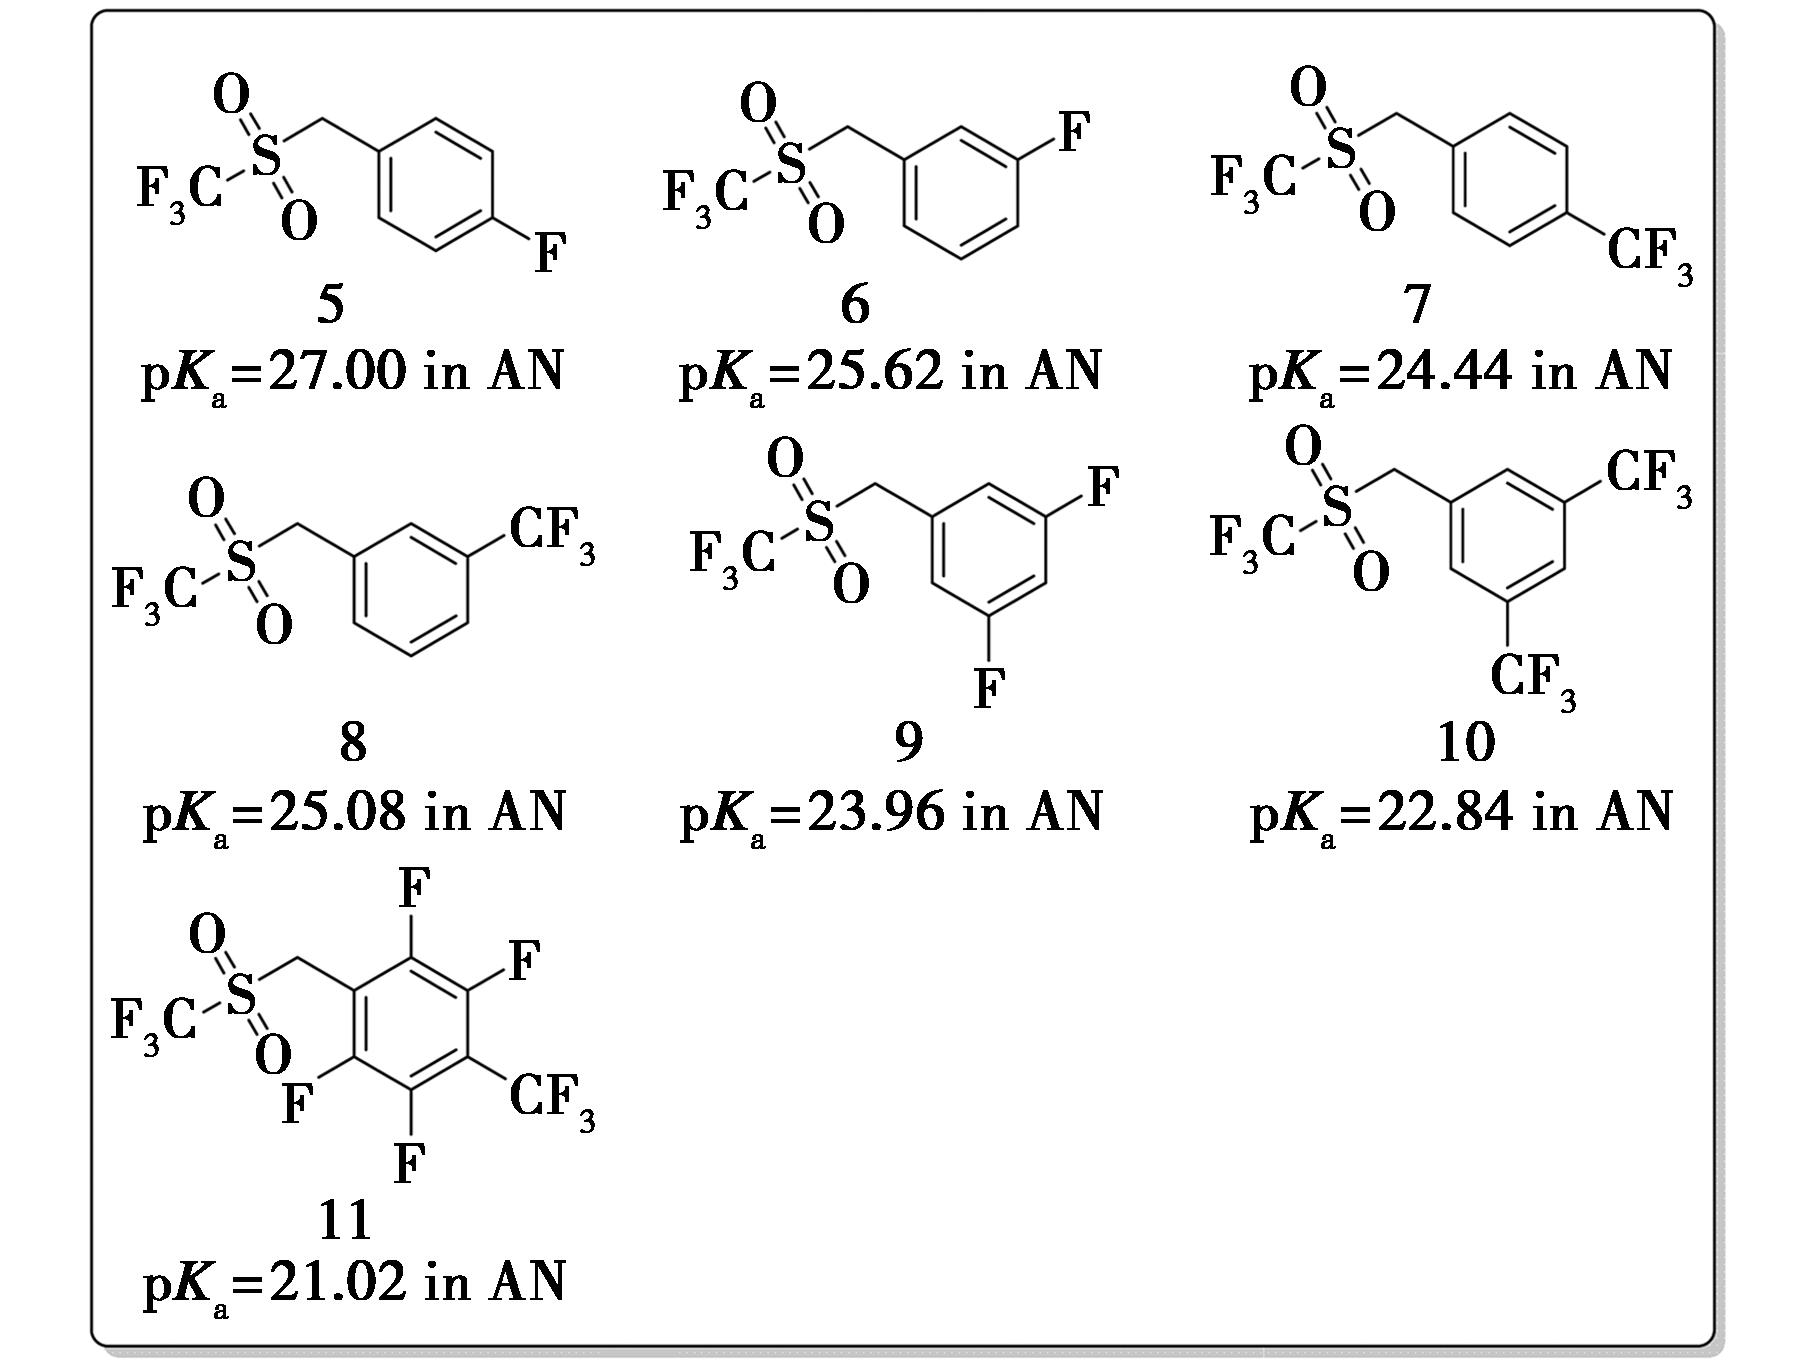
图9 典型的氟代苄基三氟甲基砜结构及其在乙腈中的pKa值
Fig.9 Typical structure of fluorinated benzyl trifluoromethyl sulfone and their pKa values in acetonitrile (AN)
2005年,Yamamoto等[37]报道了在丙腈溶剂中,4-三氟甲基苄基三氟甲基砜(7)和3,5-双三氟甲基苄基三氟甲基砜(10)可以由取代的苄基卤化物和三氟甲基亚磺酸钠发生亲核取代反应制得(图10)。
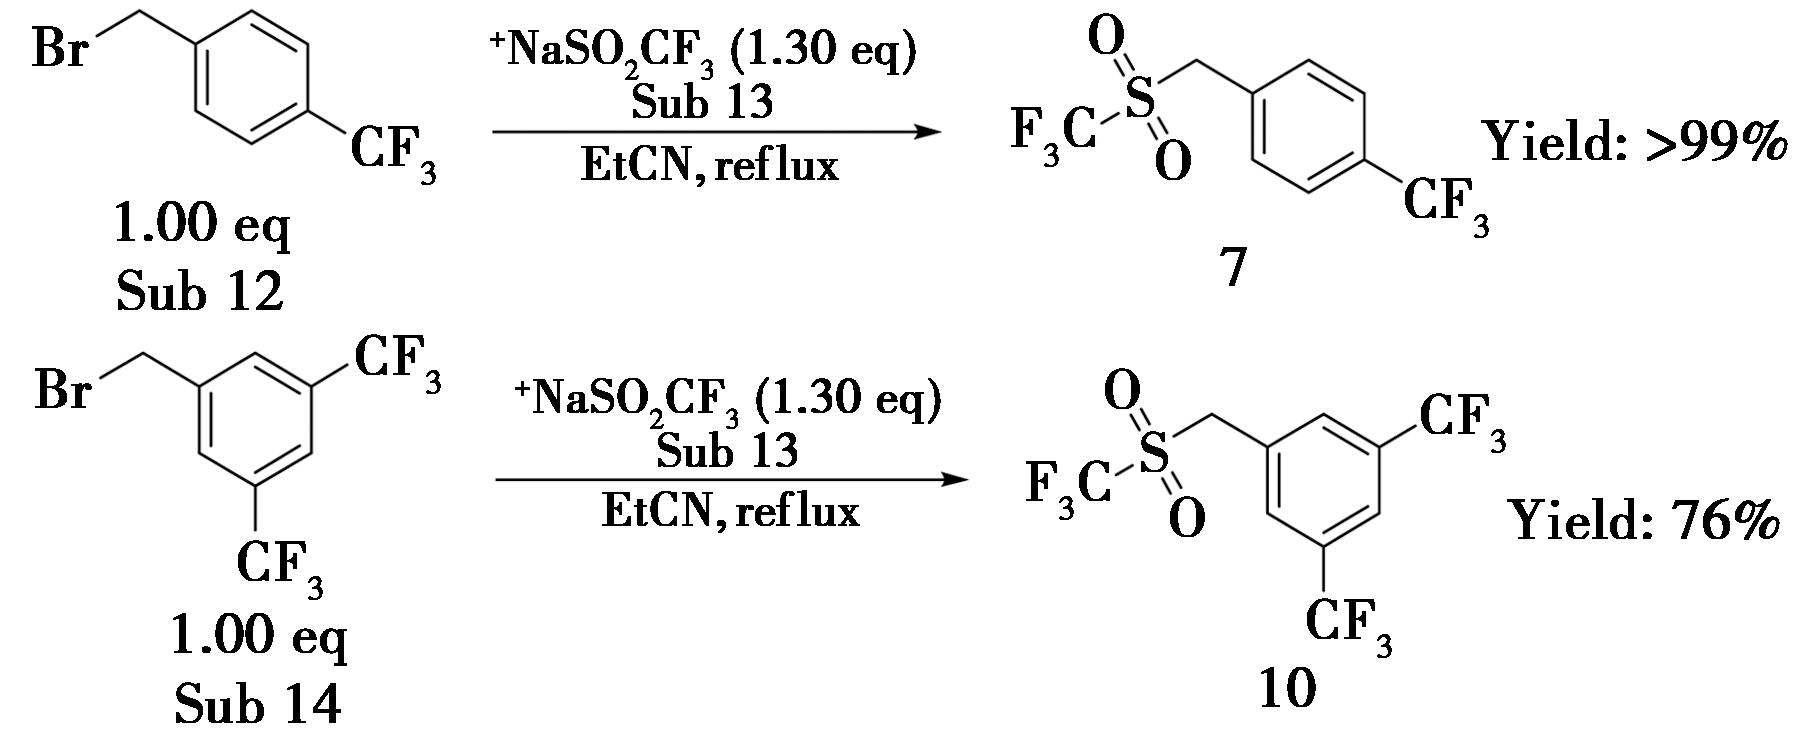
图10 4-三氟甲基苄基三氟甲基砜(7)和3,5-双三氟甲基苄基三氟甲基砜(10)的合成方法[37]
Fig.10 Synthetic method of 4-trifluoromethylbenzyltrifluoromethyl sulfone (7) and 3,5-bistrifluoromethylbenzyltrifluoromethyl sulfone (10)[37]
2013年,Mishima等[38]通过同样的方法合成了4-氟苄基三氟甲基砜(5)、3-氟苄基三氟甲基砜(6)、3-三氟甲基苄基三氟甲基砜(8),未报道详细的产率信息。2021年,Leito等[39]通过4-(三氟甲基)四氟苄溴和三氟甲基亚磺酸钠在丙腈中回流24 h,以94%的产率获得了1,2,4,5-四氟-3-(三氟甲基)-6-(三氟甲基磺酰甲基)苯(11)(图11)。
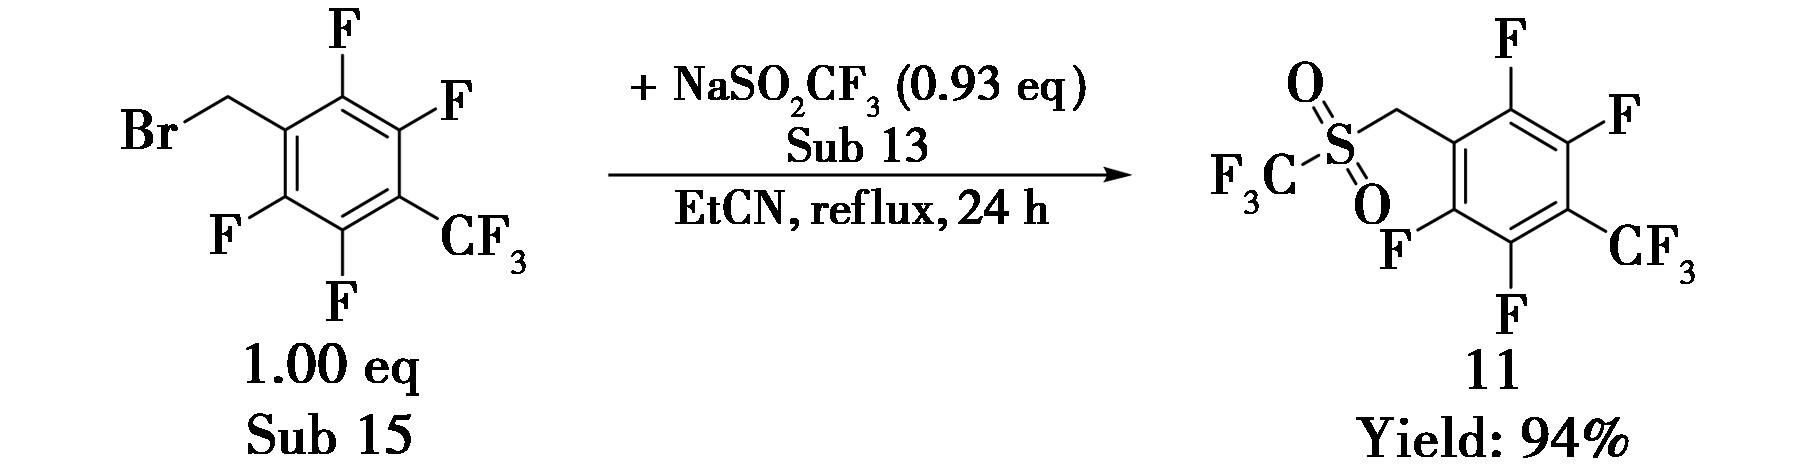
图11 1,2,4,5-四氟-3-(三氟甲基)-6-(三氟甲基磺酰甲基)苯(11)的合成方法[39]
Fig.11 Synthetic method of 1,2,4,5-tetrafluoro-3-(trifluoromethyl)-6-(trifluoromethylsulfonylmethyl)benzene (11)[39]
氟代苄基三氟甲基砜类化合物在乙腈中的pKa范围为21.02~27.00,将其作为酸碱指示剂用于pKa测试时,适用于pKa处于该区间±2个pKa单位的化合物。
1.3 氟代芳基乙腈类化合物
多氟芳基乙腈类衍生物通常包含一个或两个多氟取代的芳环,氰基邻位的次甲基脱去质子后形成碳负离子,可以与氰基及芳香环形成离域π共轭体系,具有强特征紫外吸收信号,通过改变芳环取代基,可以实现连续精细的pKa梯度跨度,构建不同梯度的酸度标尺。典型的氟代芳基乙腈类结构如图12所示。
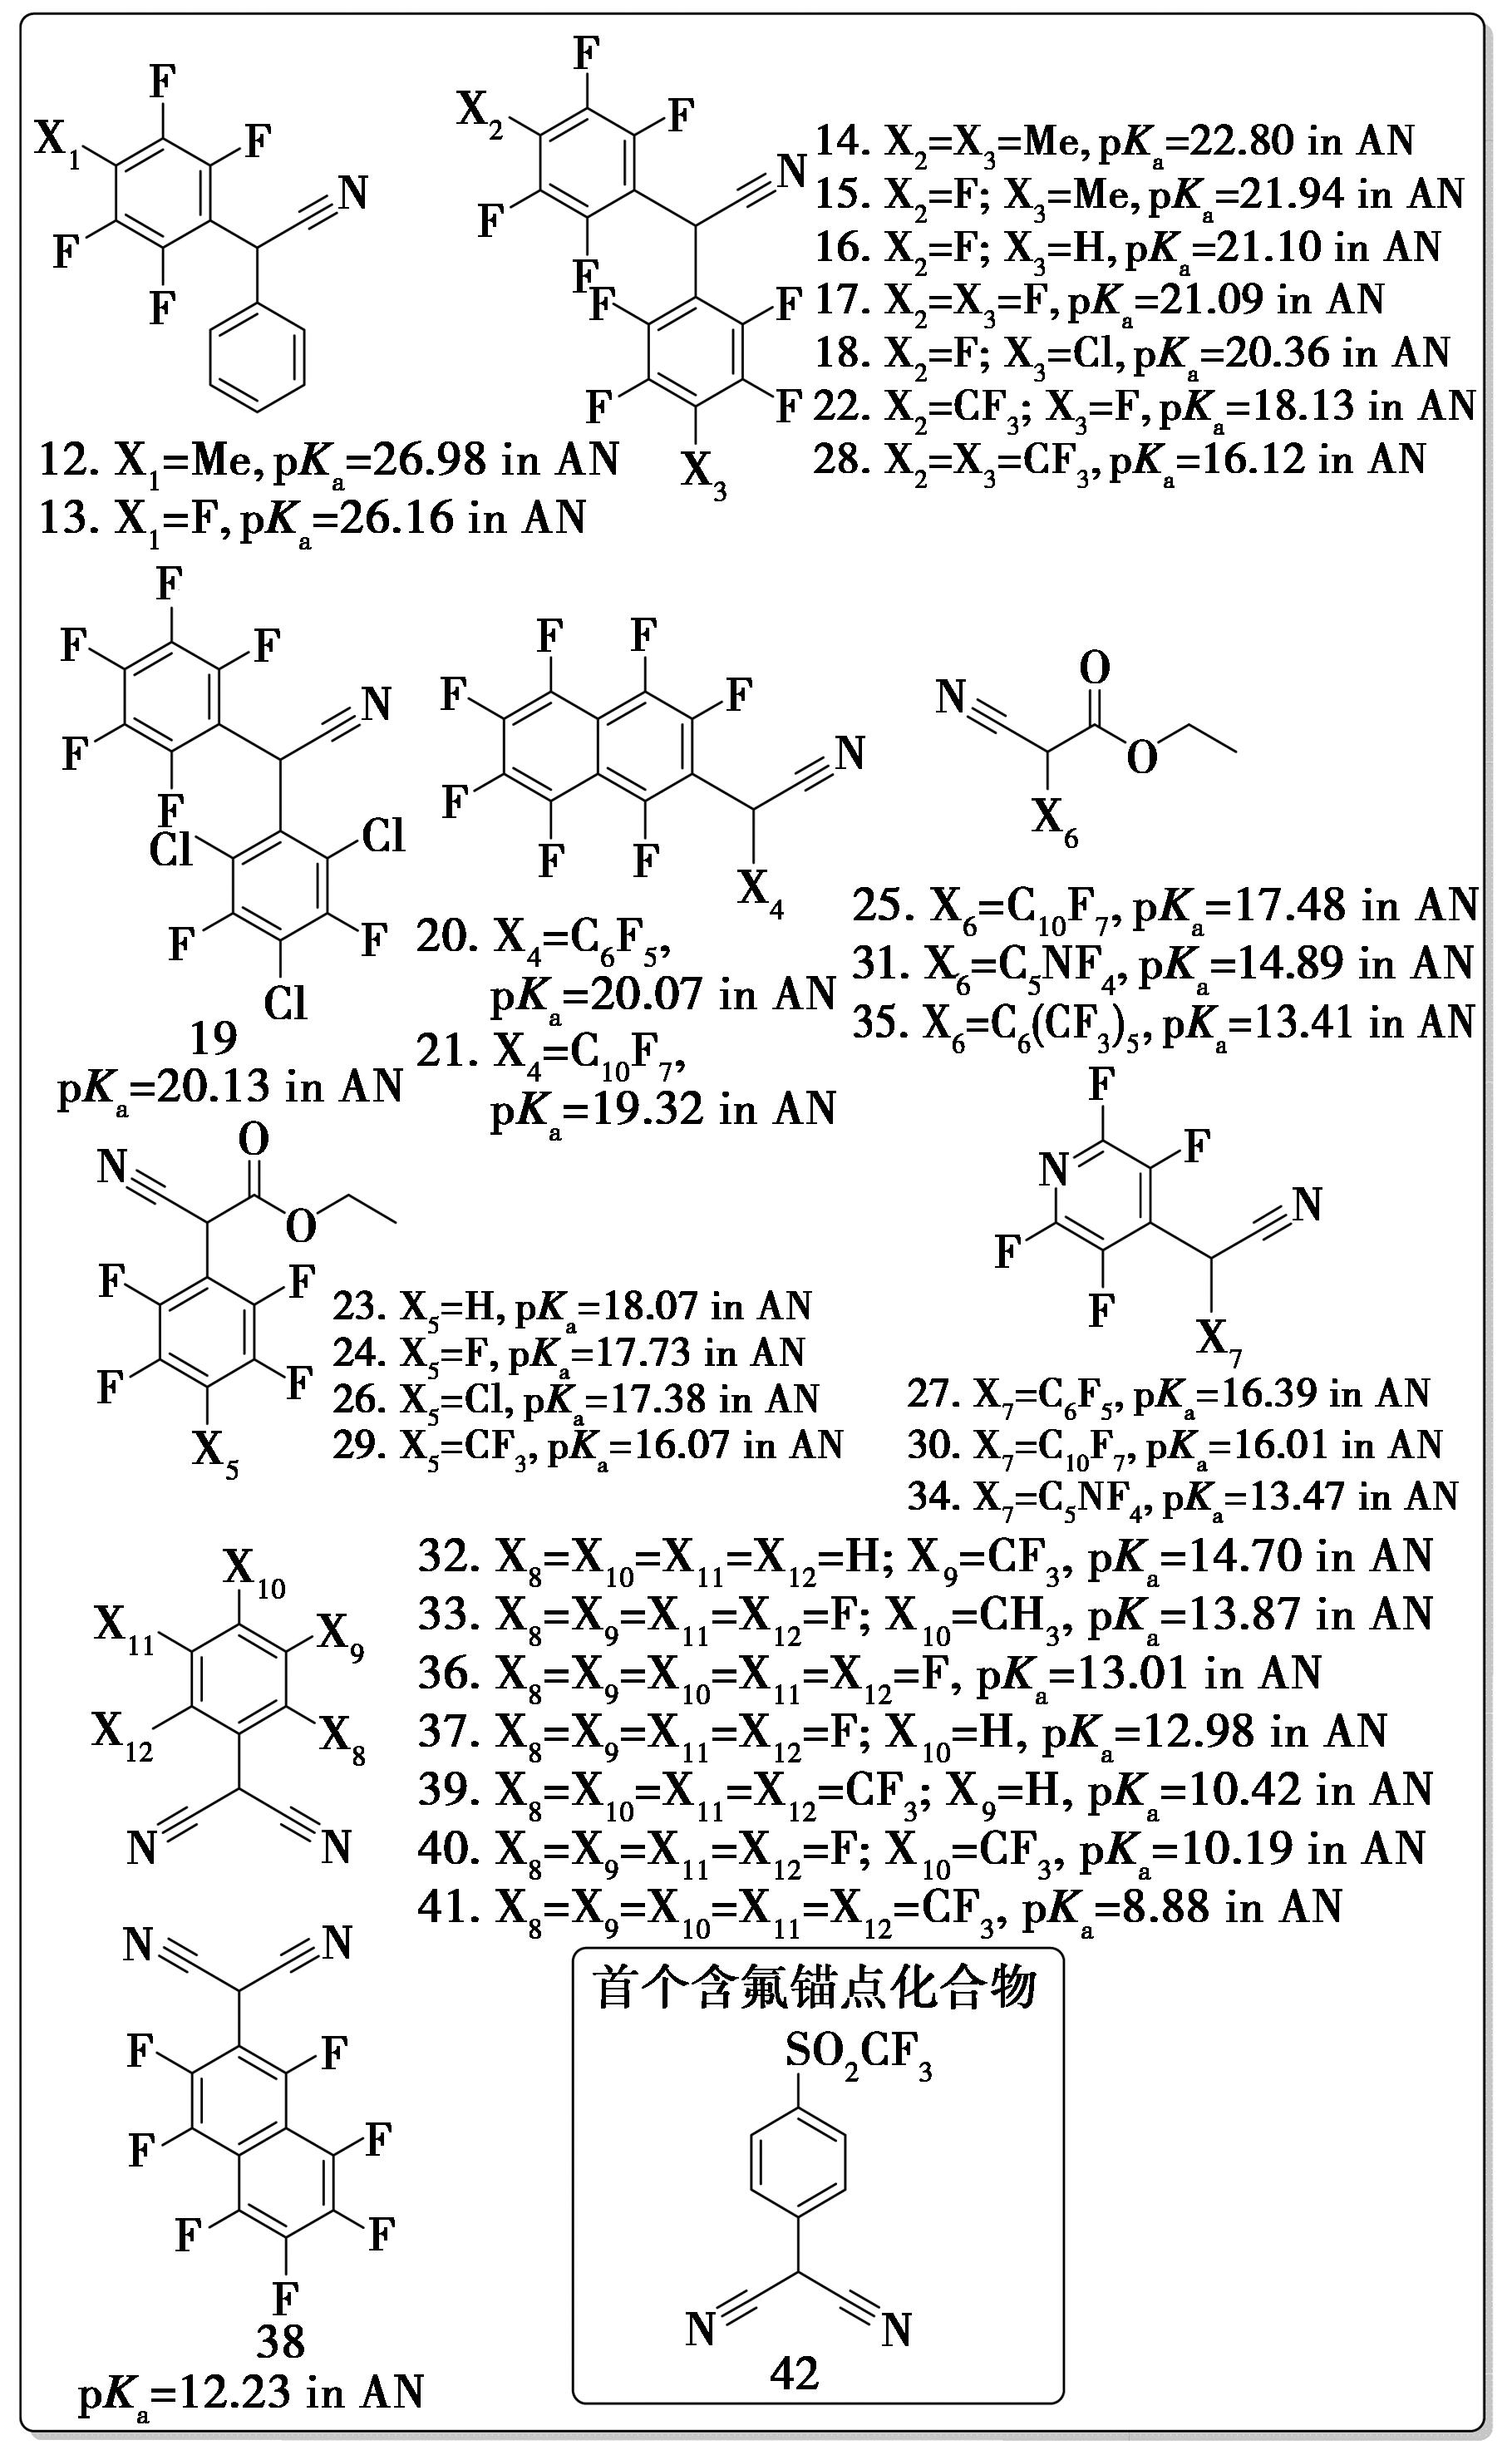
图12 典型的氟代芳基乙腈结构及其在乙腈中的pKa值
Fig.12 Typical structure of fluorinated aryl acetonitrile and their pKa values in acetonitrile (AN)
1973年,Vlasov等[9]报道了在N,N-二甲基甲酰胺(DMF)中,NaH作碱的条件下,由芳基乙腈(Sub 16)和多氟苯(Sub 17)制备一系列多氟取代二芳基乙腈(13、16、17、18、22)的方法。1974年,Vlasov等[10]用同样的方法由五氟苯基乙腈(Sub 18)和多取代氟苯(Sub 19)制备了2-(五氟苯基)-2-(2,3,5,6-四氟-4-甲基苯基)乙腈(15)和2-(五氟苯基)-2-(2,4,6-三氯-3,5-二氟苯基)乙腈(19)(图13)。
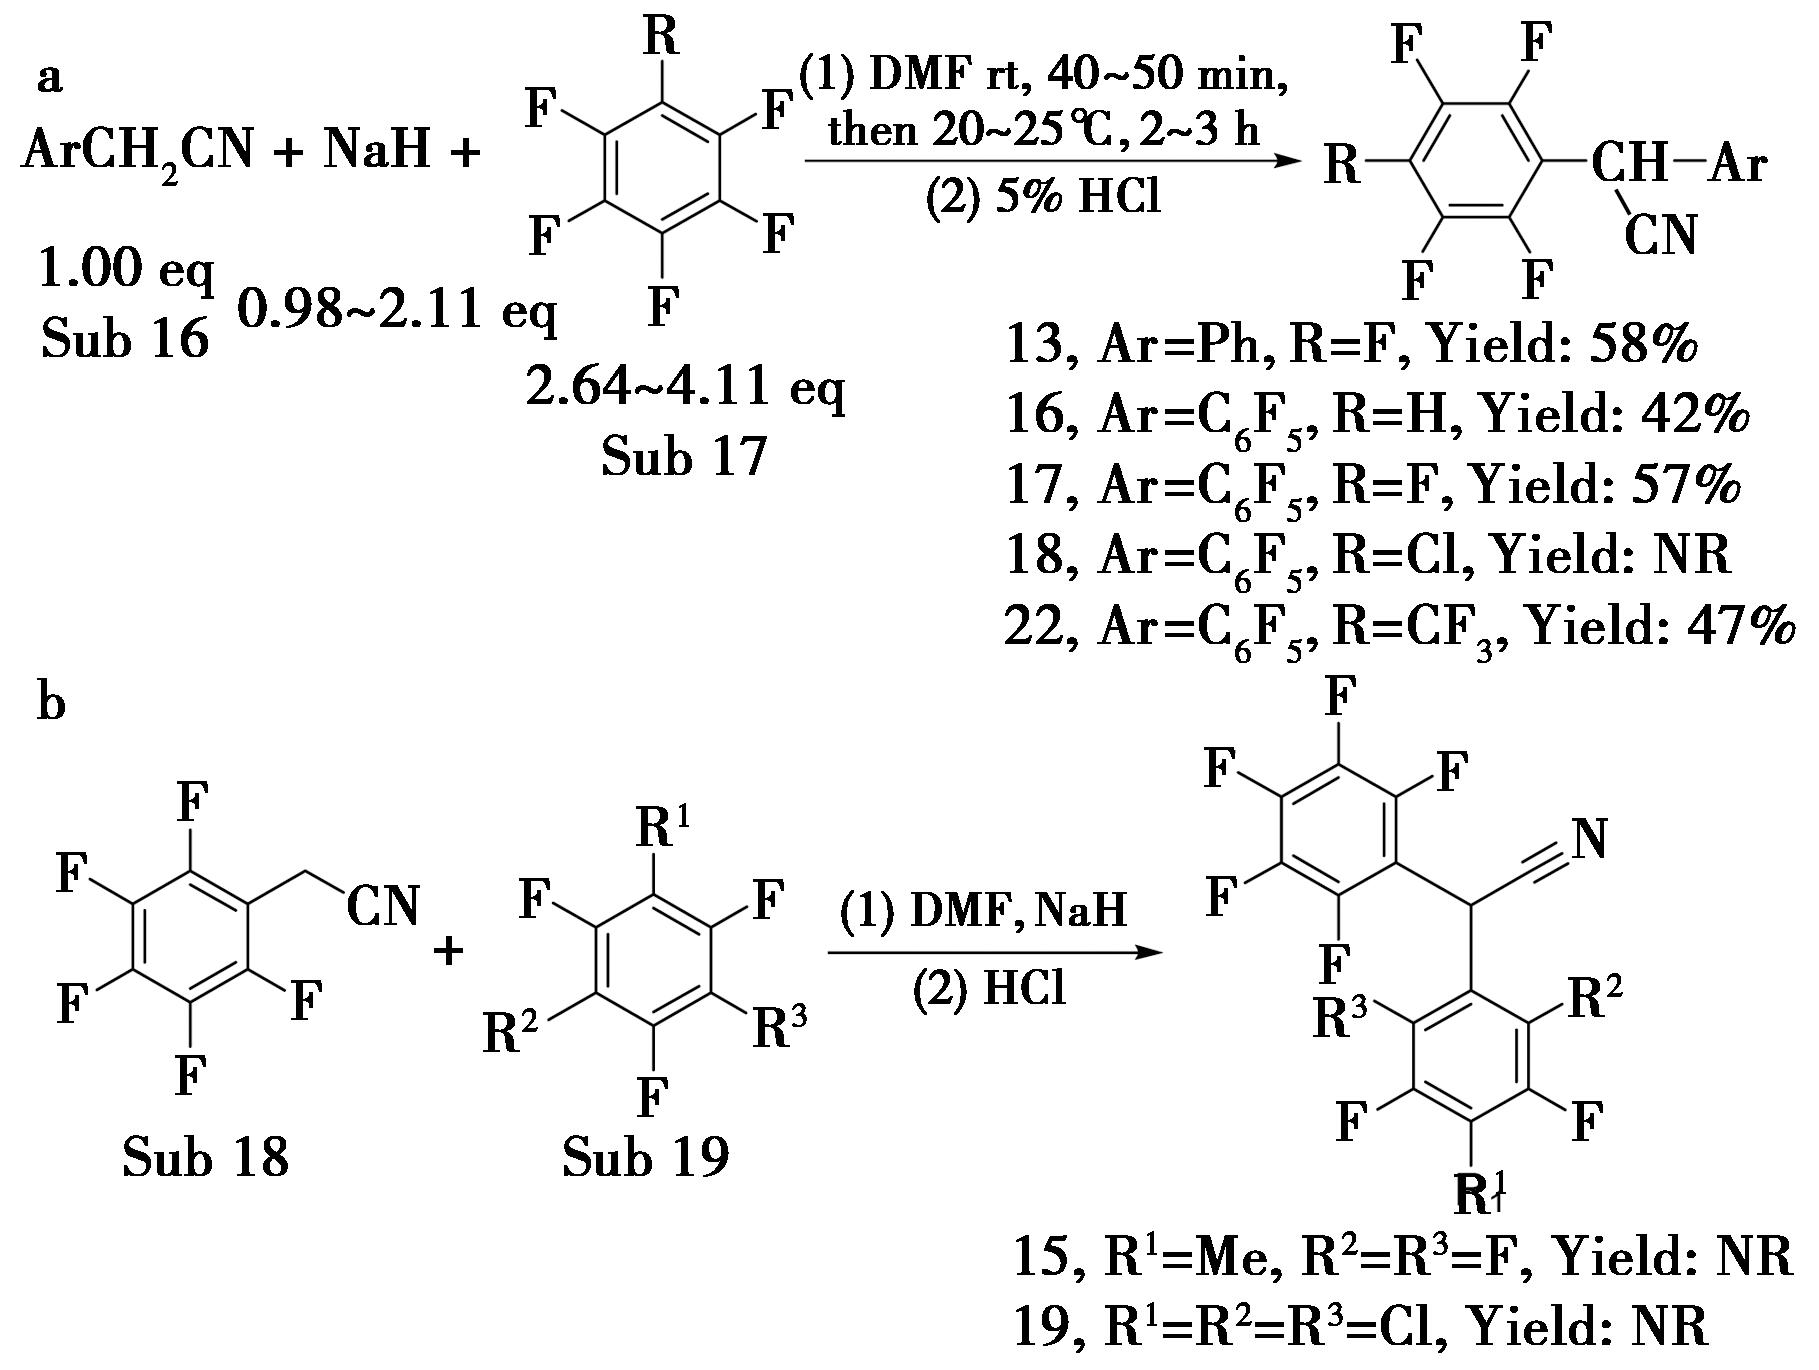
a.文献[9];b.文献[10]
图13 Vlasov等报道的多氟取代二芳基乙腈的合成方法
Fig.13 Synthetic method of polyfluorinated diaryl acetonitrile reported by Vlasov
1976年,Vlasov等[12]报道了八氟萘(Sub 20)与多氟取代芳香乙腈(Sub 21)在HMPA中,NaH作碱的条件下可以合成母核为七氟萘环和七氟萘环/五氟苯基/四氟吡啶基的双取代乙腈(20、21、30);八氟萘(Sub 20)与丙二腈(Sub 22)反应可以制备七氟萘基取代的丙二腈(图14)。氰基乙酸乙酯(Sub 23)在DMF中,以NaH作为碱,在 80 ℃下,与八氟萘(Sub 20)也可以获得2-氰基-2-(全氟萘-2-基)乙酸乙酯(25)。
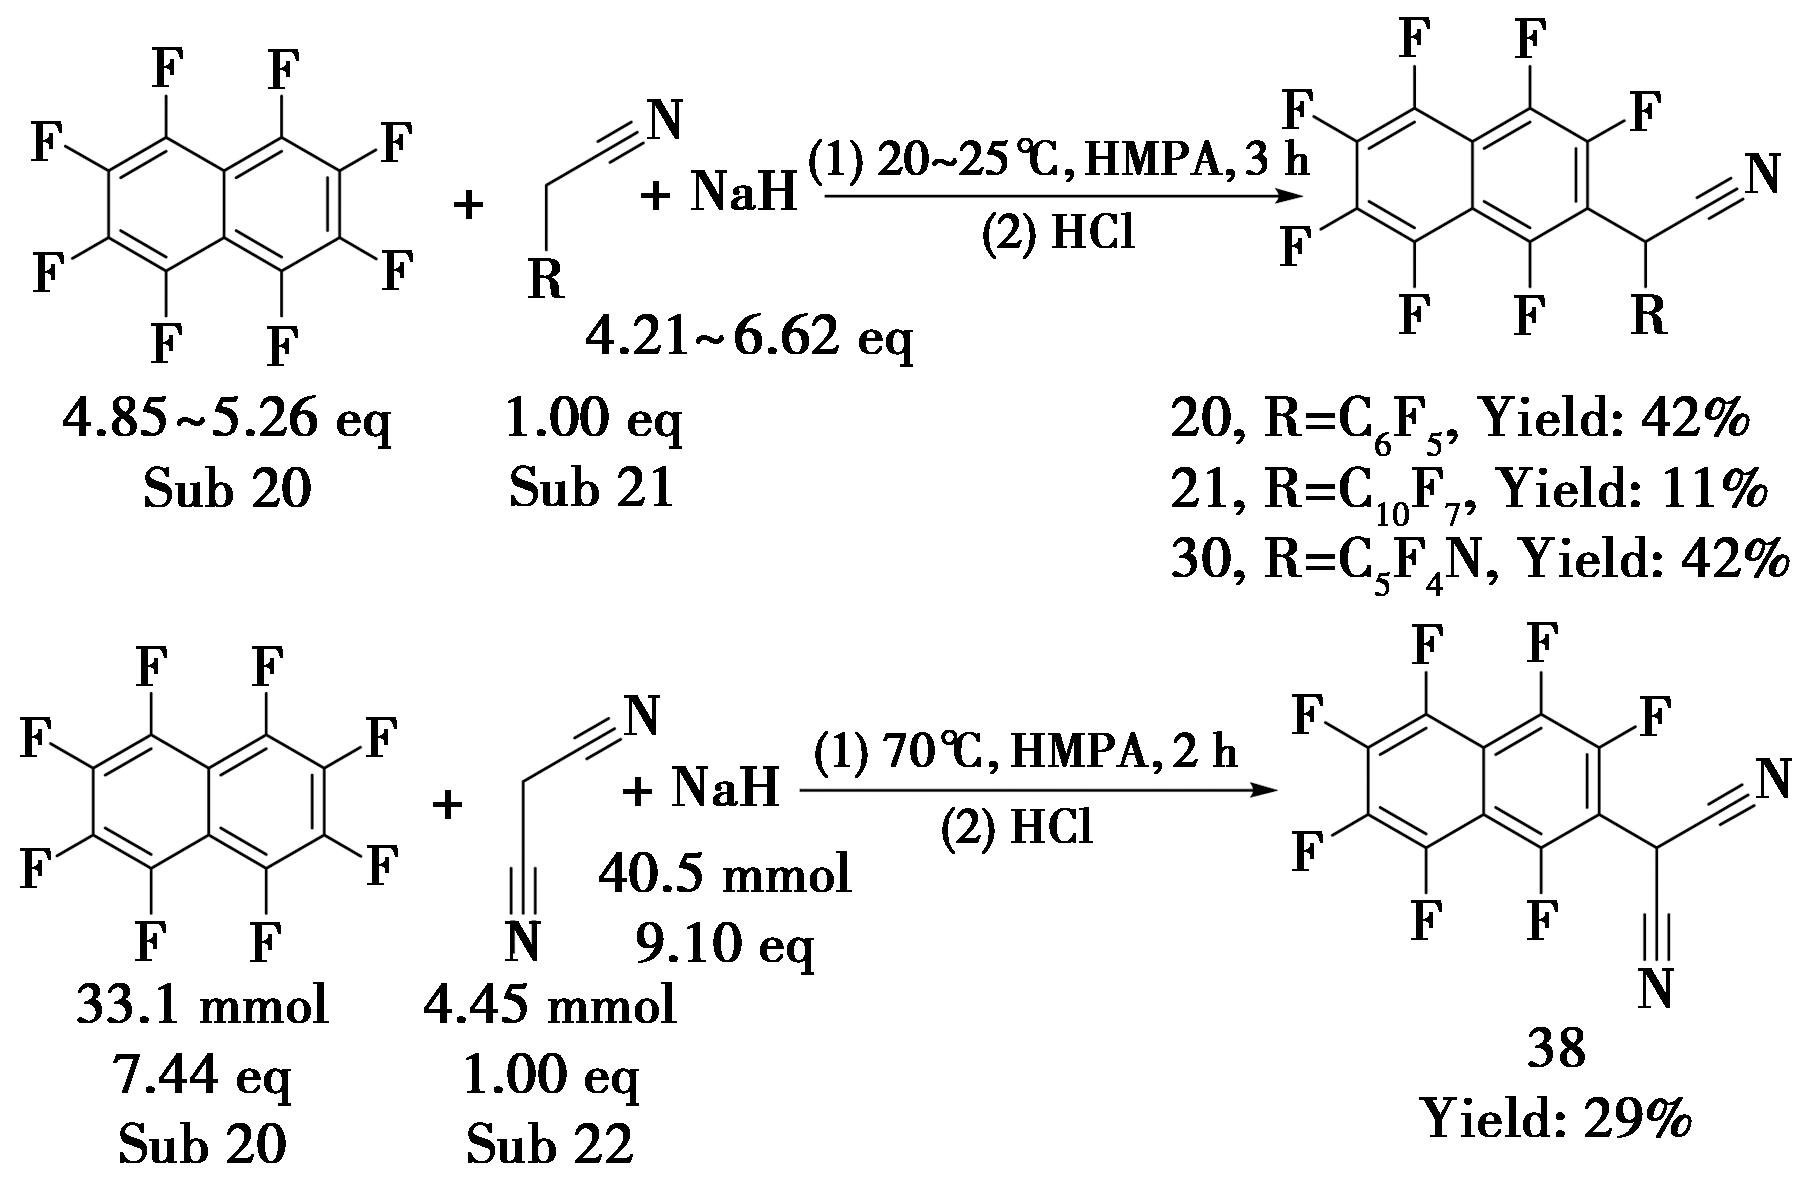
图14 七氟萘基取代芳基乙腈的合成方法[12]
Fig.14 Synthetic method of heptafluoronaphthyl-substituted aryl acetonitrile[12]
1975年,Vlasov等[11]报道了氰基乙酸乙酯(Sub 23)可在N,N-二甲基甲酰胺(DMF)体系中,以氢化钠或氢化锂为碱,于130~135 ℃下与五氟吡啶(Sub 24)、取代五氟苯(Sub 25)发生芳香亲核取代反应,制备得到多氟芳基氰基酯类化合物(23、24、26、29、31)(图15)。
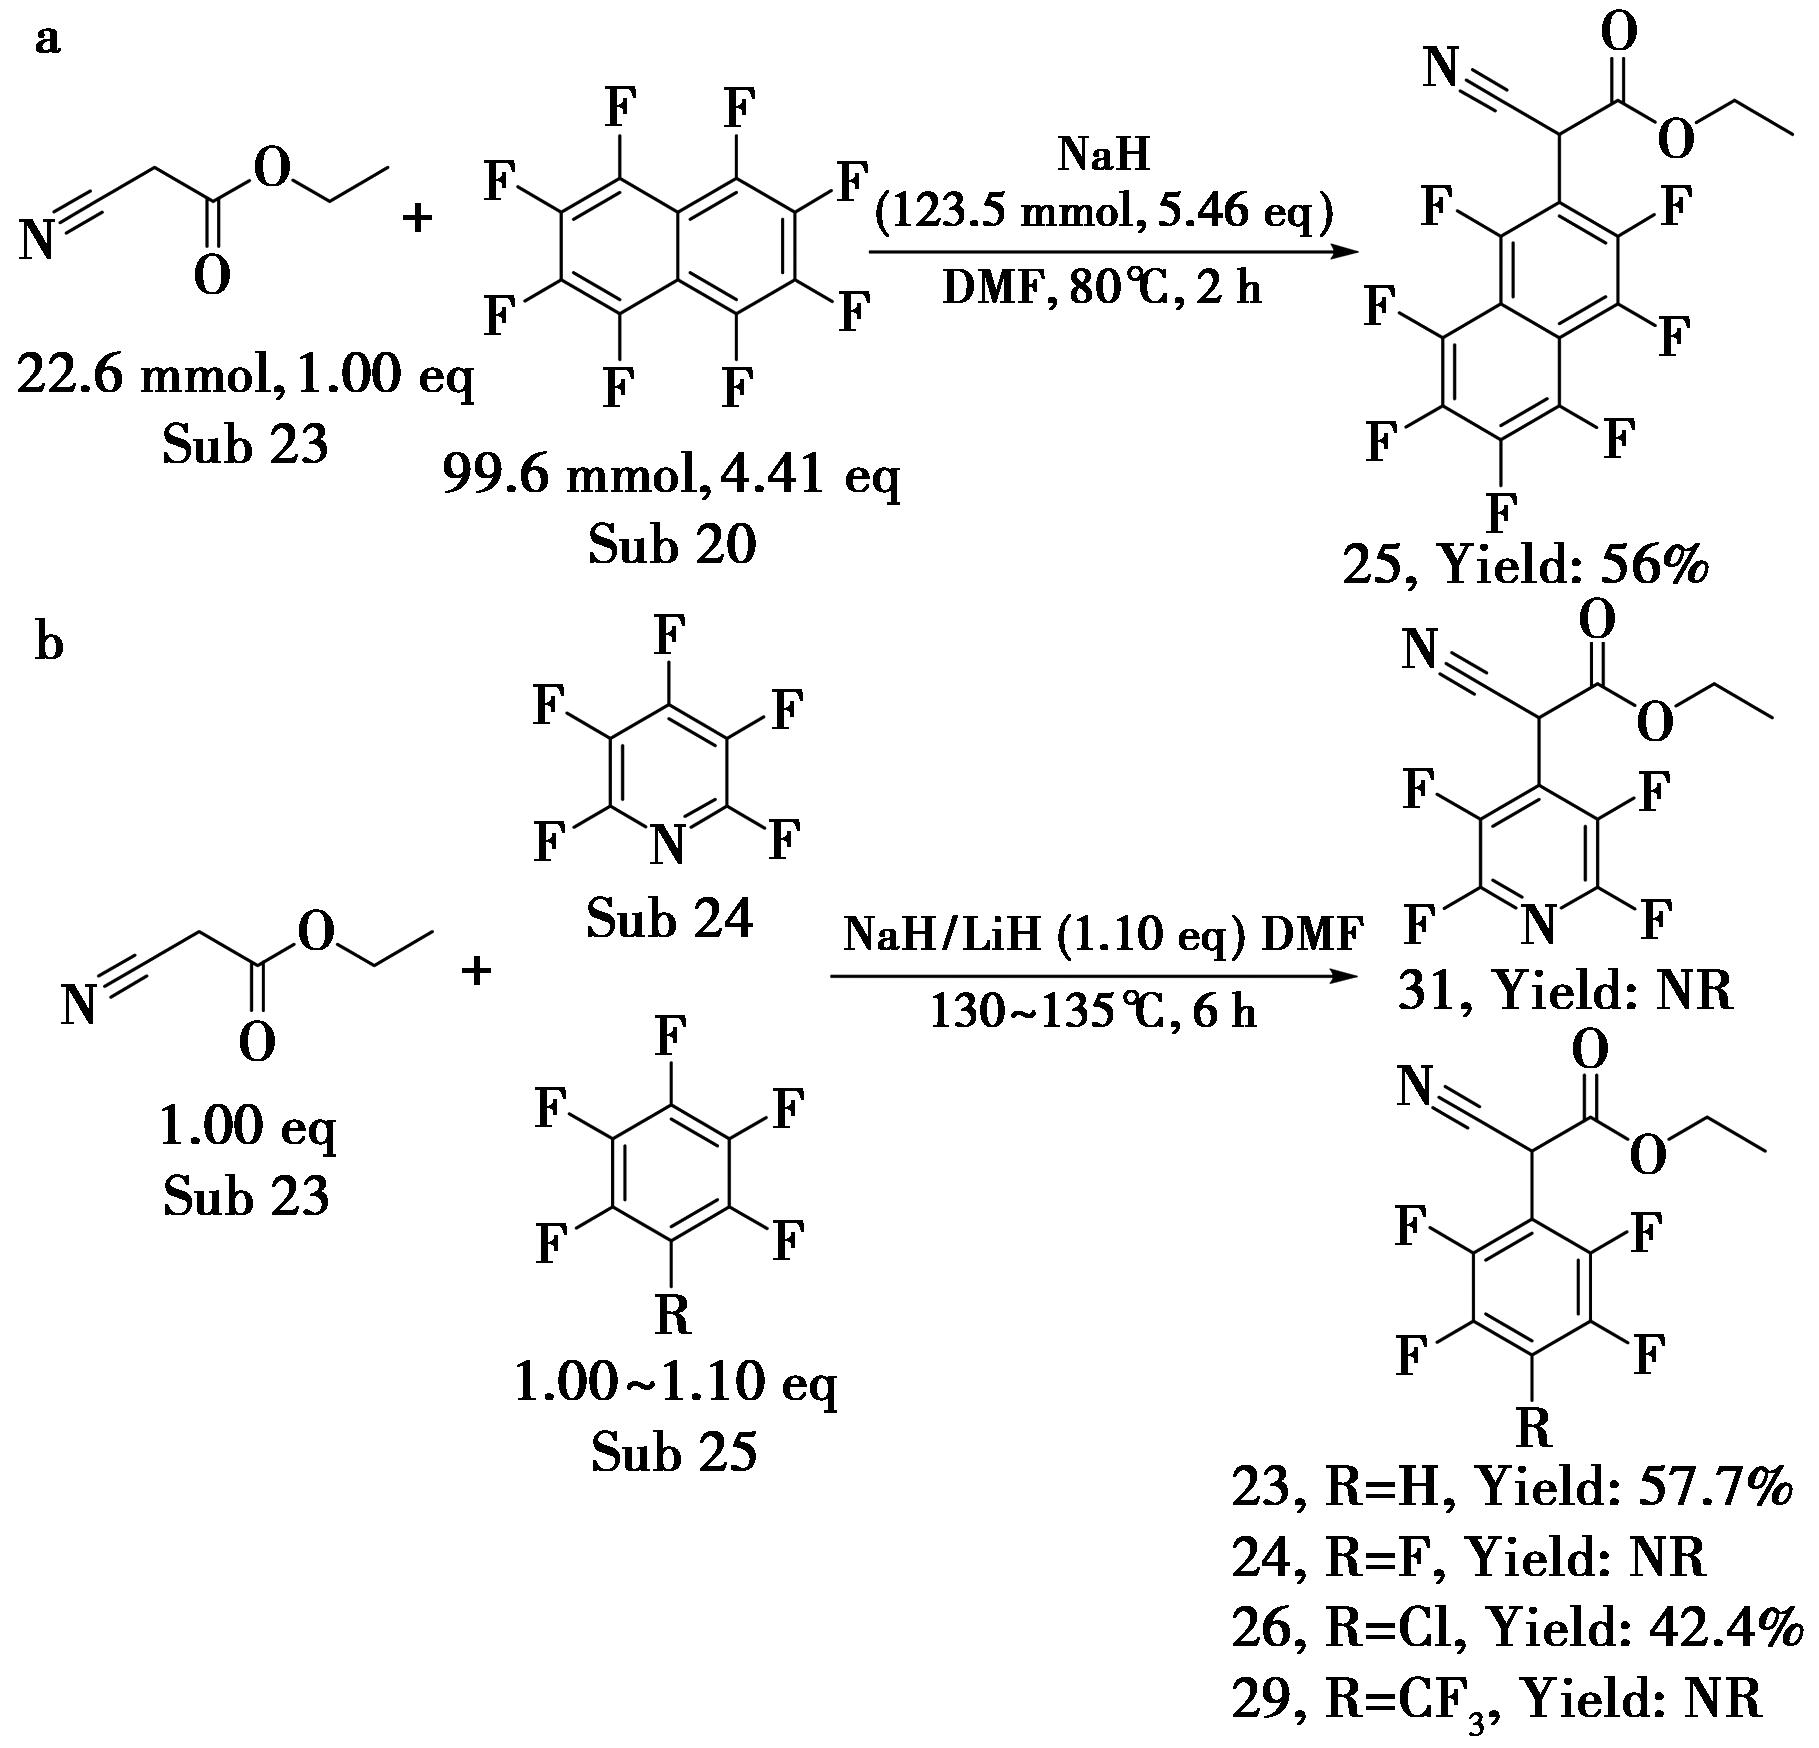
图15 多氟芳基氰基酯类化合物的合成方法[11]
Fig.15 Synthetic methods of polyfluoroaryl cyano esters[11]
2017年,Leito等[40]报道了2-氰基-2-(2,3,4,5,6-五(三氟甲基)苯基)乙酸乙酯(35)四乙基铵盐的制备方法(图16)。该合成以氰基乙酸乙酯(Sub 23)为亲核试剂、1-氯-2,3,4,5,6-五(三氟甲基)苯(Sub 26)为亲电底物,在氢化钠/四氢呋喃体系中进行亲核取代反应。与常规酸化后处理不同,研究团队通过向反应体系中加入四乙基溴化铵实现离子交换,最终以18%的产率分离得到目标化合物的四乙基铵盐形式。
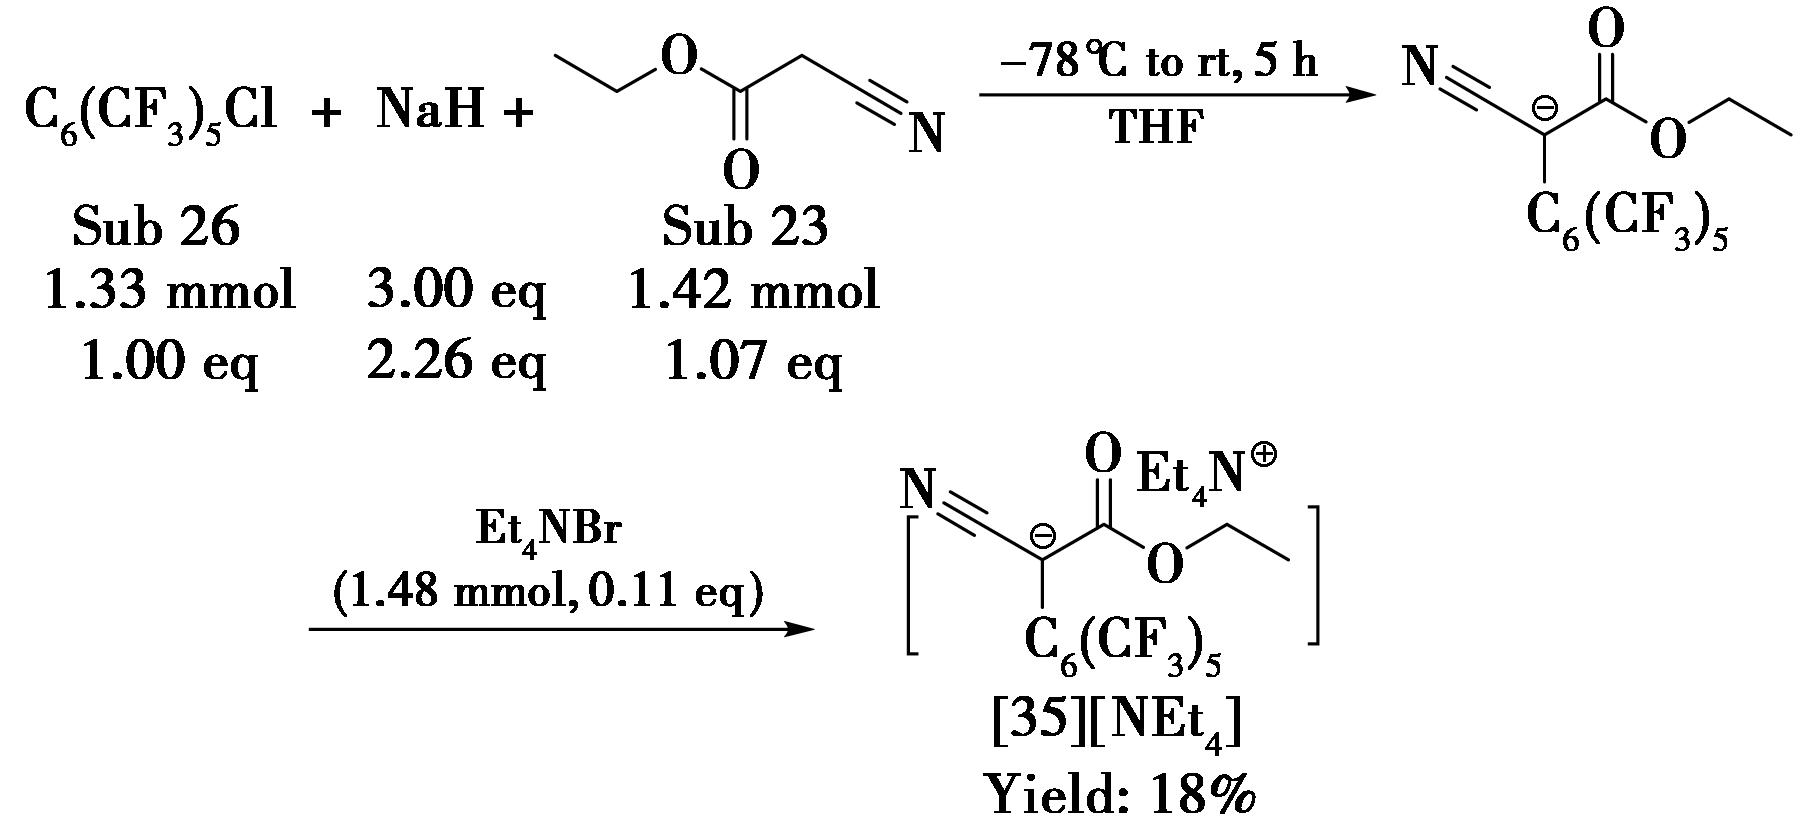
图16 2-氰基-2-(2,3,4,5,6-五(三氟甲基)苯基)乙酸乙酯(35)四乙基铵盐的合成方法[40]
Fig.16 Synthetic methods of 2-cyano-2-(2,3,4,5,6-penta(trifluoromethyl)phenyl)ethyl acetate (35) tetraethylammonium salt[40]
1994年,Miller等[41]开发了对称型多氟二芳基乙腈的简易一锅法合成方法(图17)。多氟芳烃在乙腈中,与三甲基锡基双(三甲基硅基)胺和氟化铯反应生成铯盐型二芳基乙腈碳负离子,进一步在盐酸条件下酸化得到目标产物多氟二芳基乙腈。
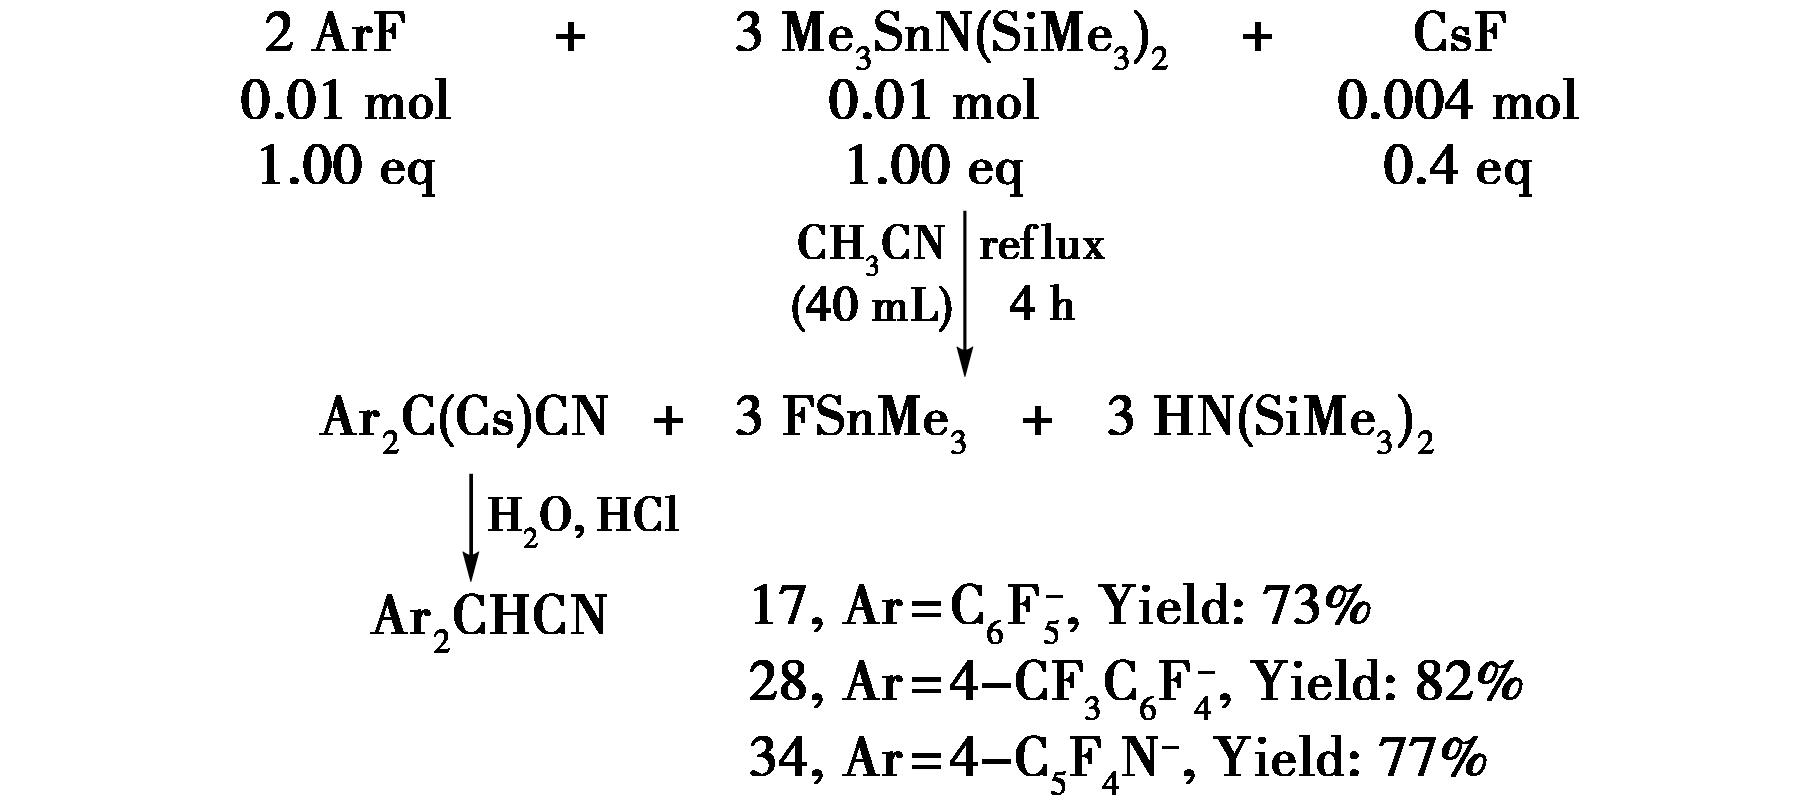
图17 对称型多氟二芳基乙腈的简易一锅法合成方法[41]
Fig.17 Simplified one-pot synthesis method for symmetrical polyfluorodiaryl acetonitrile[41]
1975年,Vlasov等[11]报道了通过多氟芳烃(Sub 27、28、29)与丙二腈(Sub 22)在强碱NaH催化下,可以在DMF中发生反应制备多氟取代苯基丙二腈衍生物(36、37、40),其中五氟苯基丙二腈(36)和4-氢-四氟苯基丙二腈(37)需在高温130 ℃条件下反应3 h,4-三氟甲基-四氟苯基丙二腈(40)仅需在室温20~25 ℃条件下反应0.5 h即可(图18)。
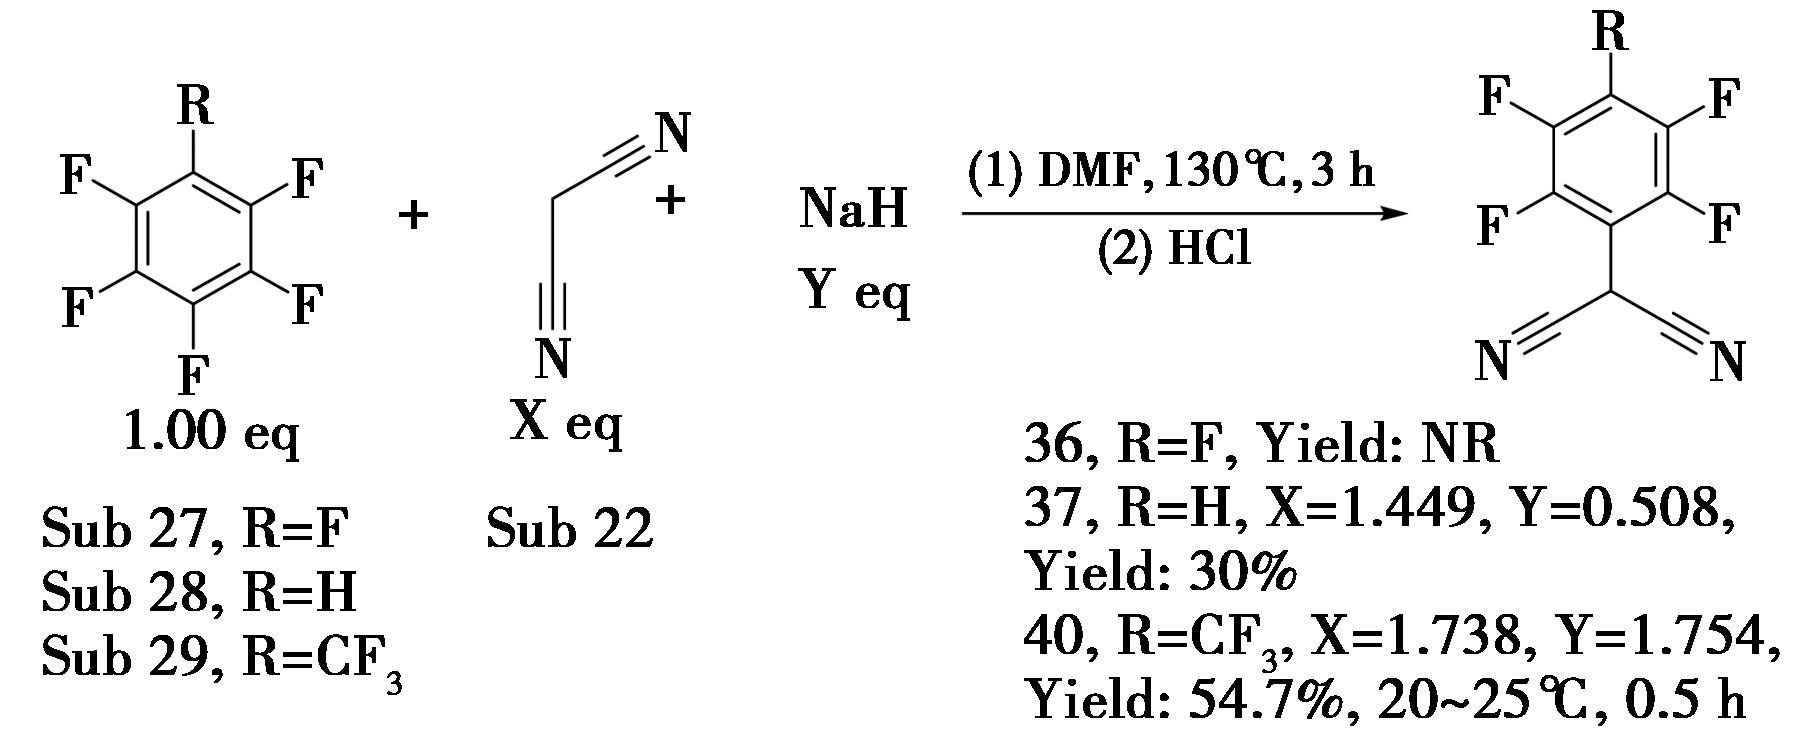
图18 多氟取代苯基丙二腈衍生物的合成方法[11]
Fig.18 Synthetic methods for polyfluorinated phenylmalononitrile derivatives[11]
2008年,Leito等[42]报道了2,3,4,6-四(三氟甲基)苯基丙二腈(39)和五(三氟甲基)苯基丙二腈(41)的四乙基铵盐的合成方法,分别以2,3,4,6-四(三氟甲基)氯苯(Sub 30)、五(三氟甲基)氯苯(Sub 31)和丙二腈(Sub 22)为原料,在四氢呋喃体系中以氢化钠为强碱进行反应,再加入四乙基氯化铵进行离子交换,最终得到目标产物的季铵盐(图19)。这两种化合物仅季铵盐形态能够稳定存在,若采用浓硫酸真空升华法解离盐类,以制备中性游离酸,产物会发生分解,无法得到目标中性分子。
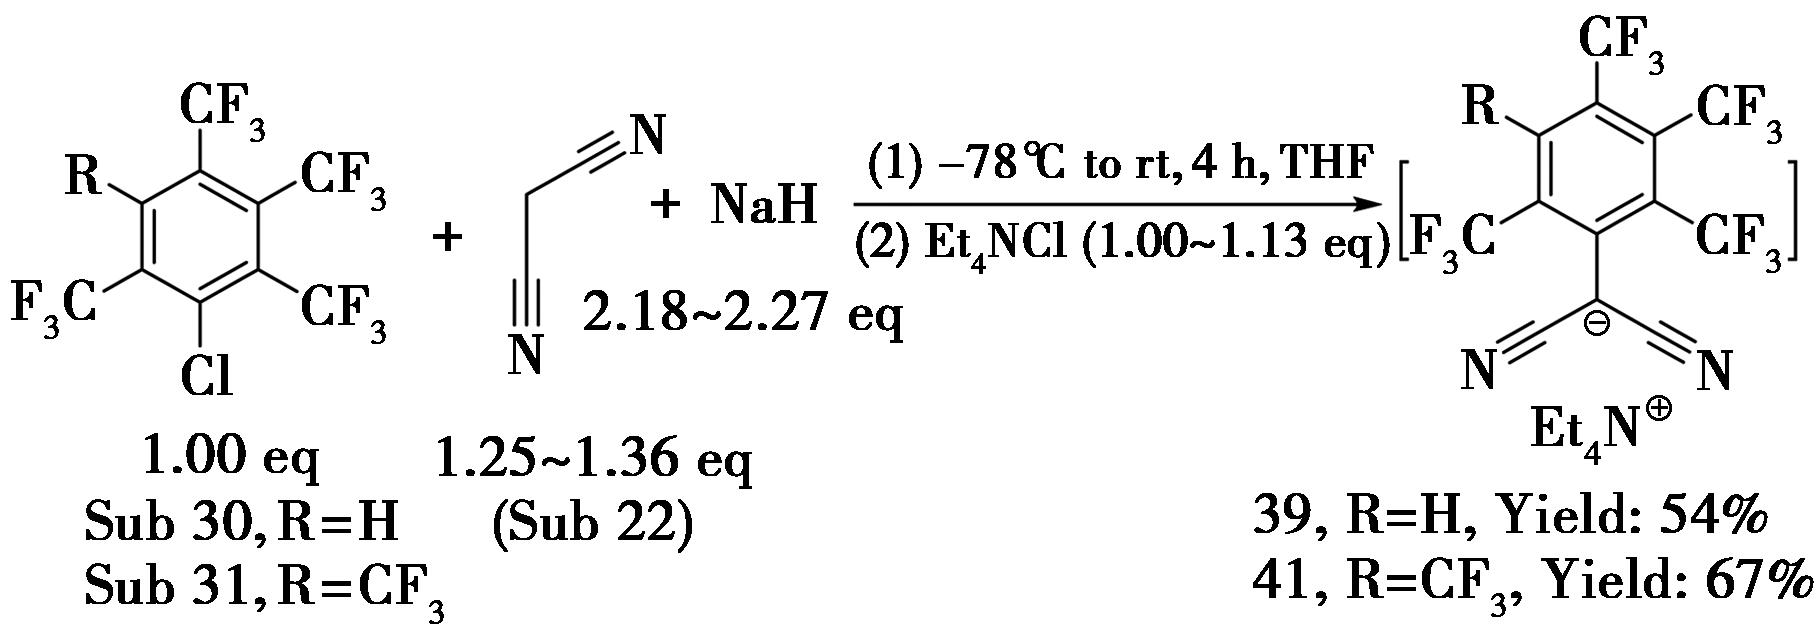
图19 2,3,4,6-四(三氟甲基)苯基丙二腈(39)和五(三氟甲基)苯基丙二腈(41)的四乙基铵盐的合成方法[42]
Fig.19 Synthetic methods of tetraethylammonium salts of 2,3,4,6-tetra(trifluoromethyl)phenylmalononitrile (39) and penta(trifluoromethyl)phenylmalononitrile (41)[42]
有机氟溶剂是一种新型有机反应介质,广泛应用于绿色化学、能源化学和生物医药等领域[43],其中溶质C—H键pKa值的实验测定具有极大的挑战性,长久以来一直是空白。极性氟代芳烃是一类氟化程度比较低的“两亲性”溶剂,在各类有机反应中具有广泛的应用[44-46]。有机分子在有机含氟溶剂中容易发生簇集[47,48],由于相界面的存在,通过实验准确测定有机含氟溶剂中溶质C—H键的pKa值存在很大的挑战性。此外,由于有机含氟溶剂缺乏基础物化实验参数,难以建立溶剂化模型对C—H键的pKa值进行计算模拟。
有机含氟溶剂对国民经济、国防建设和发展新质生产力领域具有重大潜力和超常规价值,可以为国家重大战略目标的突破提供重要支撑。但由于常规有机锚点化合物和指示剂分子在有机含氟溶剂中存在簇集、自卷和相分离等行为,这为准确找到可溶并且可以发生自去质子化的锚点化合物带来了非常大的困难,使得人们长久以来无法在有机含氟溶剂中建立可信的pKa酸度。这是物理有机化学和有机氟化学所共同面对的一个重要挑战。2025年,Liu团队[3]报道了一种适用于极性氟代芳烃的新型含氟锚点化合物(42),以对溴苯磺酰三氟甲基(Sub 32)和丙二腈(Sub 22)为原料,NaH作碱,在THF中通过钯催化的偶联反应合成了对磺酰三氟甲基苯丙二腈(42)(图20)。这是首例可以作为锚点化合物的氟代芳基乙腈类化合物,该化合物可以在6种极性氟代芳烃 FAr1~FAr6(图21a)中实现自去质子化。以对磺酰三氟甲基苯丙二腈(42)具有物理化学意义的自去质子化平衡常数作为参照值,Liu团队首次在6种极性氟代芳烃FAr1~FAr6(图21a)中实现了一系列有机溶质分子C—H键的pKa值实验测定。测试方法包括两个步骤,步骤一通过锚点化合物与强碱反应完全去质子化(图21b),测定其负离子的摩尔吸光系数,步骤二测定中性分子在极性氟代芳烃中自解离过程(图21c)不同浓度的紫外可见光谱图,结合负离子的摩尔吸光系数可以获得各组分的浓度,将不同浓度值代入公式(1)可以计算获得pKa值,图21d中列出了锚点化合物(42)在6种极性氟代芳烃FAr1~FAr6中的实验pKa值。
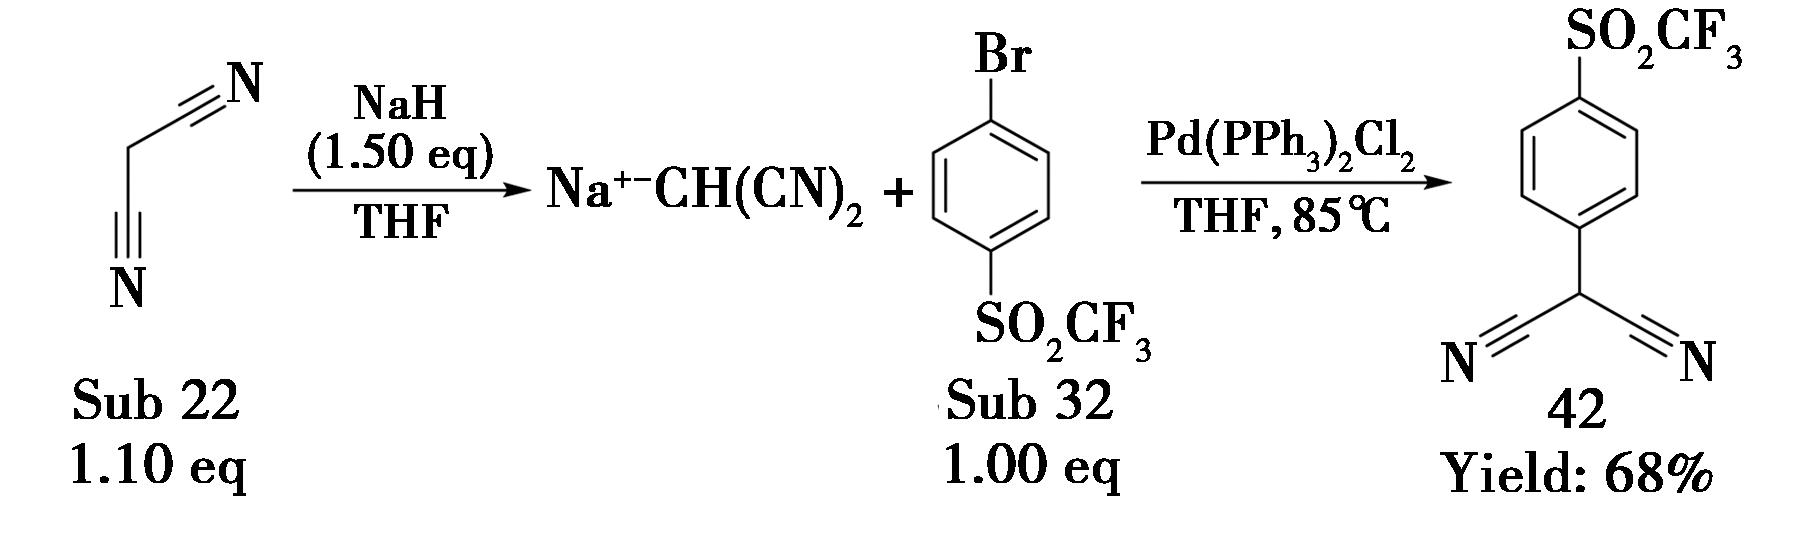
图20 对磺酰三氟甲基苯丙二腈(42)的合成方法[3]
Fig.20 Synthetic methods of p-sulfonyltrifluoromethylphenylmalononitrile (42)[3]
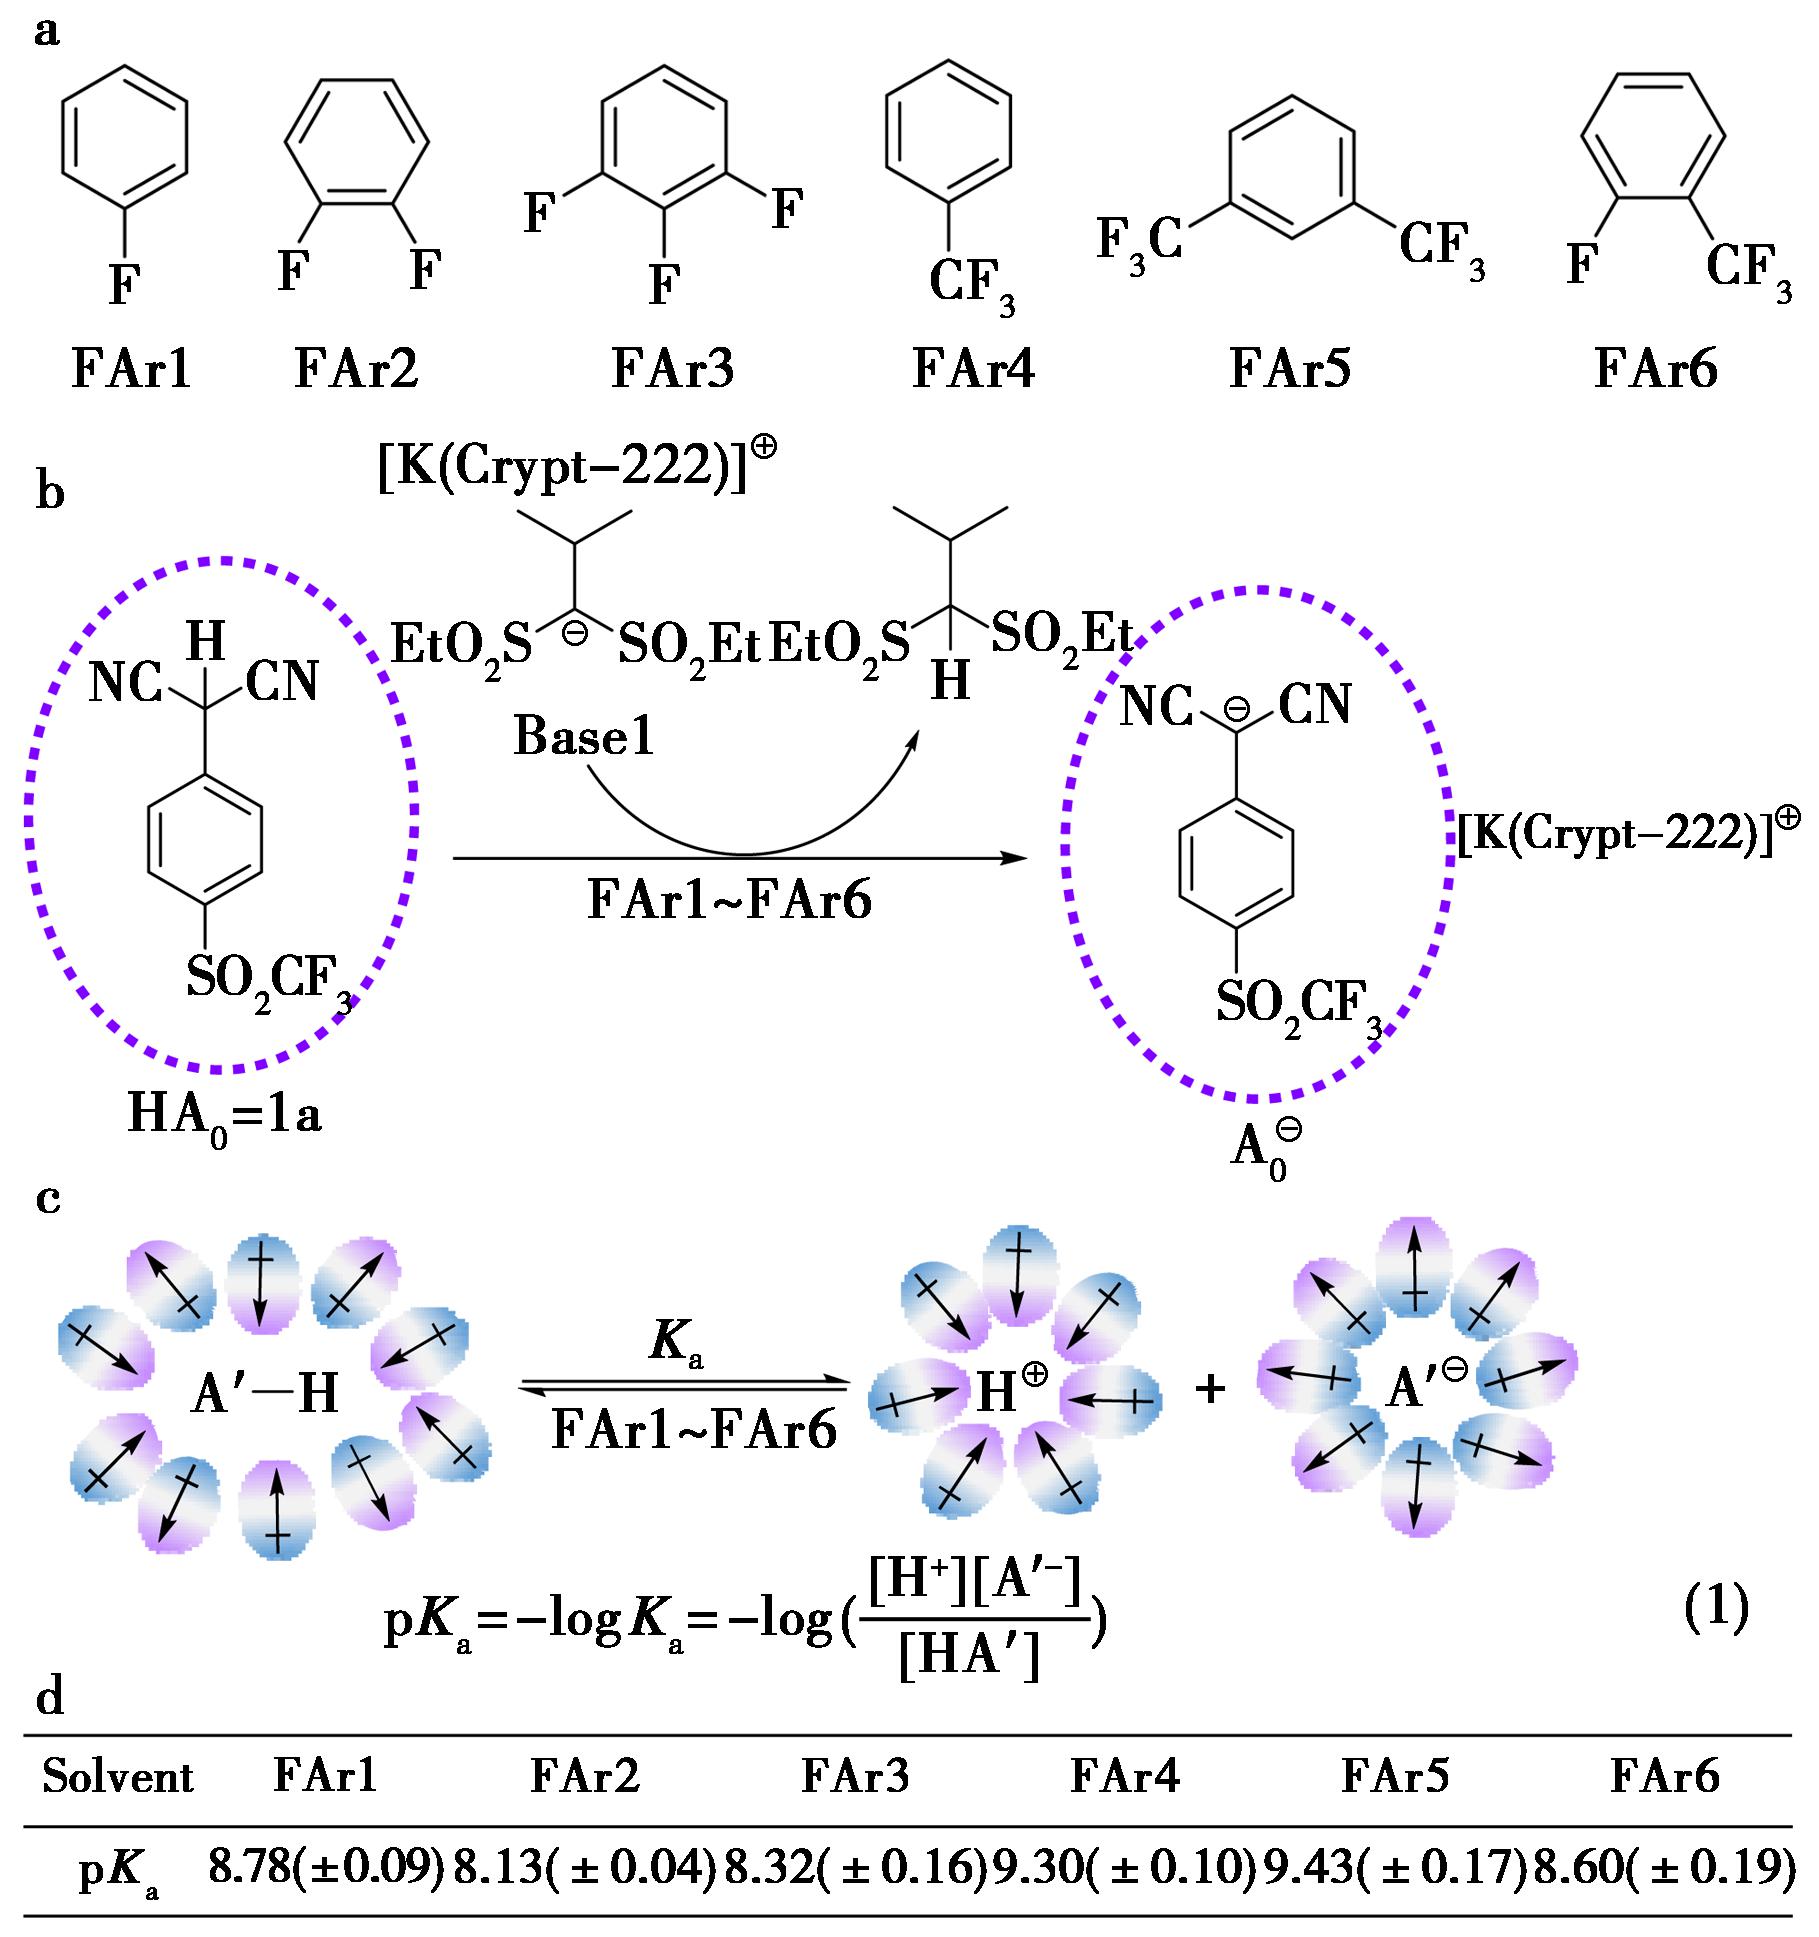
图21 a.6种极性氟代芳烃FAr1~FAr6的结构;b.锚点化合物42在FAr1~FAr6中被碱(base1)完全去质子化过程;c.锚点化合物42在FAr1~FAr6中的自去质子化过程;d.锚点化合物在FAr1~FAr6的实验测定pKa值[3]
Fig.21 a.Structures of six polar fluoroarenes FAr1~FAr6;b.Complete deprotonation process of anchor compound (42) by base1 in FAr1~FAr6;c.Autoprotolysis process of anchor compound 42 in FAr1~FAr6;d.Experimentally determined pKa values of the anchor compound in FAr1~FAr6[3]
氟代芳基乙腈类化合物是一类结构多样的指示剂,pKa范围跨度非常广,在乙腈中的pKa范围为8.88~26.98,将其作为酸碱指示剂用于pKa测试时,适用于pKa处于该区间±2个pKa单位的化合物。Liu团队[3]研发的对磺酰三氟甲基苯丙二腈(42)可以在极性氟代芳烃这样的有机含氟溶剂中发生自去质子化,提供具有物理和化学意义的重要参考基准点,这为氟代芳基乙腈类化合物作为含氟指示剂和含氟锚点化合物的发展打开了全新的方向。
1.4 氟代芳基丙二酸酯类化合物
2-(全氟苯基)丙二酸二乙酯(43)是一类典型的多氟芳基丙二酸酯类指示剂,两个酯基中心的次甲基脱去质子后得到碳负离子,与两侧的酯羰基以及五氟苯基形成大范围共轭体系,具有强特征紫外吸收信号。两侧的酯基可以通过共振作用分散负电荷,五氟苯基具有极强的吸电子诱导和共轭效应,大幅度提升了碳负离子的稳定性。2014年,Weaver等[49]使用碳酸钾作为碱,DMF作为溶剂,利用缺电子芳环六氟苯(Sub 33)与丙二酸二乙酯(Sub 34)的芳香亲核取代反应合成了2-(全氟苯基)丙二酸二乙酯(43)(图22)。
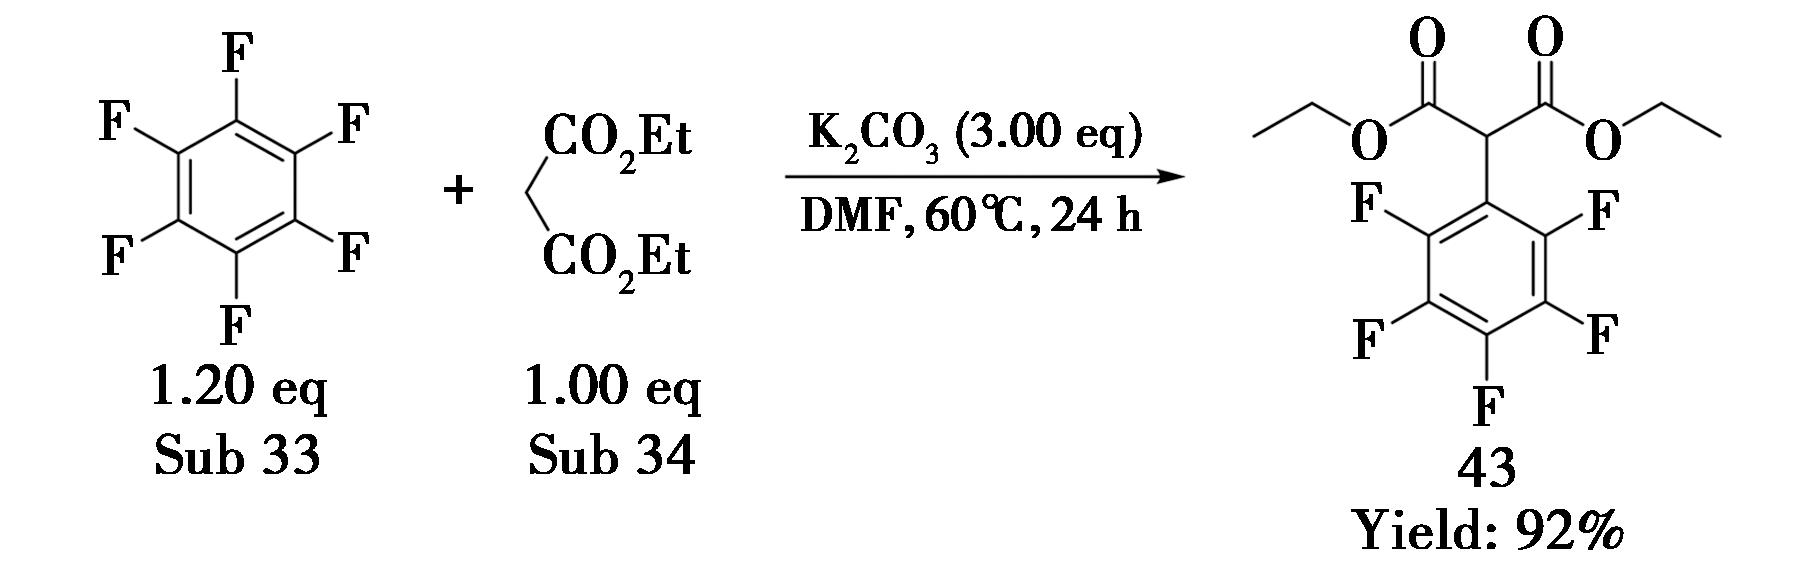
图22 2-(全氟苯基)丙二酸二乙酯(43)的合成方法[49]
Fig.22 Synthetic methods of diethyl 2-(perfluorophenyl)malonate (43)[49]
2-(全氟苯基)丙二酸二乙酯(43)在乙腈中pKa为22.88,将其作为酸碱指示剂用于pKa测试时,适用于pKa处于±2个pKa单位的化合物。
2 N—H酸
2.1 氟代二芳基胺类化合物
氟代二芳基胺的氨基N—H键去质子后生成氮负离子,孤对电子与两侧的多氟芳环形成大离域π共轭体系,具有强特征紫外吸收信号,两侧多氟芳环上不同取代基可以调控酸度。典型的氟代二芳基胺类结构如图23所示。
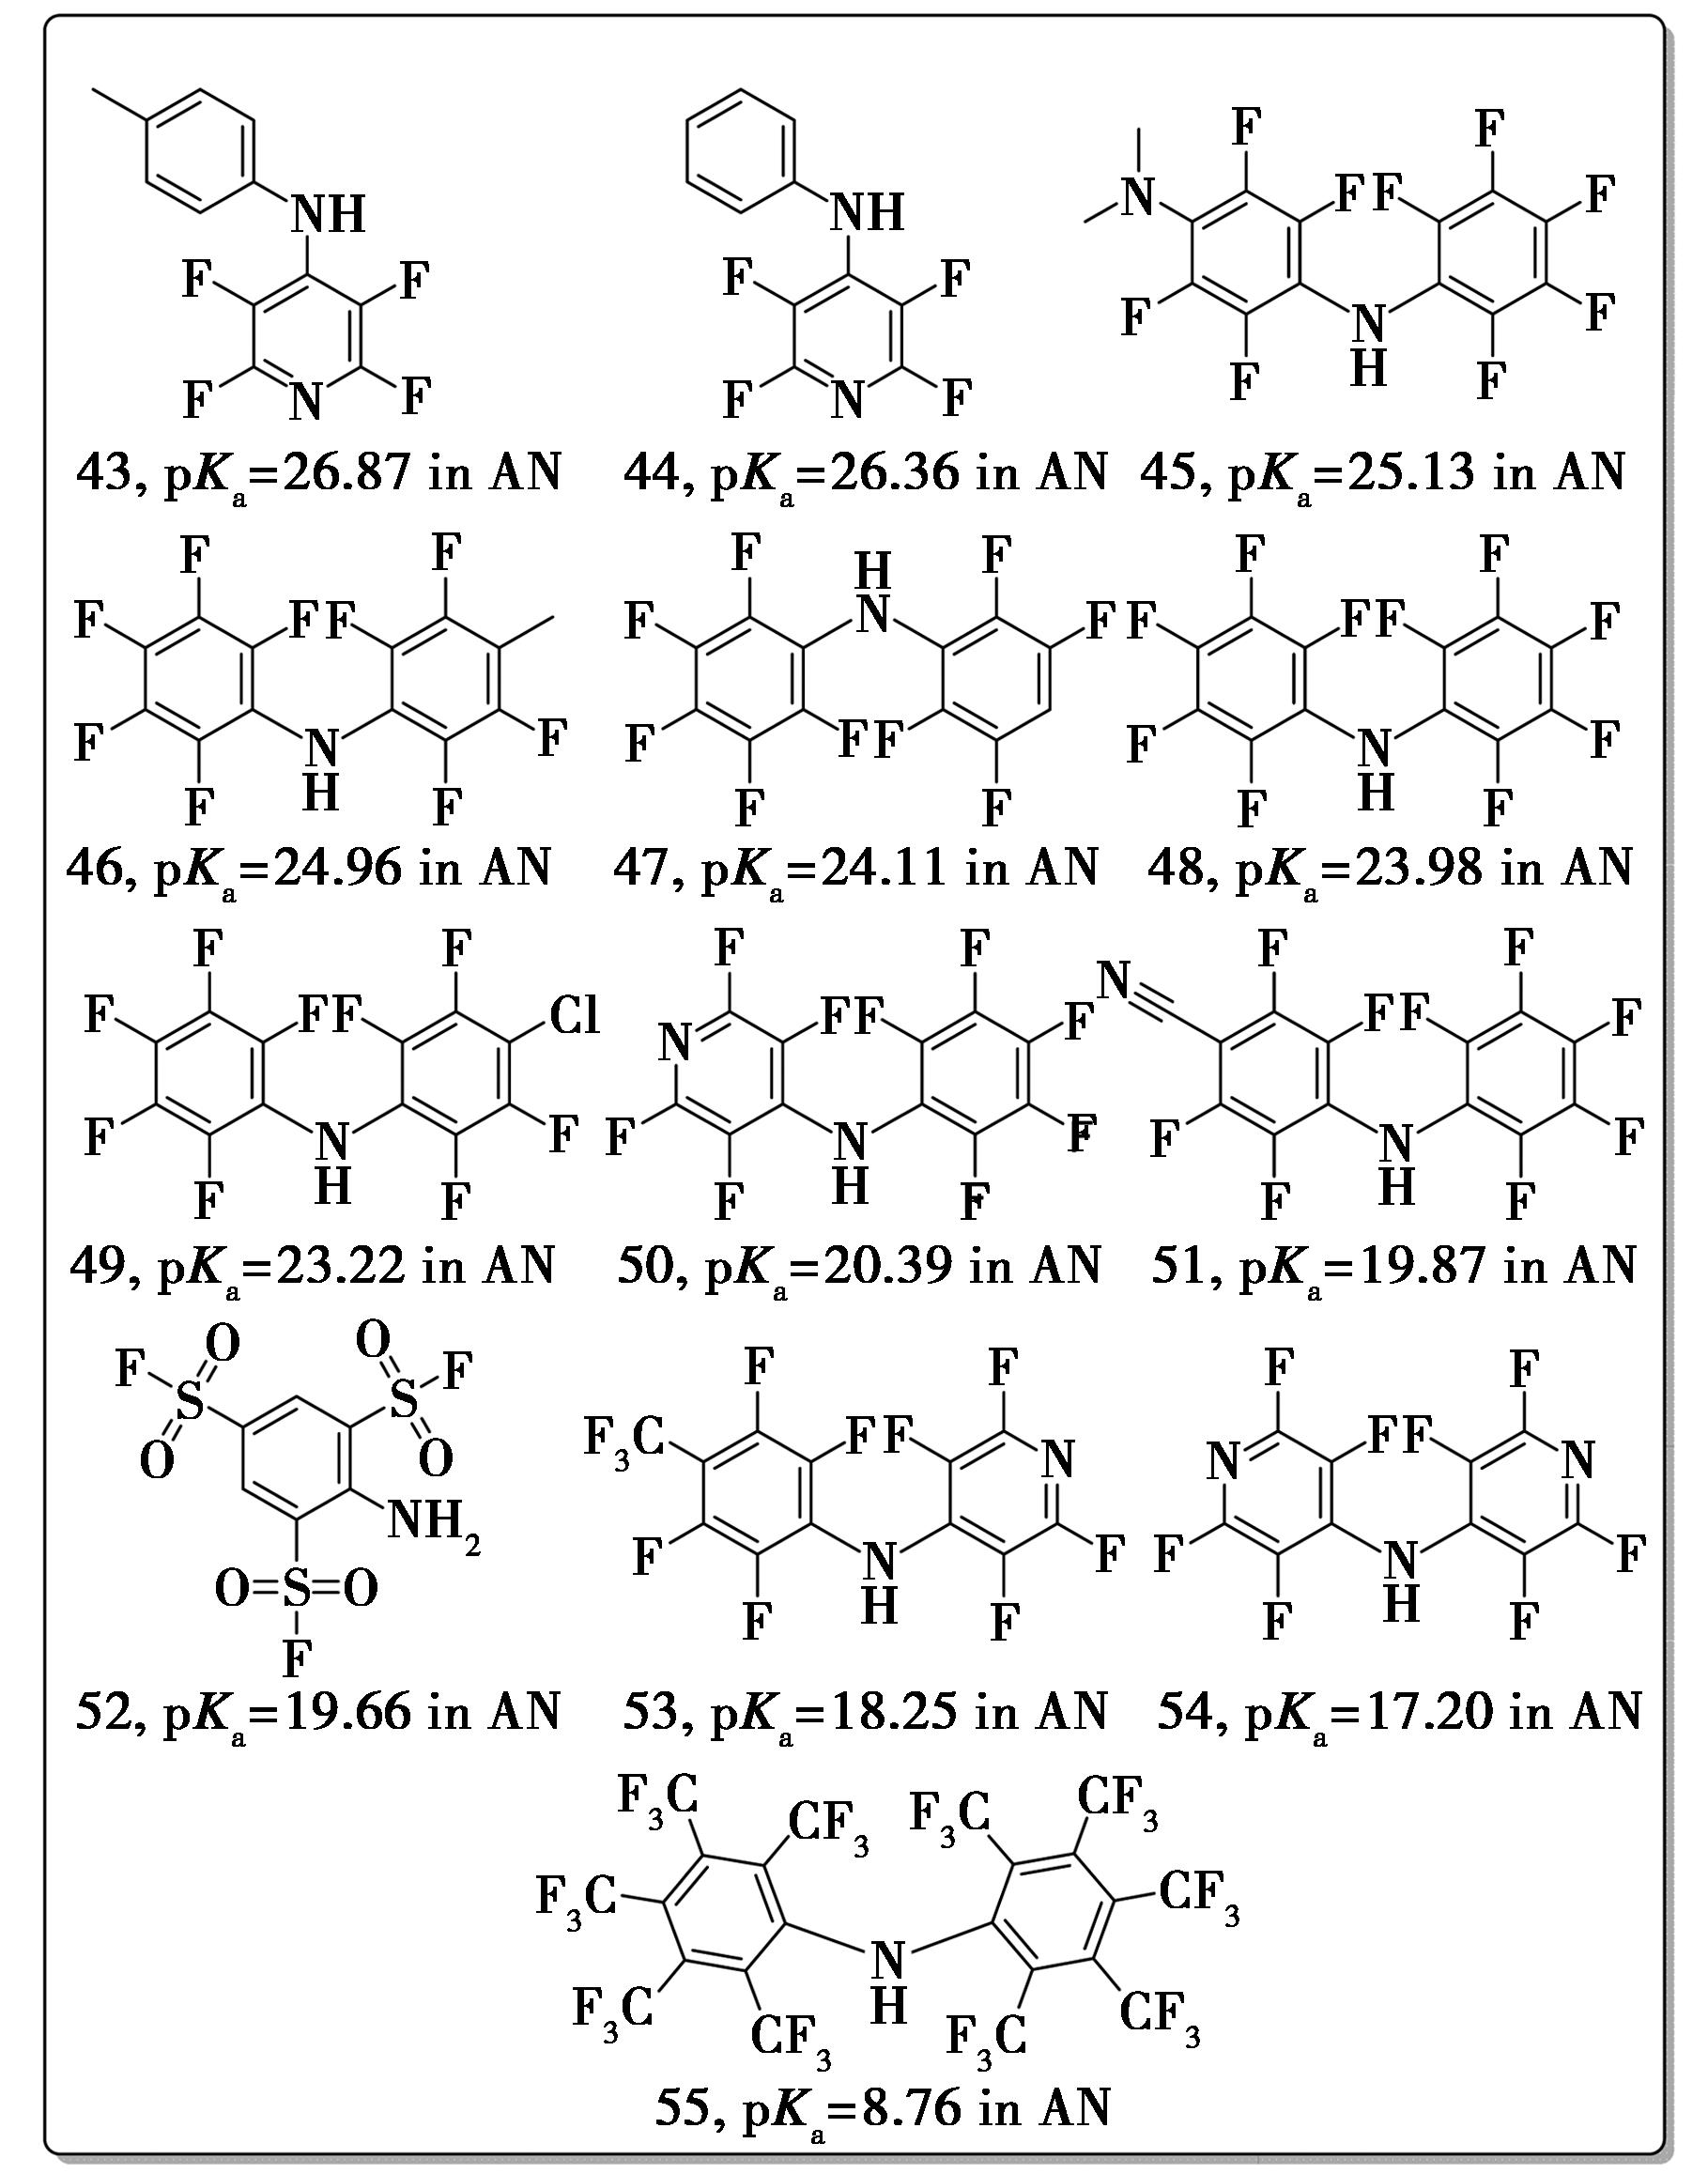
图23 典型的氟代二芳基胺结构及其在乙腈中的pKa值
Fig.23 Typical structure of fluorinated diarylamine and their pKa values in acetonitrile (AN)
2026年,Bao等[50]开发了无外加光敏剂、室温条件下的新型铜催化光反应体系,以草酰胺为氨基源,通过脱羧-脱羰基串联过程,实现多氟芳烃的C—F键选择性胺化,构建含氟芳胺类化合物,分别以94%和74%的产率获得了2,3,5,6-四氟-4-(对甲苯基)氨基吡啶(43)和2,3,5,6-四氟-4-苯基氨基吡啶(44)(图24)。
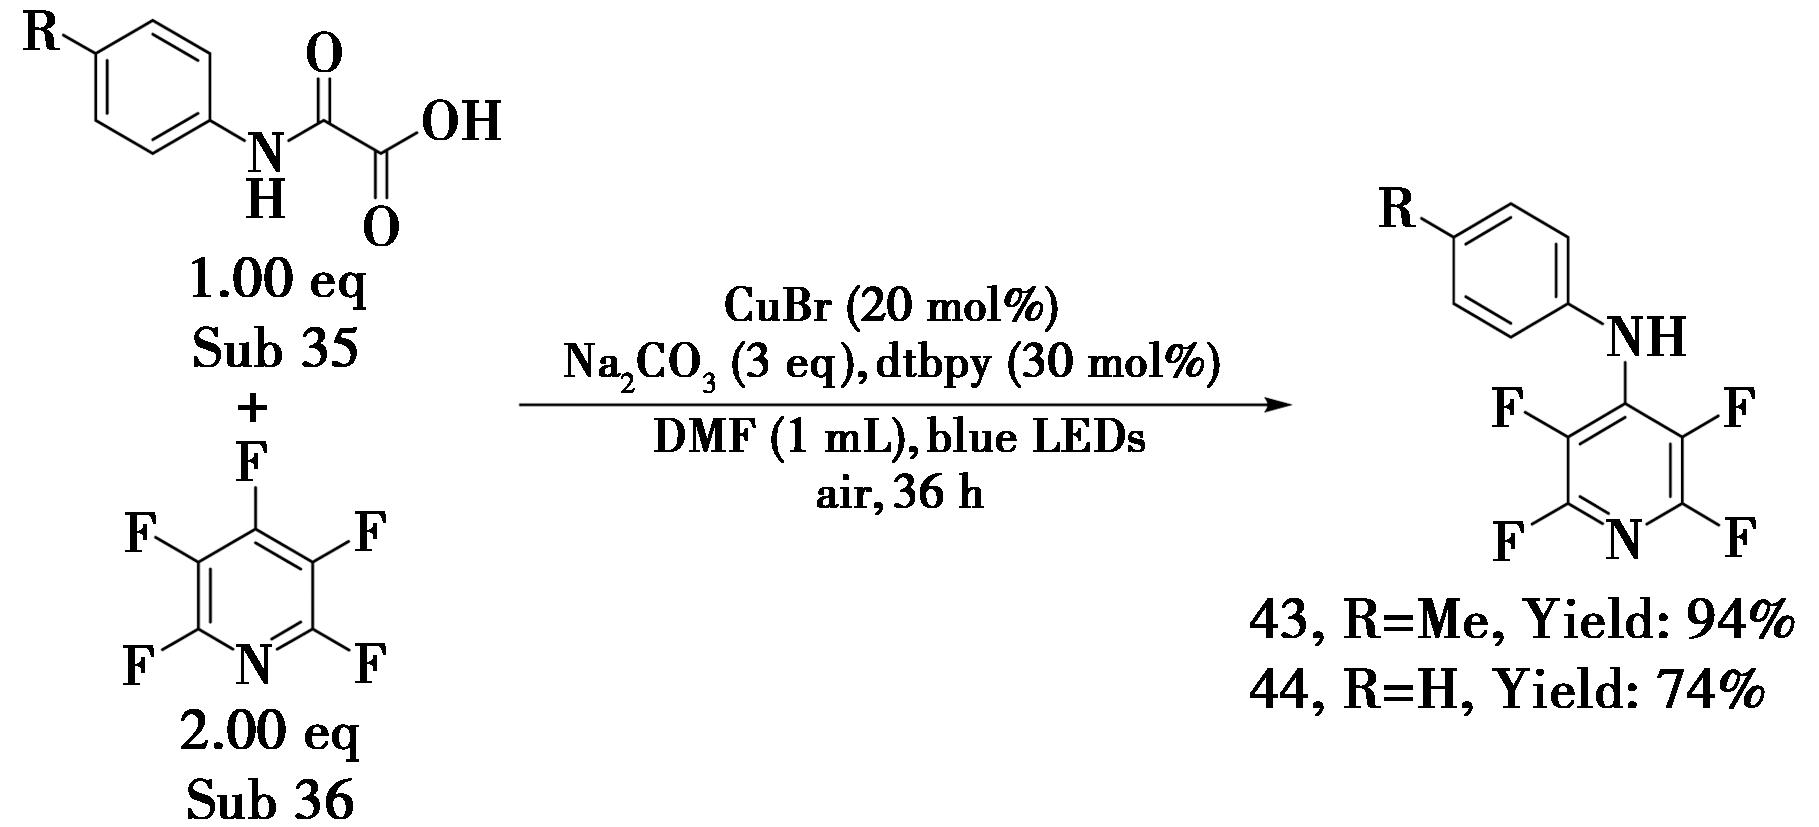
图24 2,3,5,6-四氟-4-(对甲苯基)氨基吡啶(43)和2,3,5,6-四氟-4-苯基氨基吡啶(44)的合成方法[50]
Fig.24 Synthetic methods of 2,3,5,6-tetrafluoro-4-(p-tolyl)aminopyridine (43) and 2,3,5,6-tetrafluoro-4- phenylaminopyridine (44)[50]
1981年,Vlasov等[19]以五氟苯胺为亲核试剂,在强碱作用下脱去N—H质子生成氨基负离子,进而进攻多氟芳烃的缺电子芳环,发生氟离子离去的亲核取代反应,生成了一系列不同取代基的多氟二芳胺(图25)。
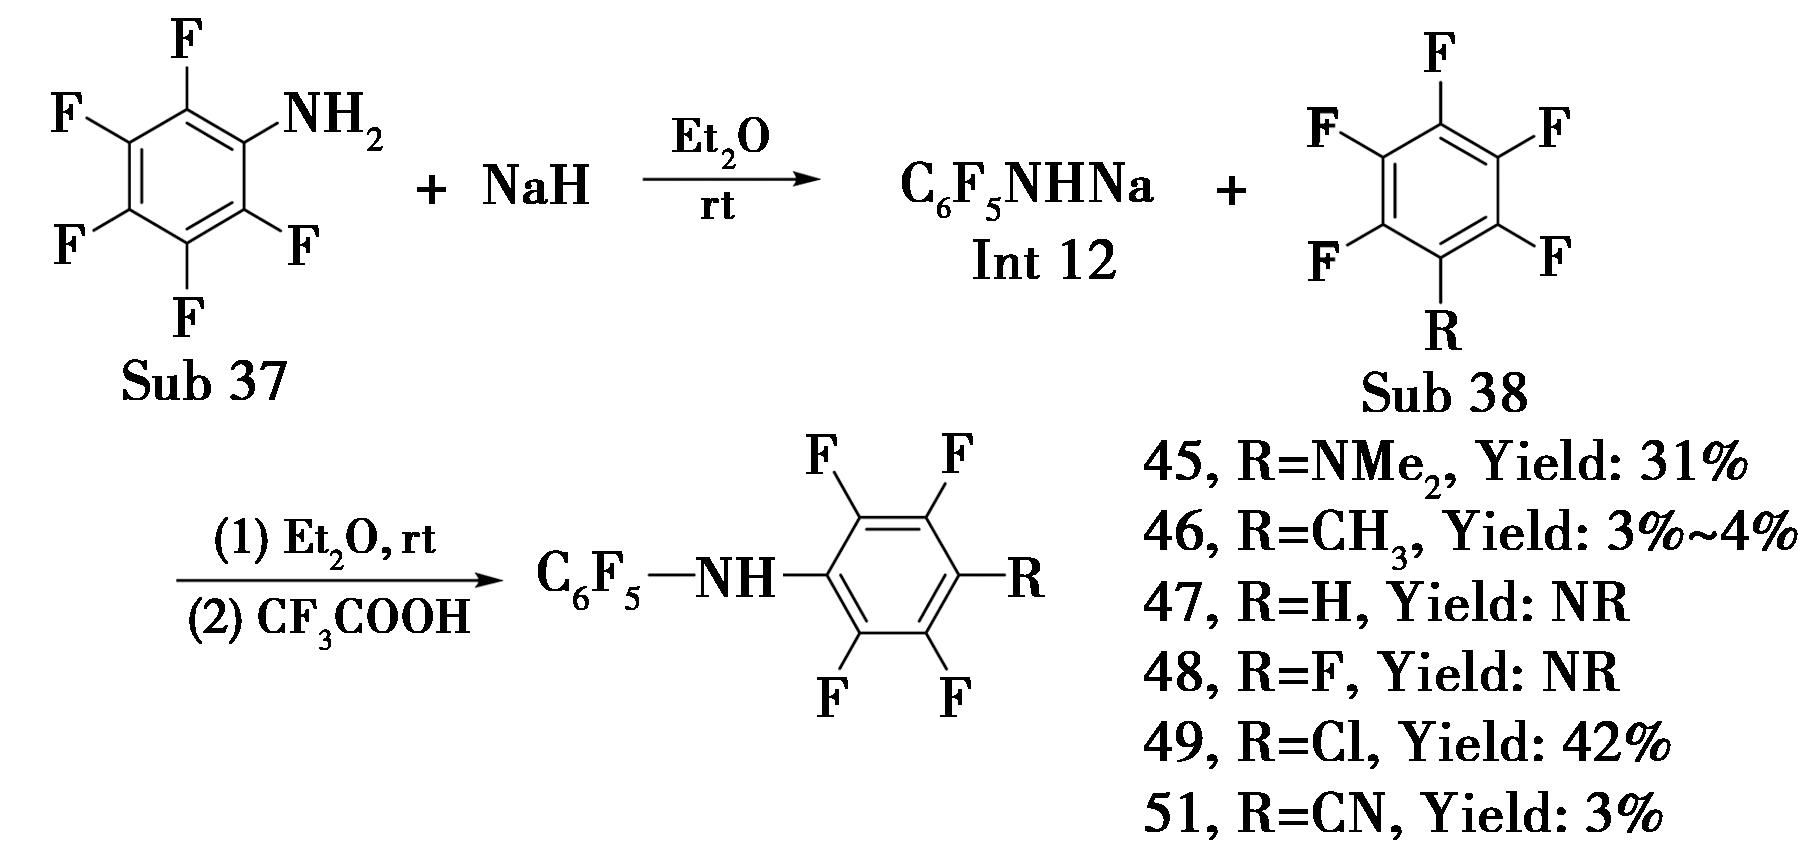
图25 不同取代基的多氟二芳胺的合成方法[19]
Fig.25 Synthetic methods of polyfluorodiarylamines with different substituents[19]
对称全氟二芳胺(48)也可以由Koppang[51]于1971年开发的经典方法制备,通过六氟苯与氨基锂在THF中发生亲核芳香取代反应。六氟苯与氨基锂在物质的量比例相等的条件下,产率为61.8%;当提升氨基锂的物质的量比例到两倍的时候,产率可提升至67.2%(图26)。
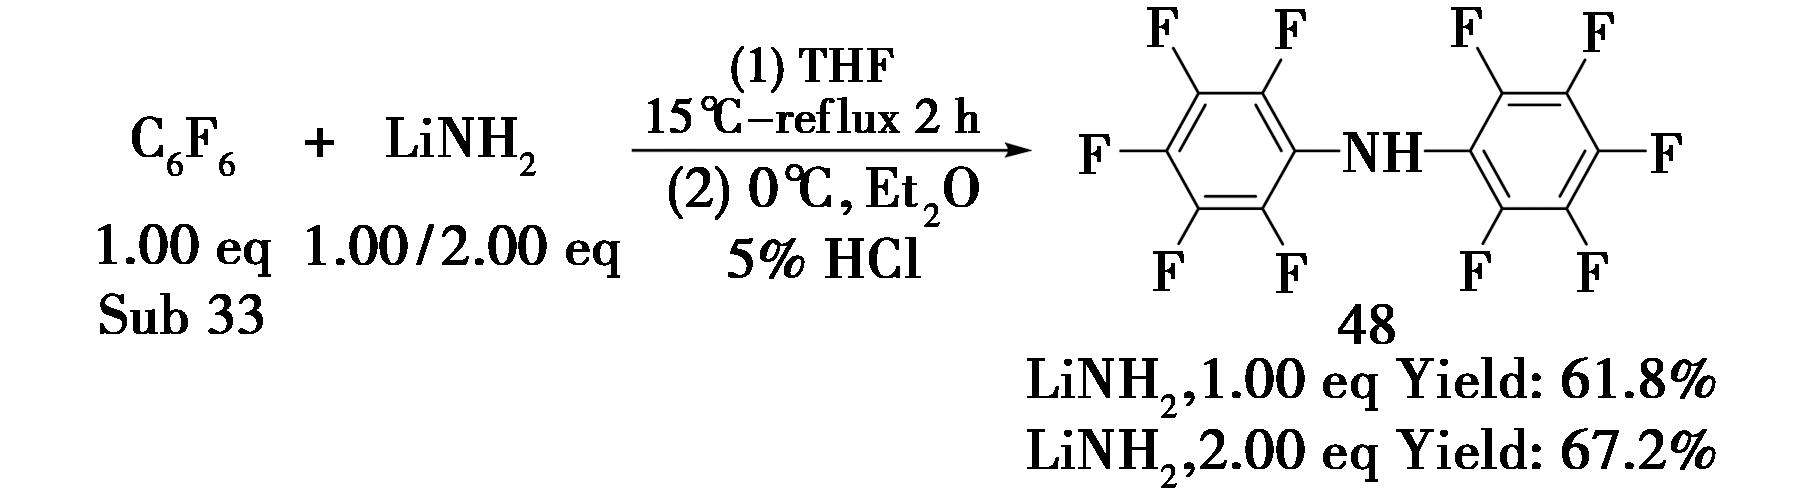
图26 对称全氟二芳胺(48)的合成方法[51]
Fig.26 Synthetic method of symmetrical perfluorodiarylamine (48)[51]
4-(全氟苯氨基)-2,3,5,6-四氟吡啶(50)和4-(2,3,5,6-四氟-4-三氟甲基苯氨基)-2,3,5,6-四氟吡啶(53)可由4-氨基-2,3,5,6-四氟吡啶(Sub 39)分别与六氟苯(Sub 33)和4-三氟甲基五氟苯(Sub 40)在NaH条件下通过亲核芳香取代反应制备(图27)[52]。
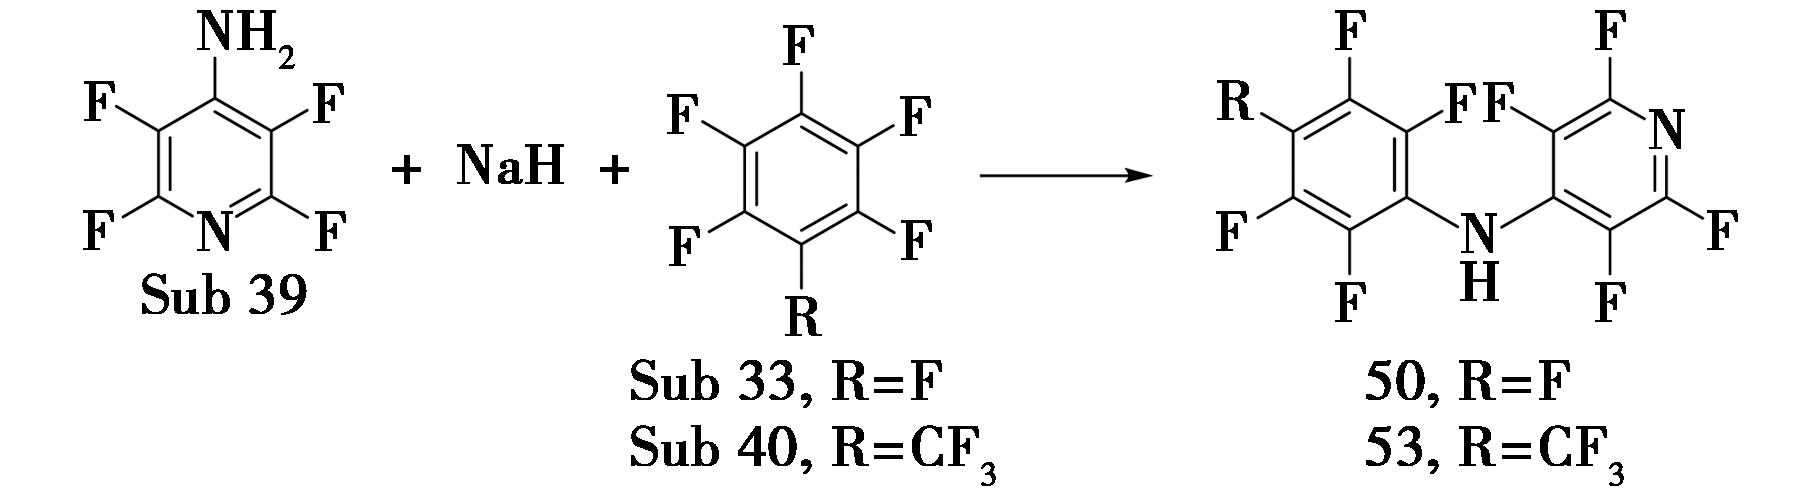
图27 4-(全氟苯氨基)-2,3,5,6-四氟吡啶(50)和4-(2,3,5,6-四氟-4-三氟甲基苯氨基)-2,3,5,6-四氟吡啶(53)的合成方法[52]
Fig.27 Synthetic methods of 4-(perfluorophenylamino)-2,3,5,6-tetrafluoropyridine (50) and 4-(2,3,5,6-tetrafluoro-4-(trifluoromethyl)phenylamino)-2,3,5,6-tetrafluoropyridine[52]
2011年,Yagupolskii等[53]报道了2,4,6-三氟磺酰苯胺(52)的两步合成路线(图28)。第一步以对甲氧基羰基氨基苯磺酸钠(Sub 41)或者乙酰苯胺(Sub 42)为原料,在氯磺酸和亚硫酰氯条件下经过氯磺化反应制备前驱体2,4,6-三氯磺酰苯胺(Int 13),产率分别为61%和58.4%。然后第二步,前驱体2,4,6-三氯磺酰苯胺(Int 13)在氟化钾/二氧六环体系中发生Halex氯-氟交换反应,将-SO2Cl转化为-SO2F,以77.9%的产率获得目标产物。
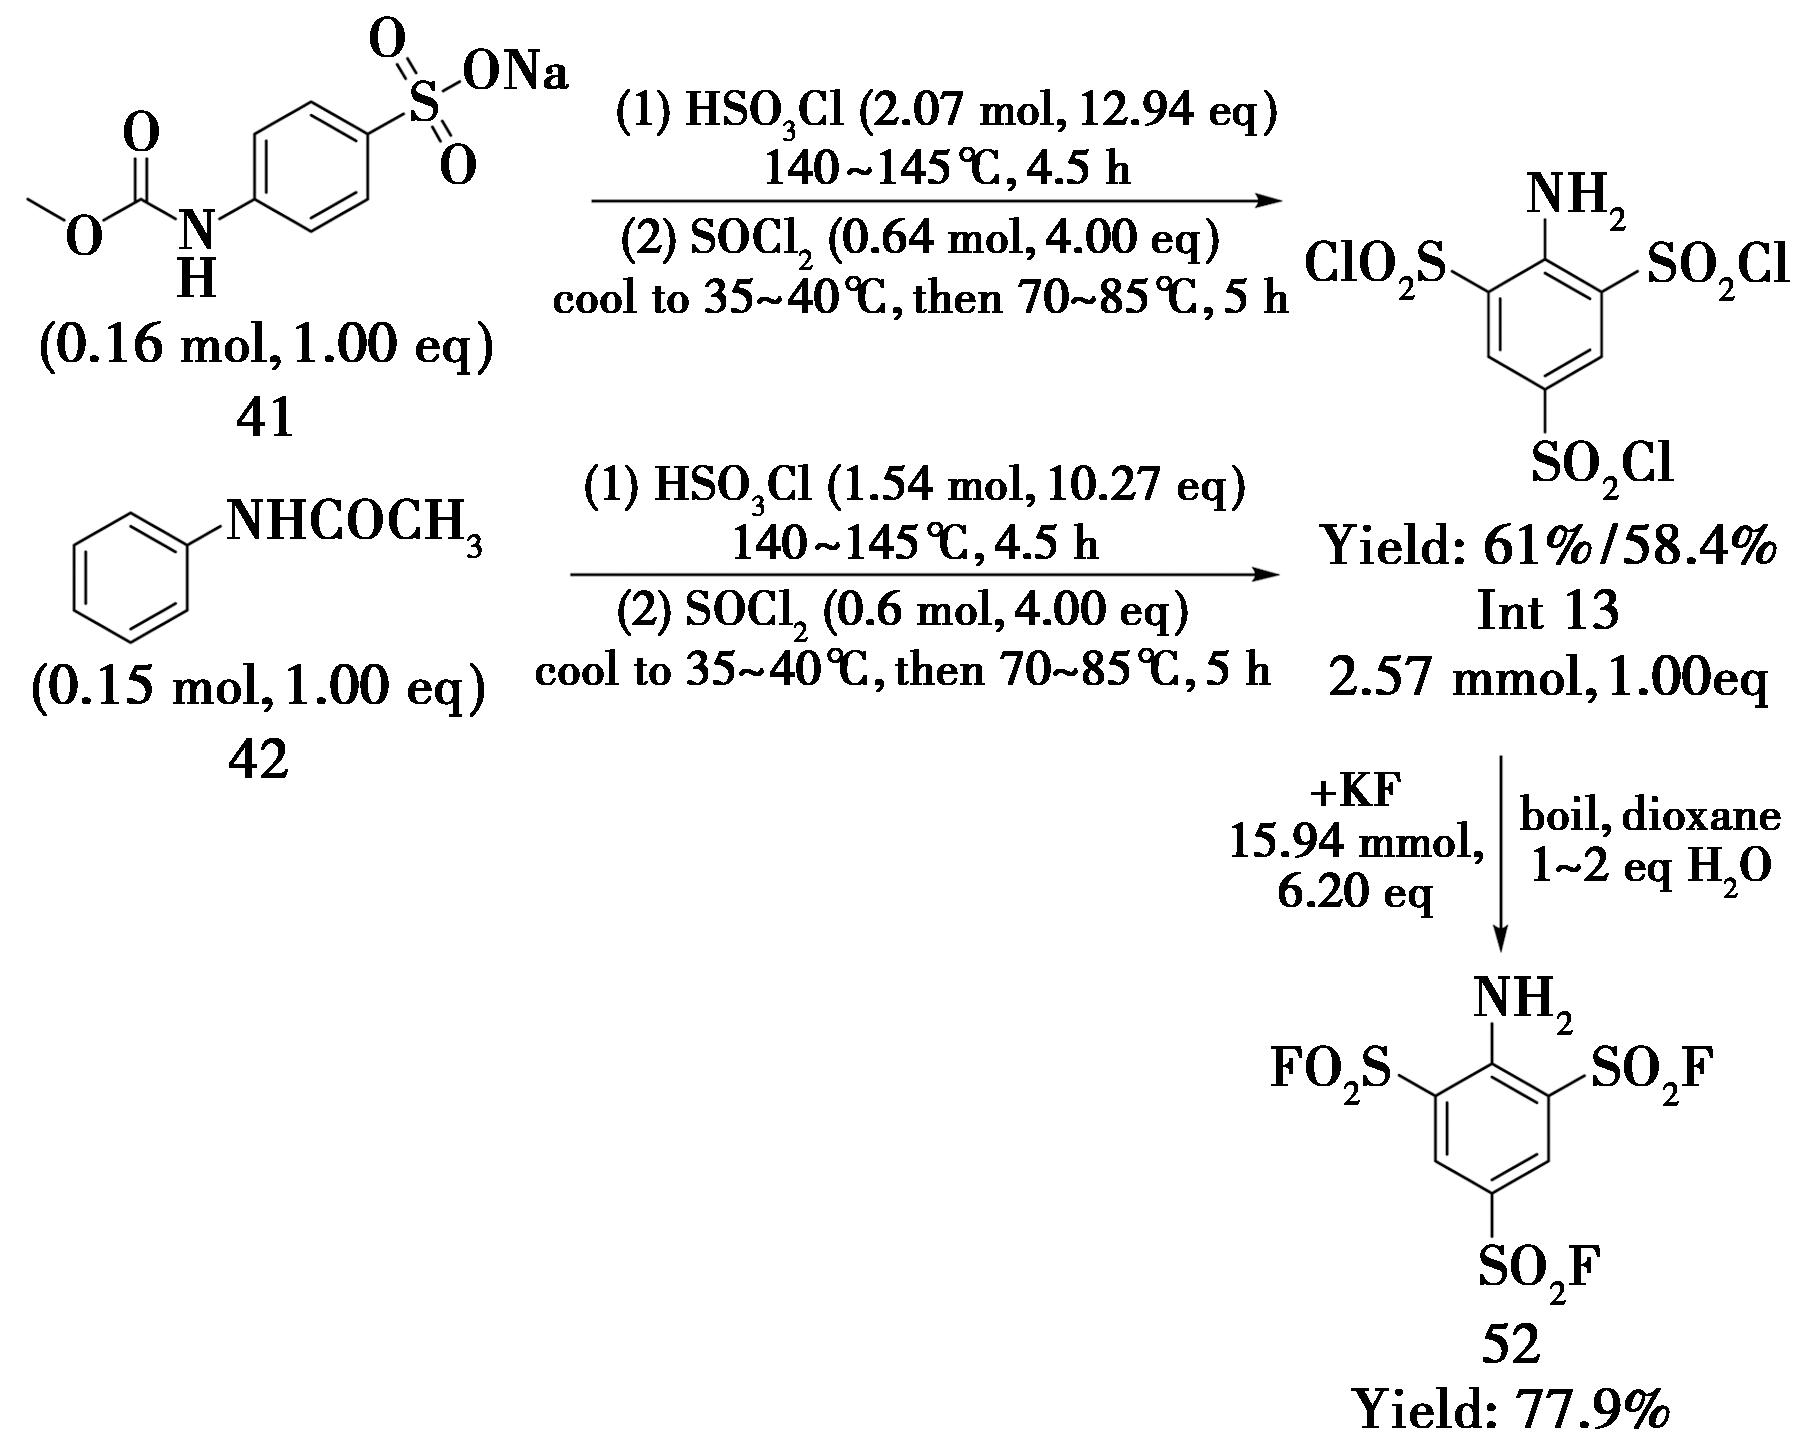
图28 2,4,6-三氟磺酰苯胺(52)的合成方法[53]
Fig.28 Synthesis method of 2,4,6-trifluorosulfonylaniline (52)[53]
2001年,Coe等[54]报道了以氢化钠作为碱,通过脲介导的五氟吡啶(Sub 36)的双分子亲核芳香取代反应制备双(四氟-4-吡啶基)胺(54),反应需使用高沸点溶剂二乙二醇二甲醚,在回流条件下反应18 h,产率高达93%。2020年,Hosseini等[55]开发了以磺酰胺(Sub 43)为氮源,碳酸钾为弱碱,五氟吡啶(Sub 36)在乙腈回流12 h条件下的路线,条件温和,产率稍有降低,为87%(图29)。
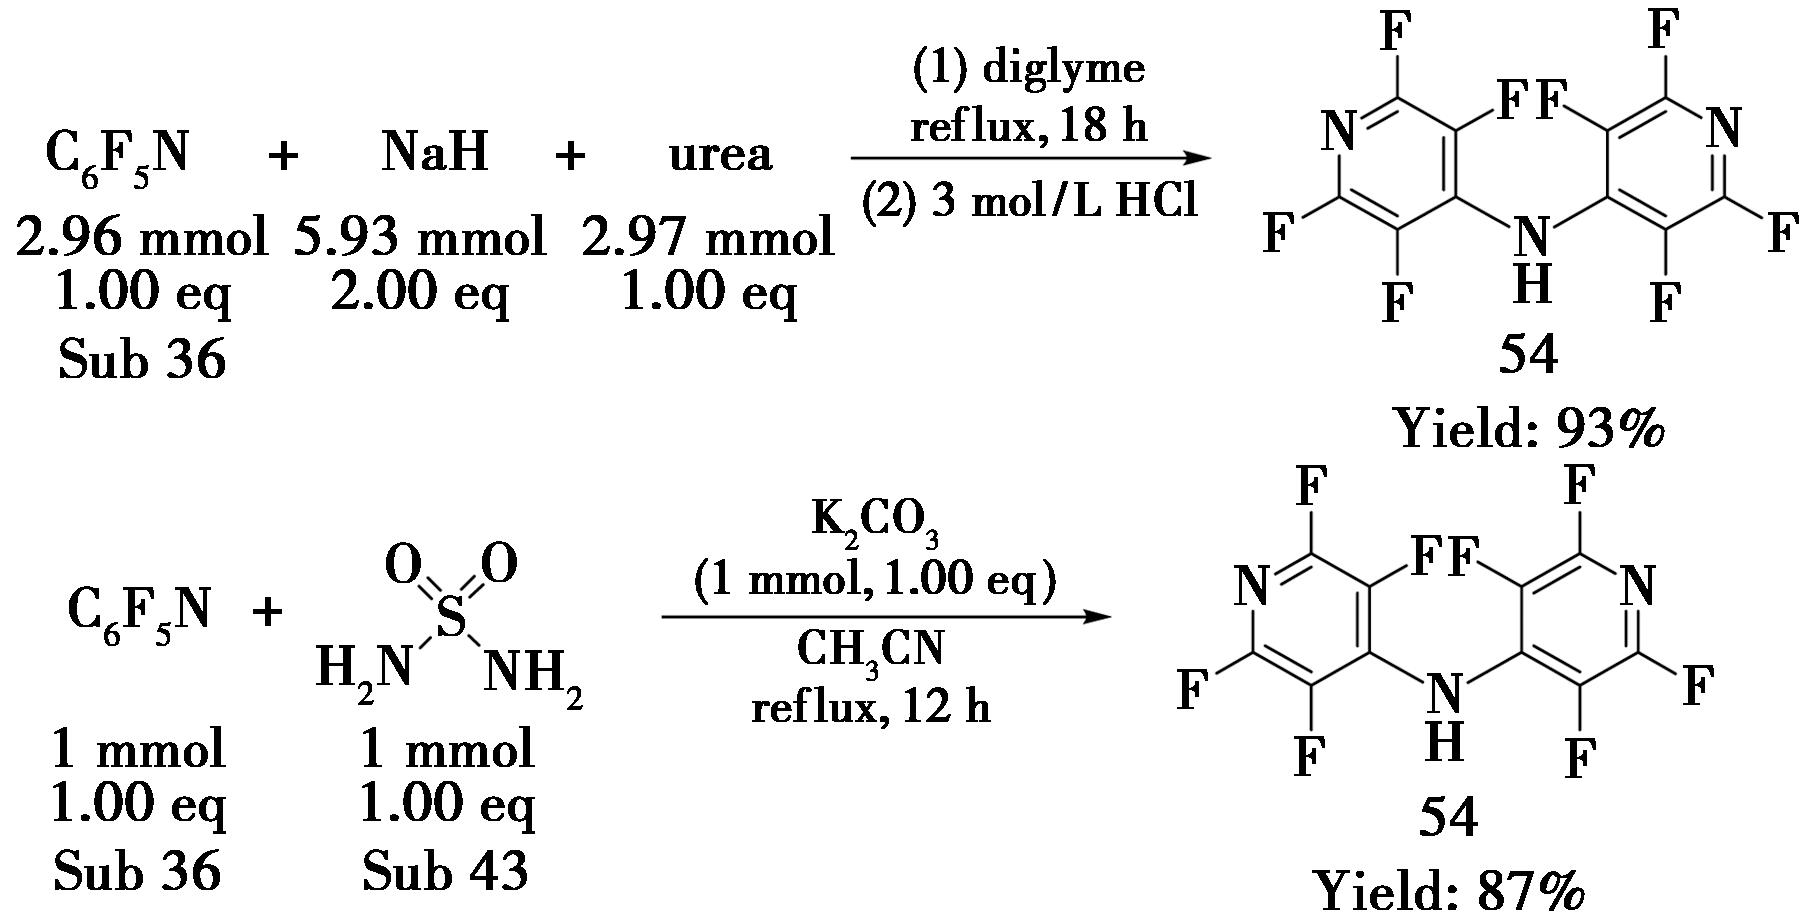
图29 双(四氟-4-吡啶基)胺(54)的合成方法[54,55]
Fig.29 Synthetic method of bis(tetrafluoro-4-pyridyl)amine (54)[54,55]
2021年,Leito等[39]开发了双(2,3,4,5,6-五(三氟甲基)苯基)胺(55)的合成方法,以五(三氟甲基)苯胺(Sub 44)和五(三氟甲基)氯苯(Sub 45)为原料,在超强膦腈碱t-BuP1(pyrr)作用下经亲核芳香取代反应,再经氟磺酸质子化淬灭,一步合成,产率59%(图30)。其中超强膦腈碱的使用是反应成功的关键,尝试用任何无机碱替代均无法得到目标产物。
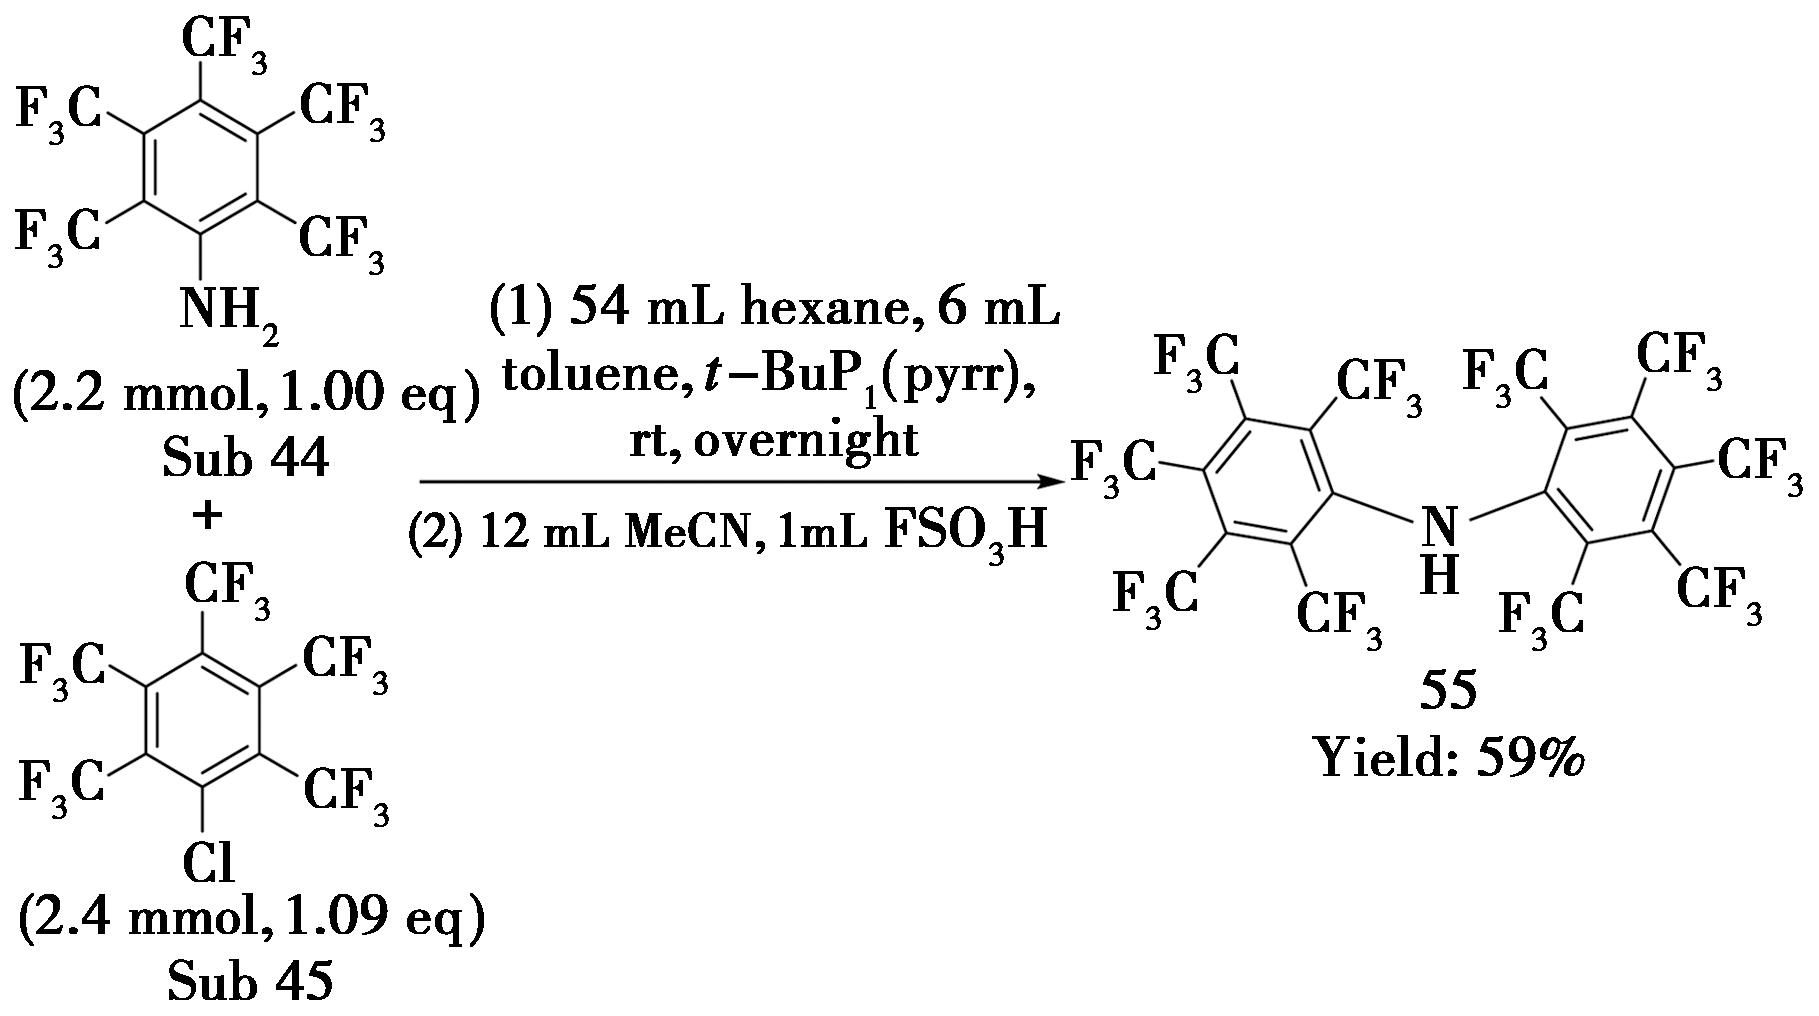
图30 双(2,3,4,5,6-五(三氟甲基)苯基)胺(55)的合成方法[39]
Fig.30 Synthetic method of bis(2,3,4,5,6-penta(trifluoromethyl)phenyl)amine (55)[39]
氟代芳基二芳基胺化合物在乙腈中的pKa范围为8.76~26.87,将其作为酸碱指示剂用于pKa测试时,适用于pKa处于该区间±2个pKa单位的化合物。
2.2 氟代芳基双磺酰亚胺类化合物
多氟芳基双磺酰亚胺至少含有一个多氟芳基取代基,去质子化位点为两个磺酰基中间的N—H键,去质子化后生成氮负离子,通过磺酰基与两侧的苯环形成大离域π体系,具有强的特征紫外吸收信号。典型的多氟芳基双磺酰亚胺结构如图31所示。
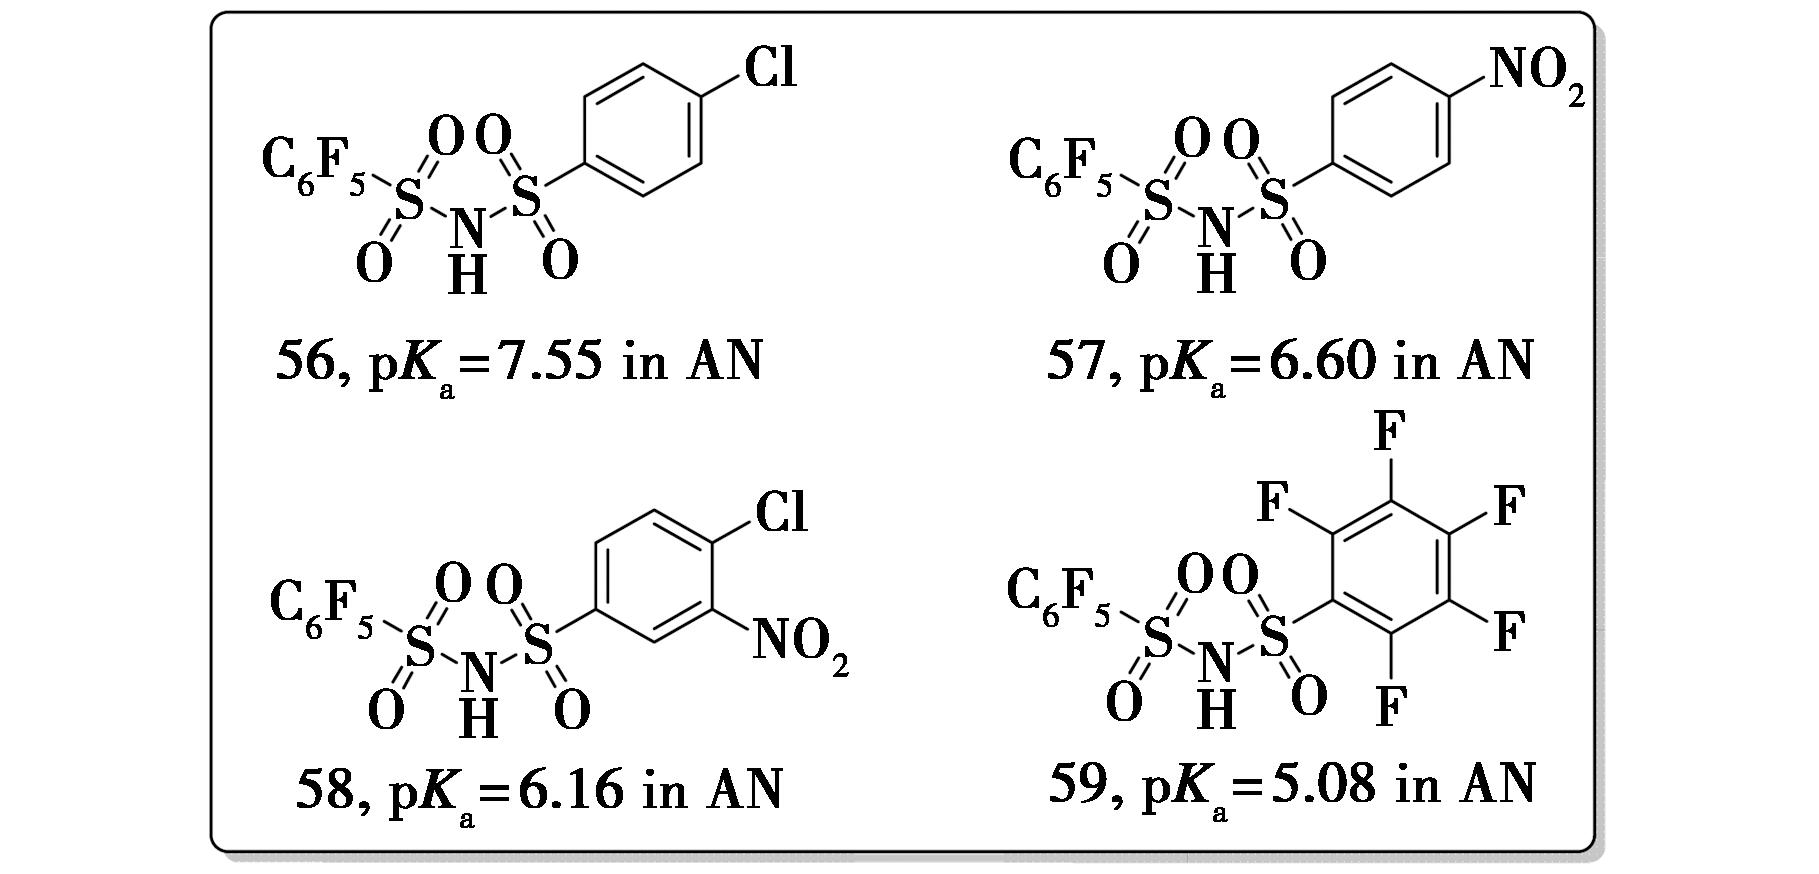
图31 典型的多氟芳基双磺酰亚胺结构及其在乙腈中的pKa值
Fig.31 Typical structure of polyfluoroaryl disulfonylimide and their pKa values in acetonitrile (AN)
2009年,Leito等[56]利用Dyhanov反应路线合成了一系列不对称多氟芳基双磺酰亚胺。磺酰胺(Sub 47)在氢氧化钠碱性条件下脱质子,作为亲核试剂进攻五氟取代磺酰氯(Sub 46),脱去氯离子,进而盐酸酸化得到目标产物(图32)。
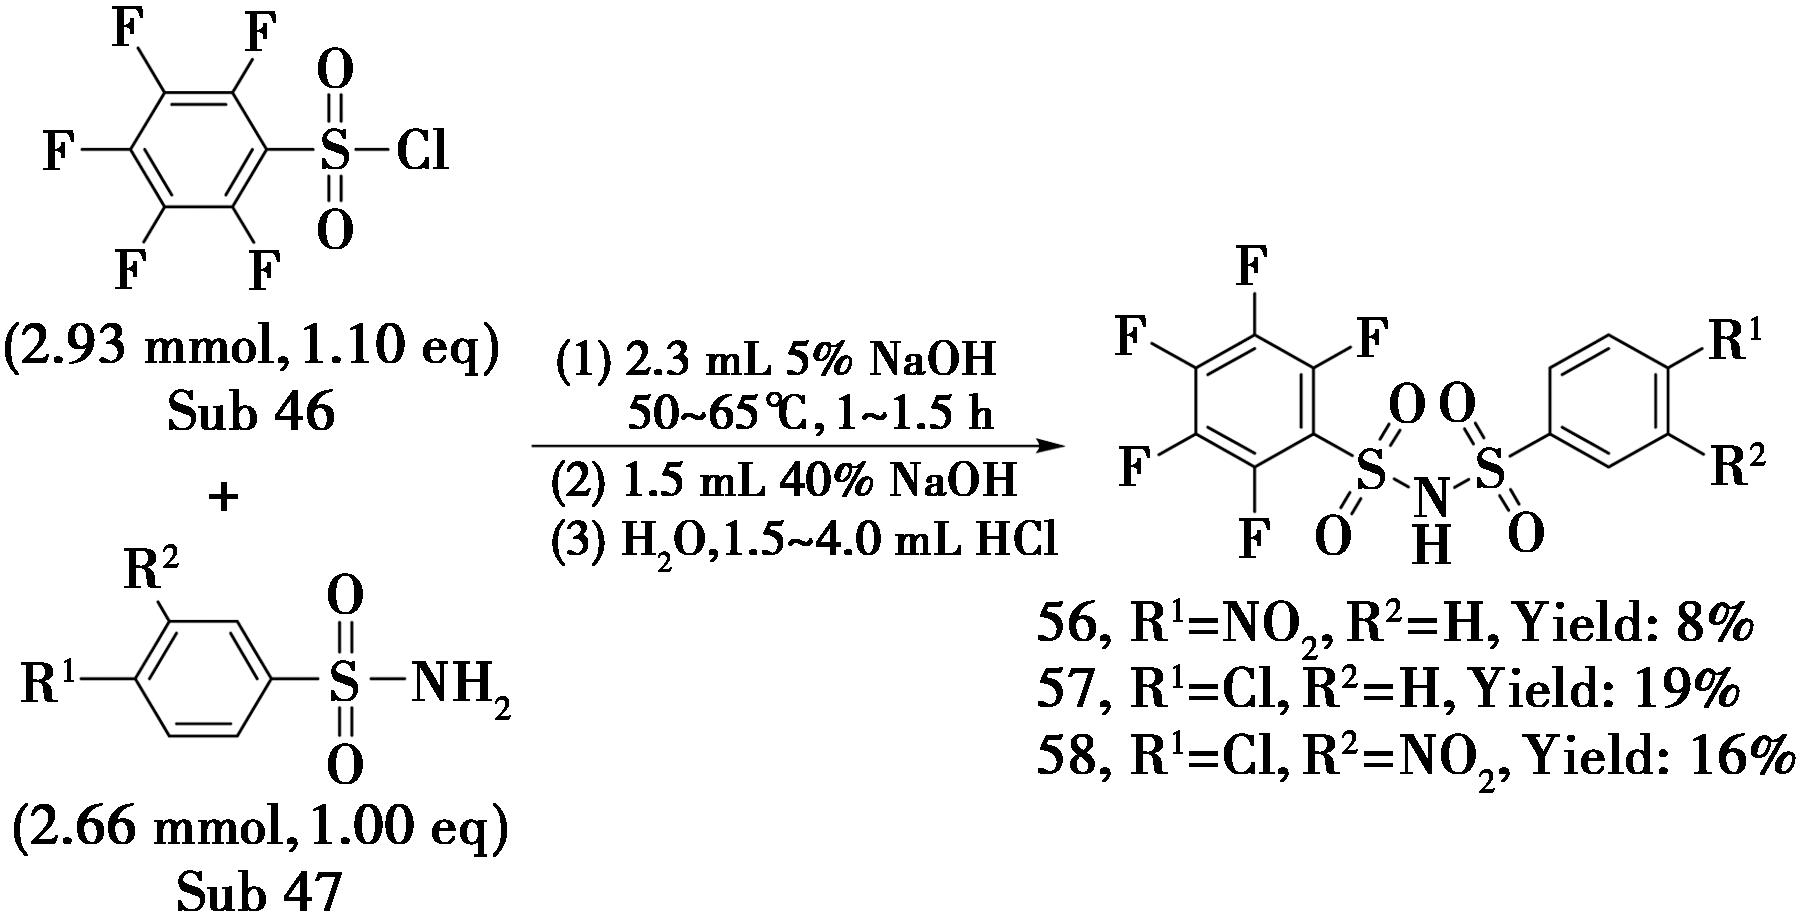
图32 不对称多氟芳基双磺酰亚胺的合成方法[56]
Fig.32 Synthesis method of asymmetric polyfluoroaryl disulfonylimide[56]
2024年,Schreiner等[57]报道了对称的双(五氟苯磺酰)亚胺(59)可以通过五氟苯磺酰氯(Sub 46)和五氟苯磺酰胺(Sub 47)为原料,甲苯作为溶剂,DMAP/三乙胺体系中完成磺酰化,酸化后得到产物,产率为60%(图33)。
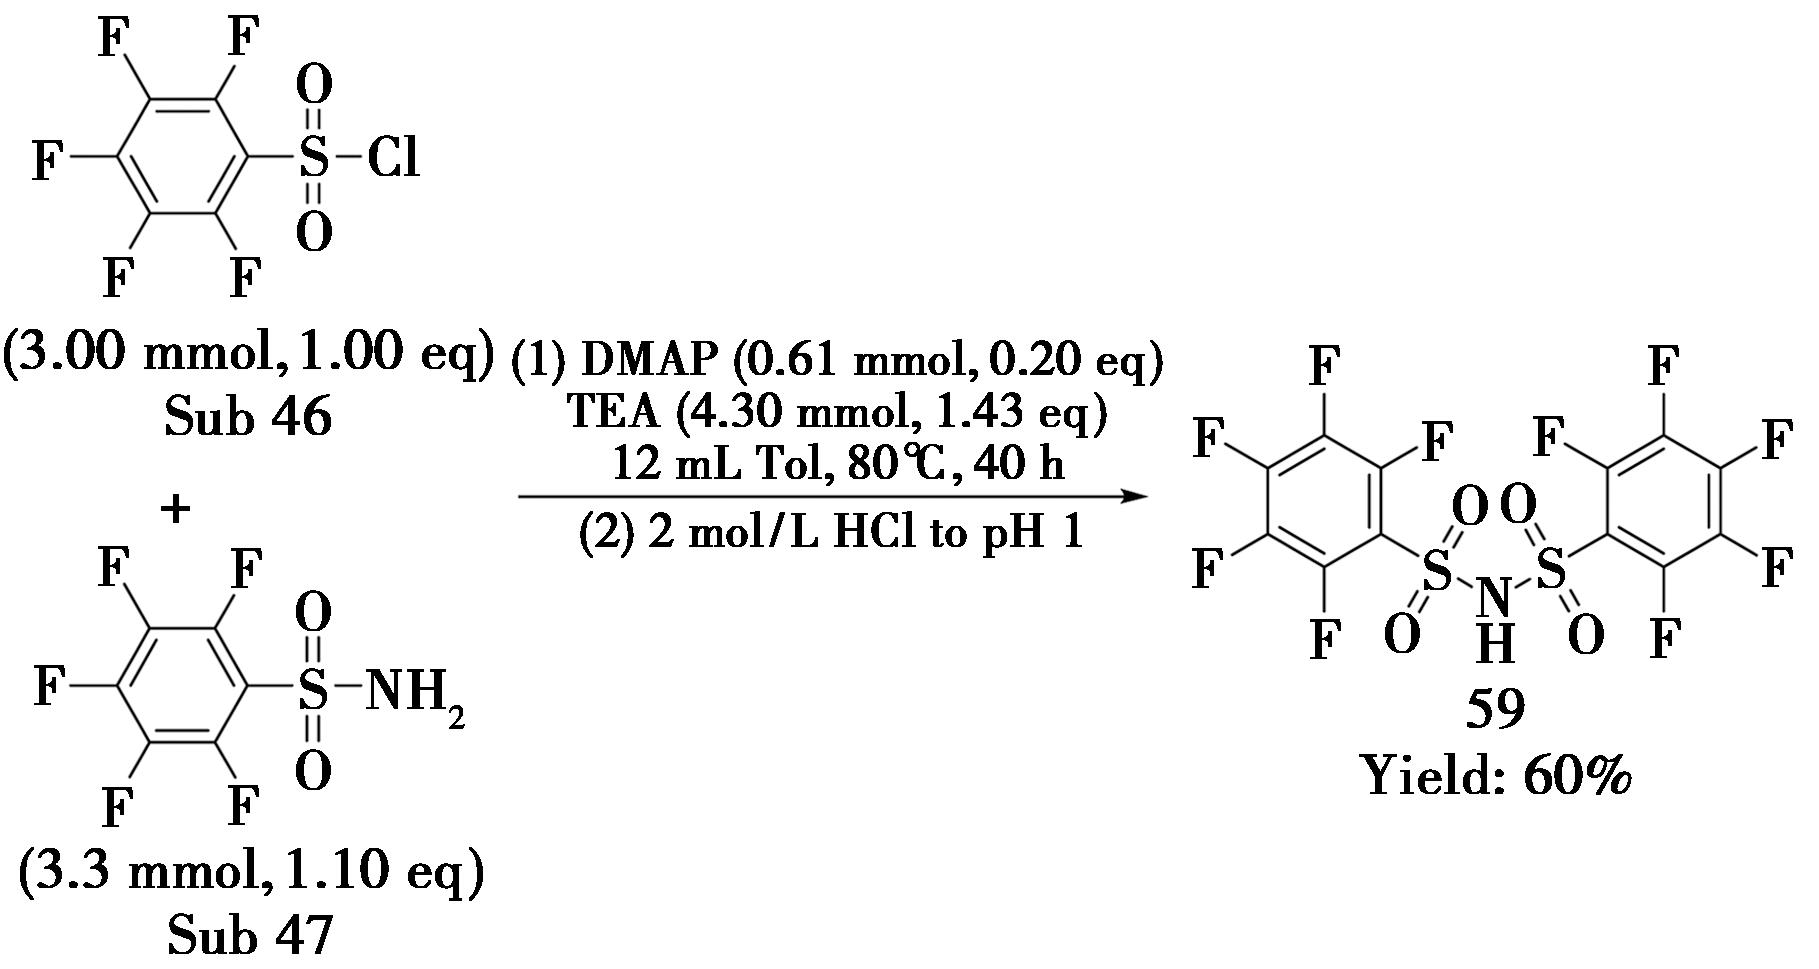
图33 对称的双(五氟苯磺酰)亚胺(59)的合成方法[57]
Fig.33 Synthesis method of symmetrical bis(pentafluorobenzenesulfonyl)imine (59)[57]
多氟芳基双磺酰亚胺类化合物具有比较低的pKa值,在乙腈中的pKa范围为5.08~7.55,将其作为酸碱指示剂用于pKa测试时,适用于pKa处于该区间±2个pKa单位的化合物。
2.3 双三氟甲磺酰脒类
2002年,Koppel等[58]合成了一系列N-芳酰基三氟甲磺酰胺和N,N′-双(三氟甲磺酰)苯甲脒类化合物,并系统研究了在乙腈中超强吸电子取代基( NSO2CF3)(三氟甲磺酰亚胺基)对苯甲酰胺、苯甲脒两类化合物酸性的调控作用。其中对氟取代N,N′-双(三氟甲磺酰)苯甲脒(60)在后续的文章中可以用作pKa测定的指示剂,由4步路线合成。首先4-氟苯甲酰氯(Sub 48)与三氟甲磺酰胺(Sub 49)在三乙胺作缚酸剂的条件下发生亲核酰化得到酰胺中间体(Int 14),然后酰胺在POCl3条件下与PCl5反应得到亚胺酰氯(Int 15),随后亚胺酰氯在三乙胺条件下与三氟甲磺酰胺进一步反应得到带三乙胺阳离子的脒盐中间体(Sub 16),最终在硫酸体系下酸化得到游离的对氟取代的中性双磺酰苯甲脒(60),酸化产率高达95%(图34)。
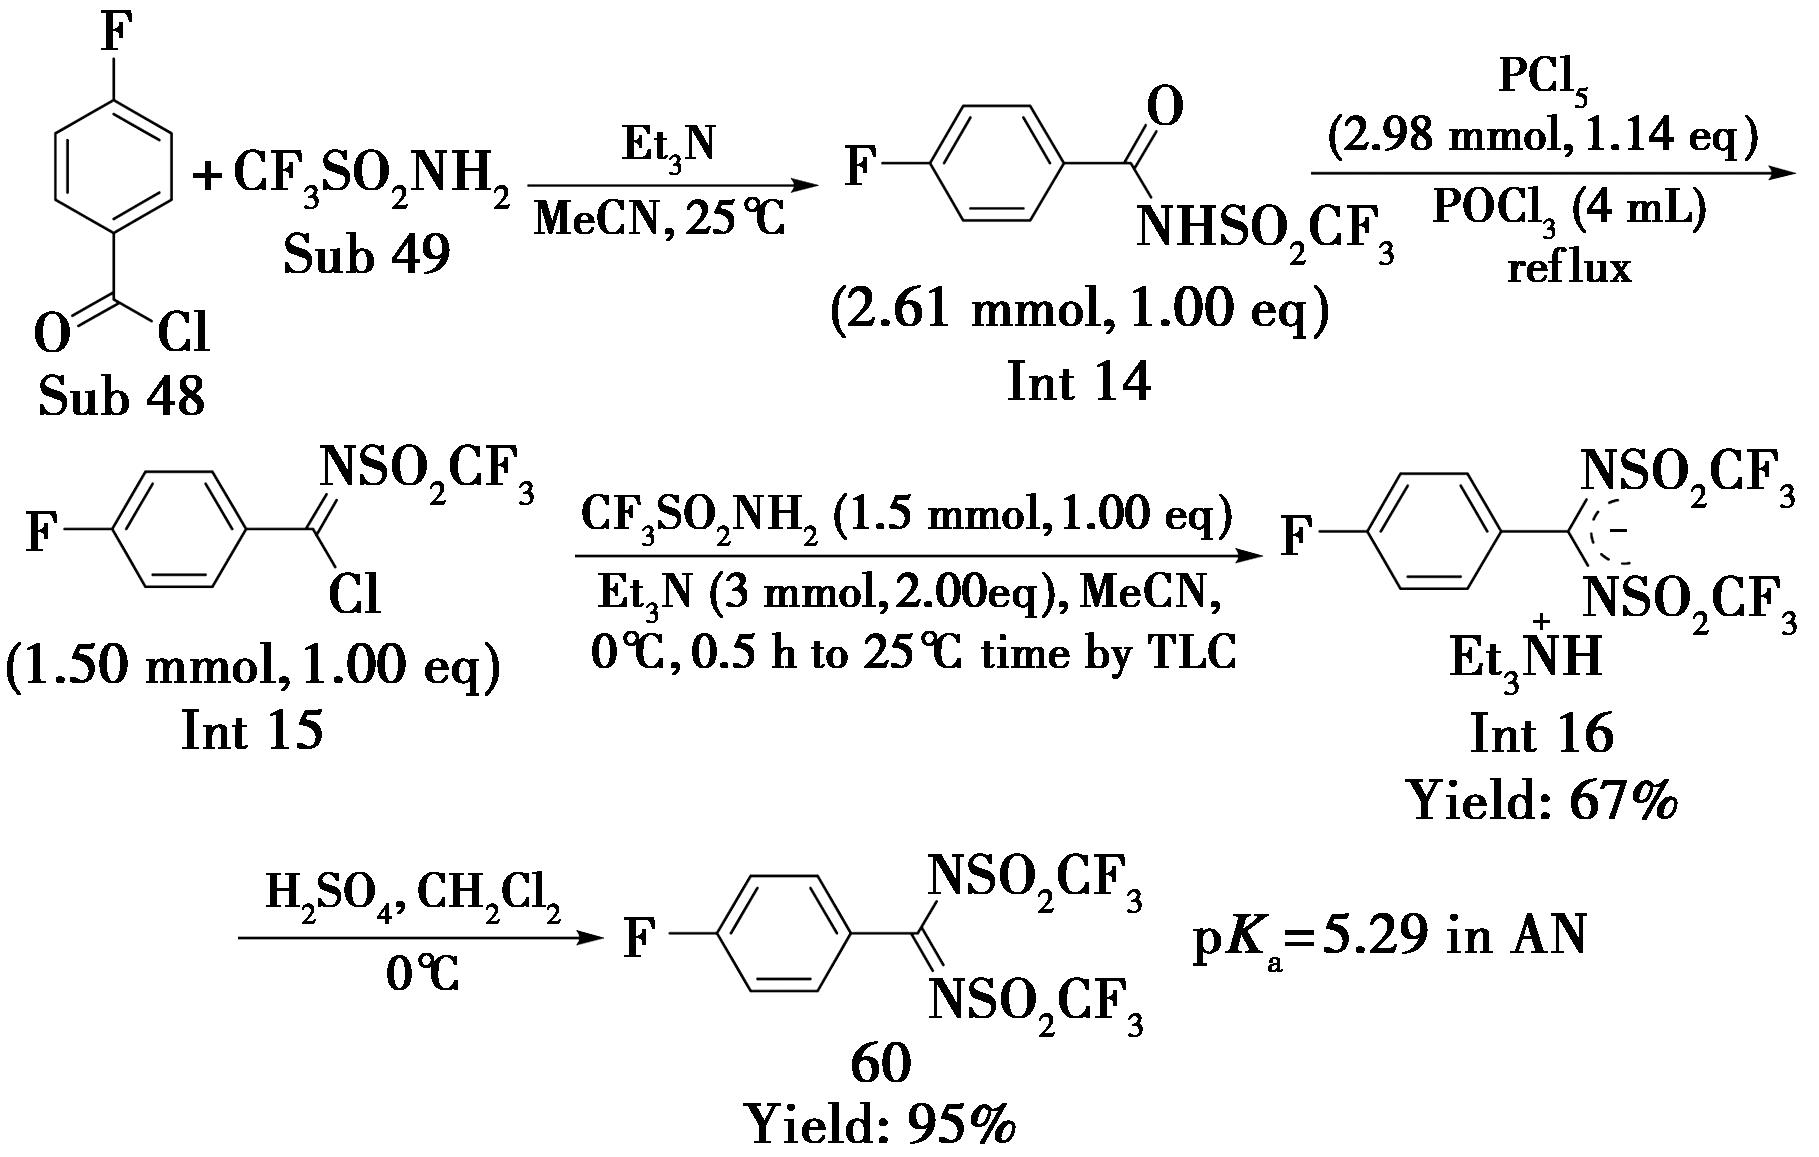
图34 对氟取代的中性双磺酰苯甲脒的合成方法[58]
Fig.34 Synthetic method of fluorine-substituted neutral disulfonylbenzamidine[58]
对氟取代双磺酰苯甲脒(60)在乙腈中的pKa为5.29,将其作为酸碱指示剂用于pKa测试时,适用于pKa处于±2个pKa单位的化合物。
3 O—H酸
普通苯酚、羧酸极易发生同共轭,无法作为指示剂;仅羟基邻位带有多氟、三氟甲基大位阻取代的氟代酚满足条件:邻位氟通过空间排斥阻断分子间氢键,同时占据羟基氢键位点,避免氢键效应引起的共轭影响。
多氟取代的苯酚是一类典型的指示剂(图35),去质子后生成氧负离子和硫负离子,可以与多氟取代的苯环共轭,具有强特征吸收峰。
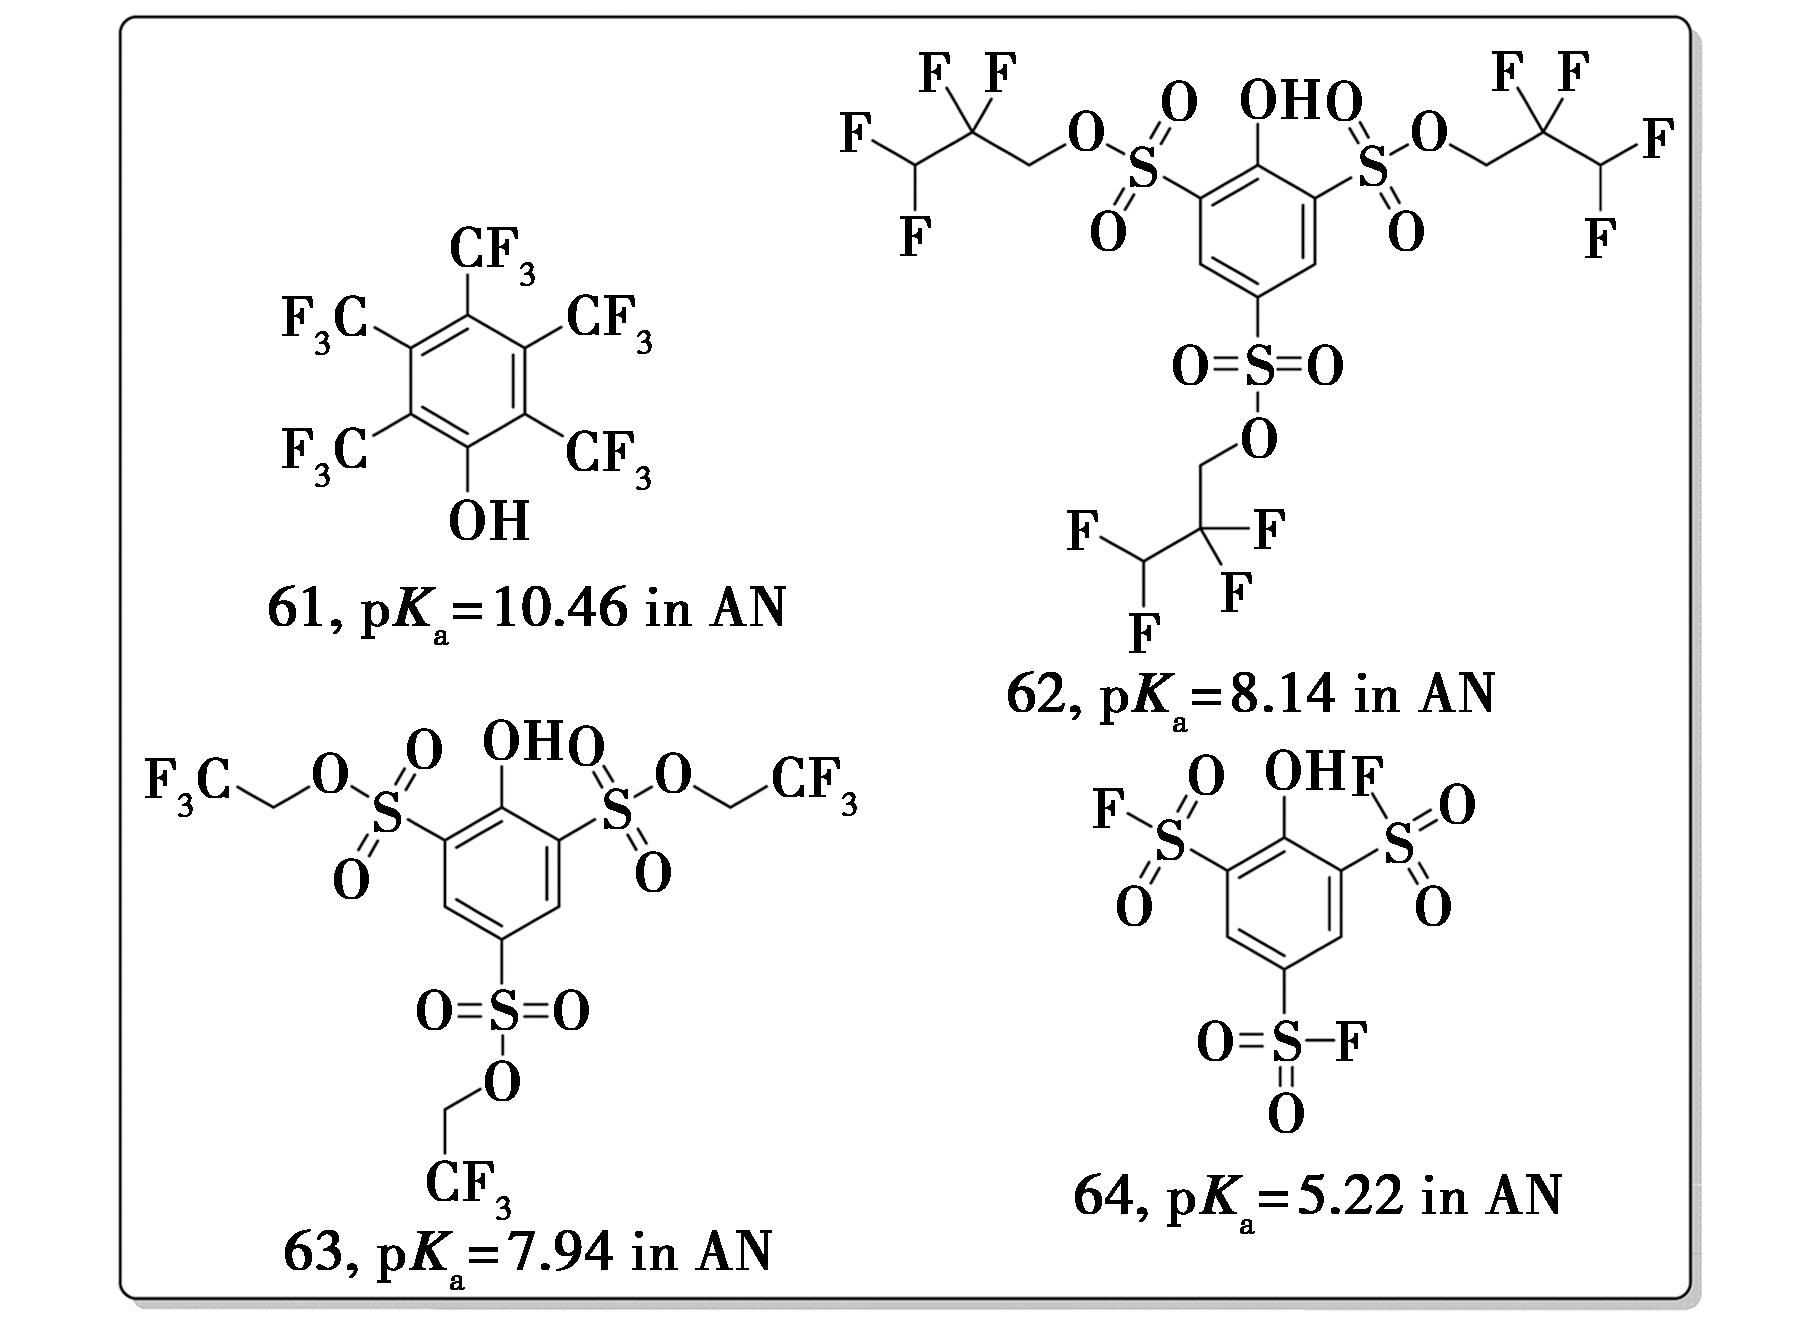
图35 典型的多氟取代苯酚类化合物及其在乙腈中的pKa值
Fig.35 Typical polyfluorinated substituted phenol and their pKa values in acetonitrile (AN)
2008年,Koppel等[42]开发了以三氟甲基铜为中间体的全三氟甲基化通用合成路线,系统制备五(三氟甲基)苯、五(三氟甲基)甲苯、五(三氟甲基)苯酚、五(三氟甲基)苯胺等系列衍生物。其中五(三氟甲基)苯酚(61)在后续的中可以用作pKa测定的指示剂,由六氟苯全三氟甲基化的方法合成。首先在低温条件下原位制备稳定的三氟甲基铜复合物(Int 17),然后一锅法加入六碘苯(Sub 49),体系缓慢升温至室温反应24 h,生成五(三氟甲基)苯酚钾盐(Int 18)、六(三氟甲基)苯和五(三氟甲基)苯3种物质,三者合计综合产率79%~90%,产物比例受CuBr纯度和体系含水量影响。将五(三氟甲基)苯酚钾盐(Int 18)分离出来,进一步在浓硫酸条件下酸化,升华后得到五(三氟甲基)苯酚(61)纯品,产率约为20%(图36)。
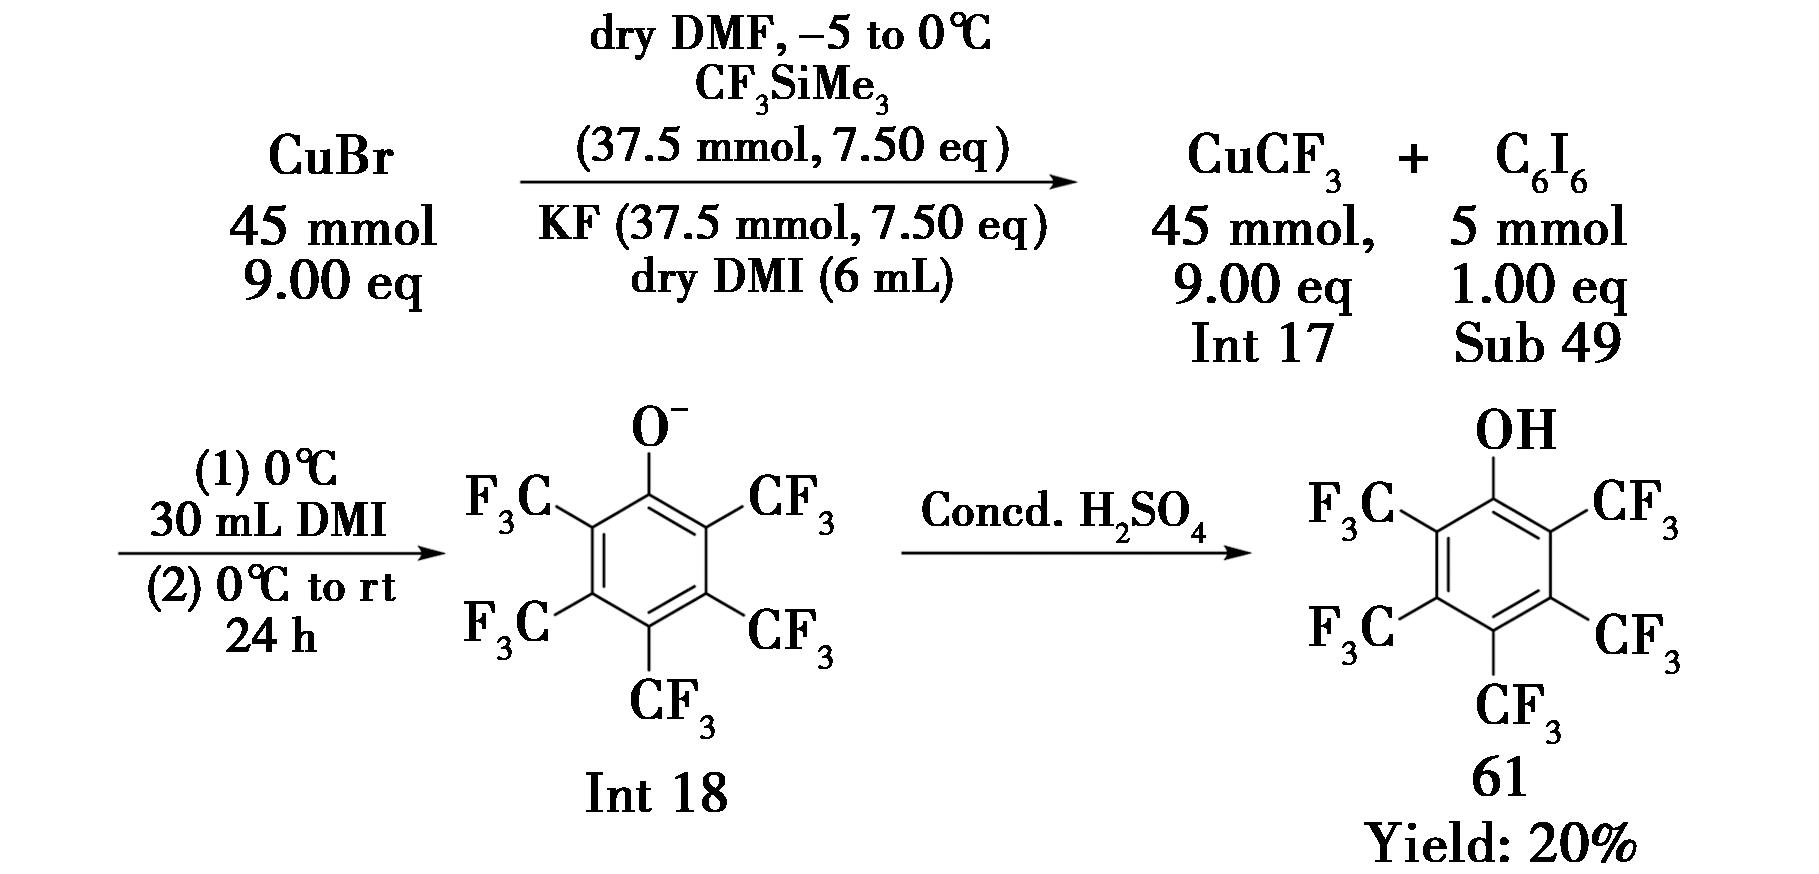
图36 五(三氟甲基)苯酚的合成方法[42]
Fig.36 Synthetic method of penta(trifluoromethyl)phenol[42]
苯环上含有羟基的1,3,5-三(多氟烷氧基磺酰基)苯酚衍生物也可以用作pKa测定的指示剂。
2010年,Filatov[59]报道了其合成路线,首先苯酚(Sub 40)经由定向三磺化再将磺酰基氯化二步得到2-羟基-1,4,5-苯三磺酰氯(Int 19),再分别与不同的氟代醇(Sub 41、Sub 42)在KOH作碱的条件下发生反应得到多氟芳基磺酰酚钾盐(Int 20、Int 21),最后在盐酸条件下酸化得到中性酚(62、63)(图37)。
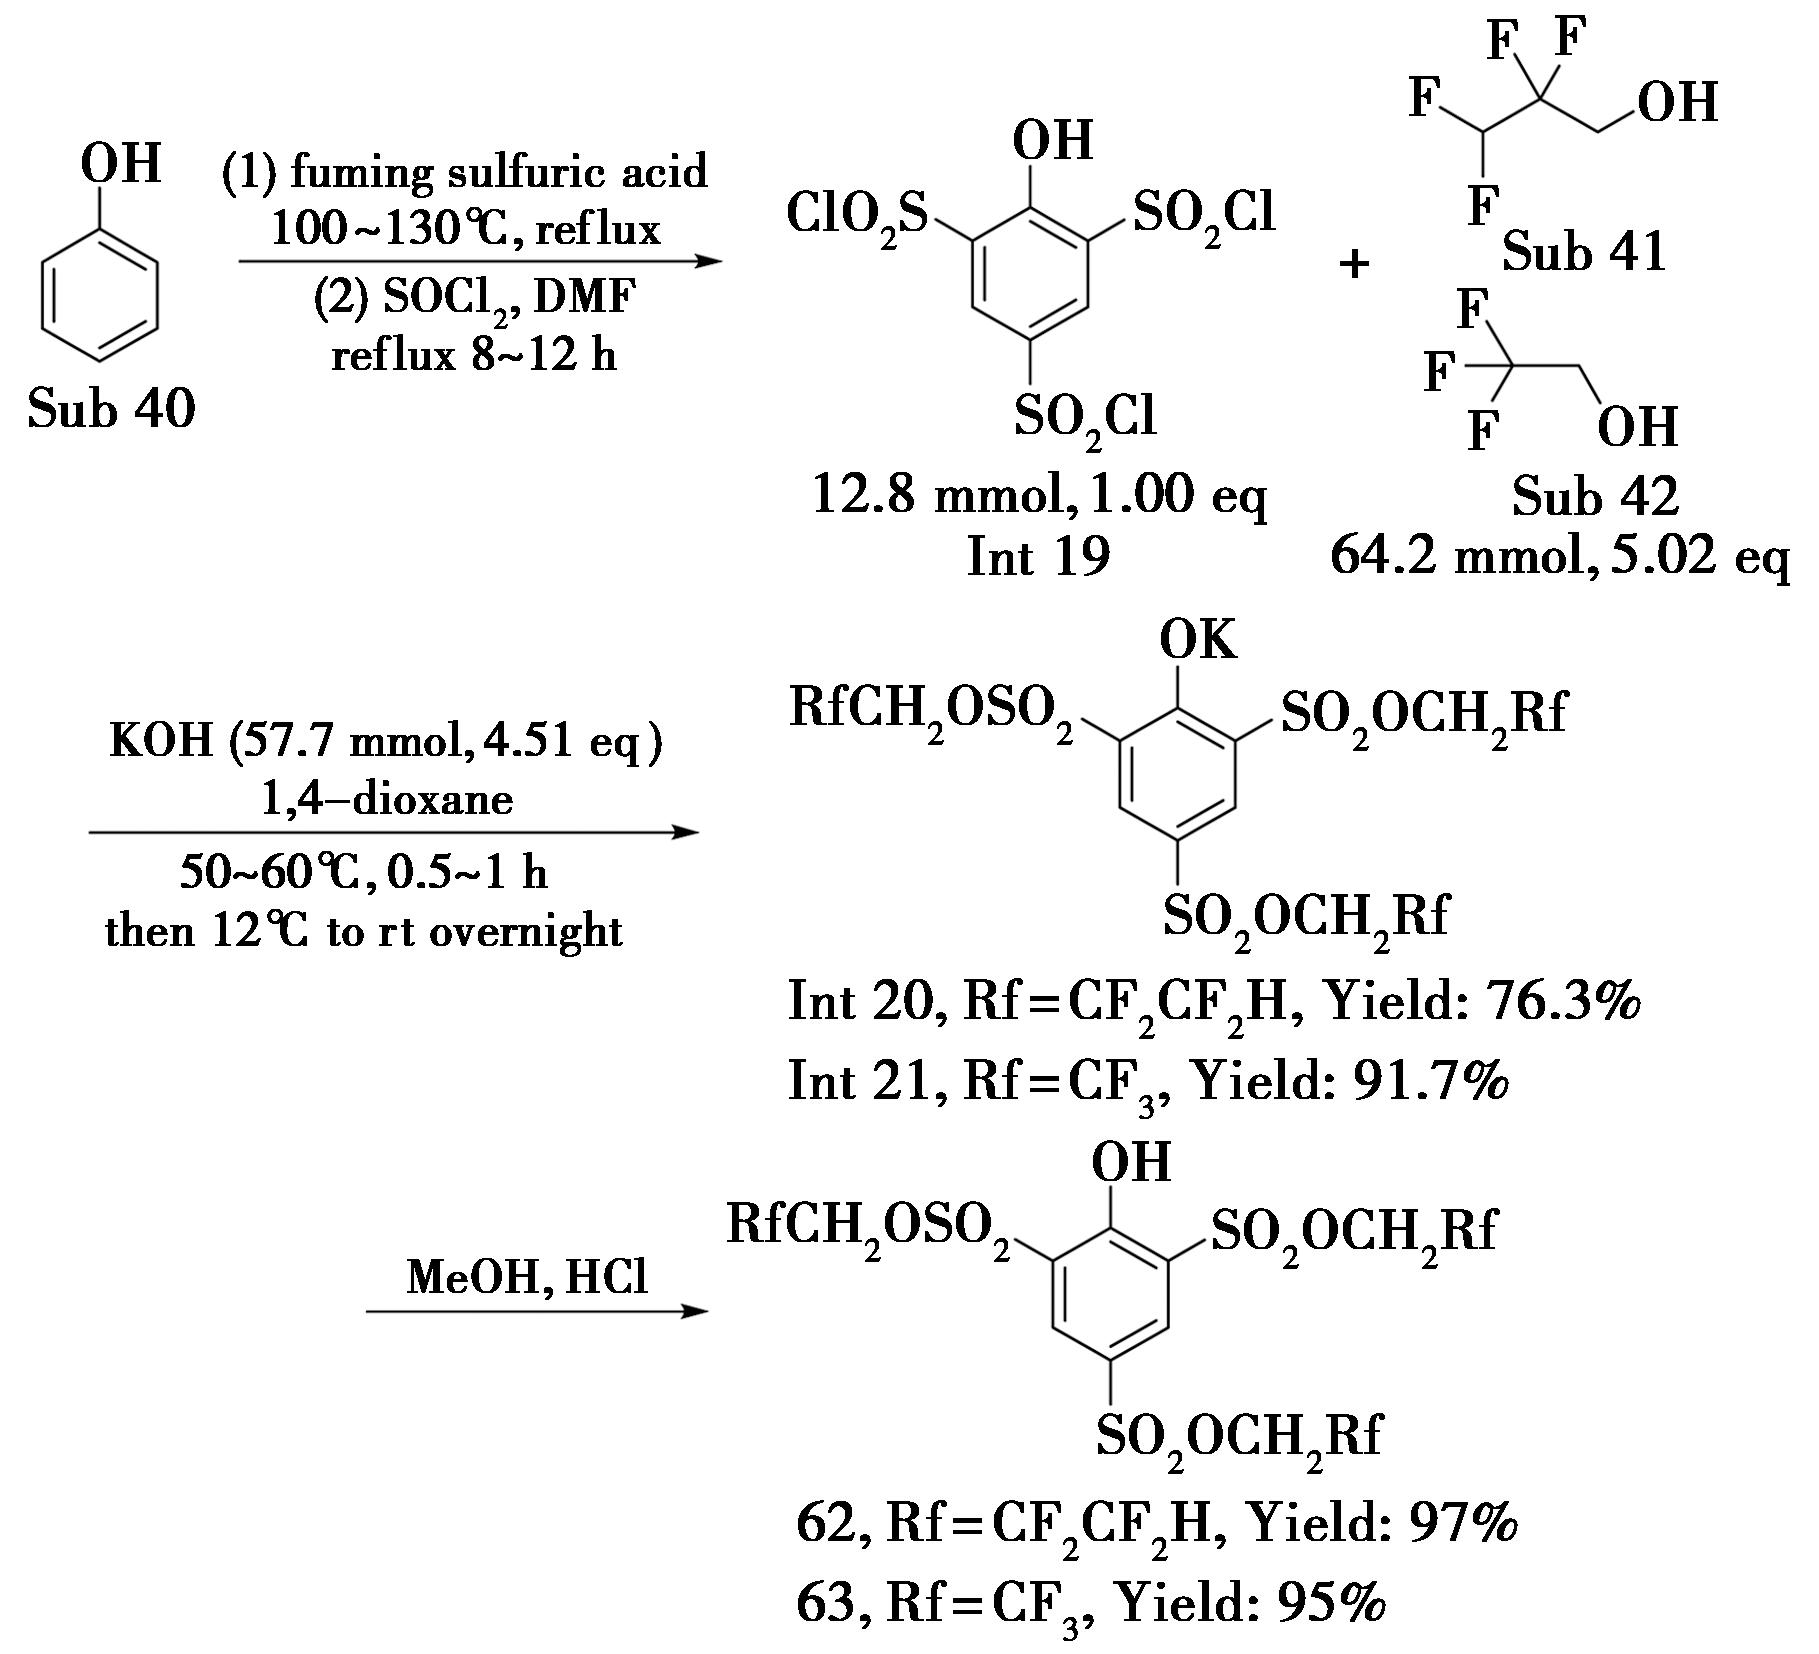
图37 1,3,5-三(多氟烷氧基磺酰基)苯酚衍生物的合成方法[59]
Fig.37 Synthetic methods for 1,3,5-tris(polyfluoroalkoxysulfonyl)phenol derivatives[59]
2011年,Yagupolskii等[53]报道了2,4,6-三(氟磺酰基)苯酚(64)的合成。苯酚(Sub 40)经过磺化与磺酰氯化两步制备前驱体2,4,6-三(氯磺酰基)苯酚(Int 19),然后以无水氟化钾作为氟化试剂,在二氧六环中发生氯-氟交换反应,经酸化后得到纯品2,4,6-三(氟磺酰基)苯酚(64)。该反应必须使用无水煅烧的KF和无水二氧六环,若使用含水的KF,产物产率仅20%~30%(图38)。
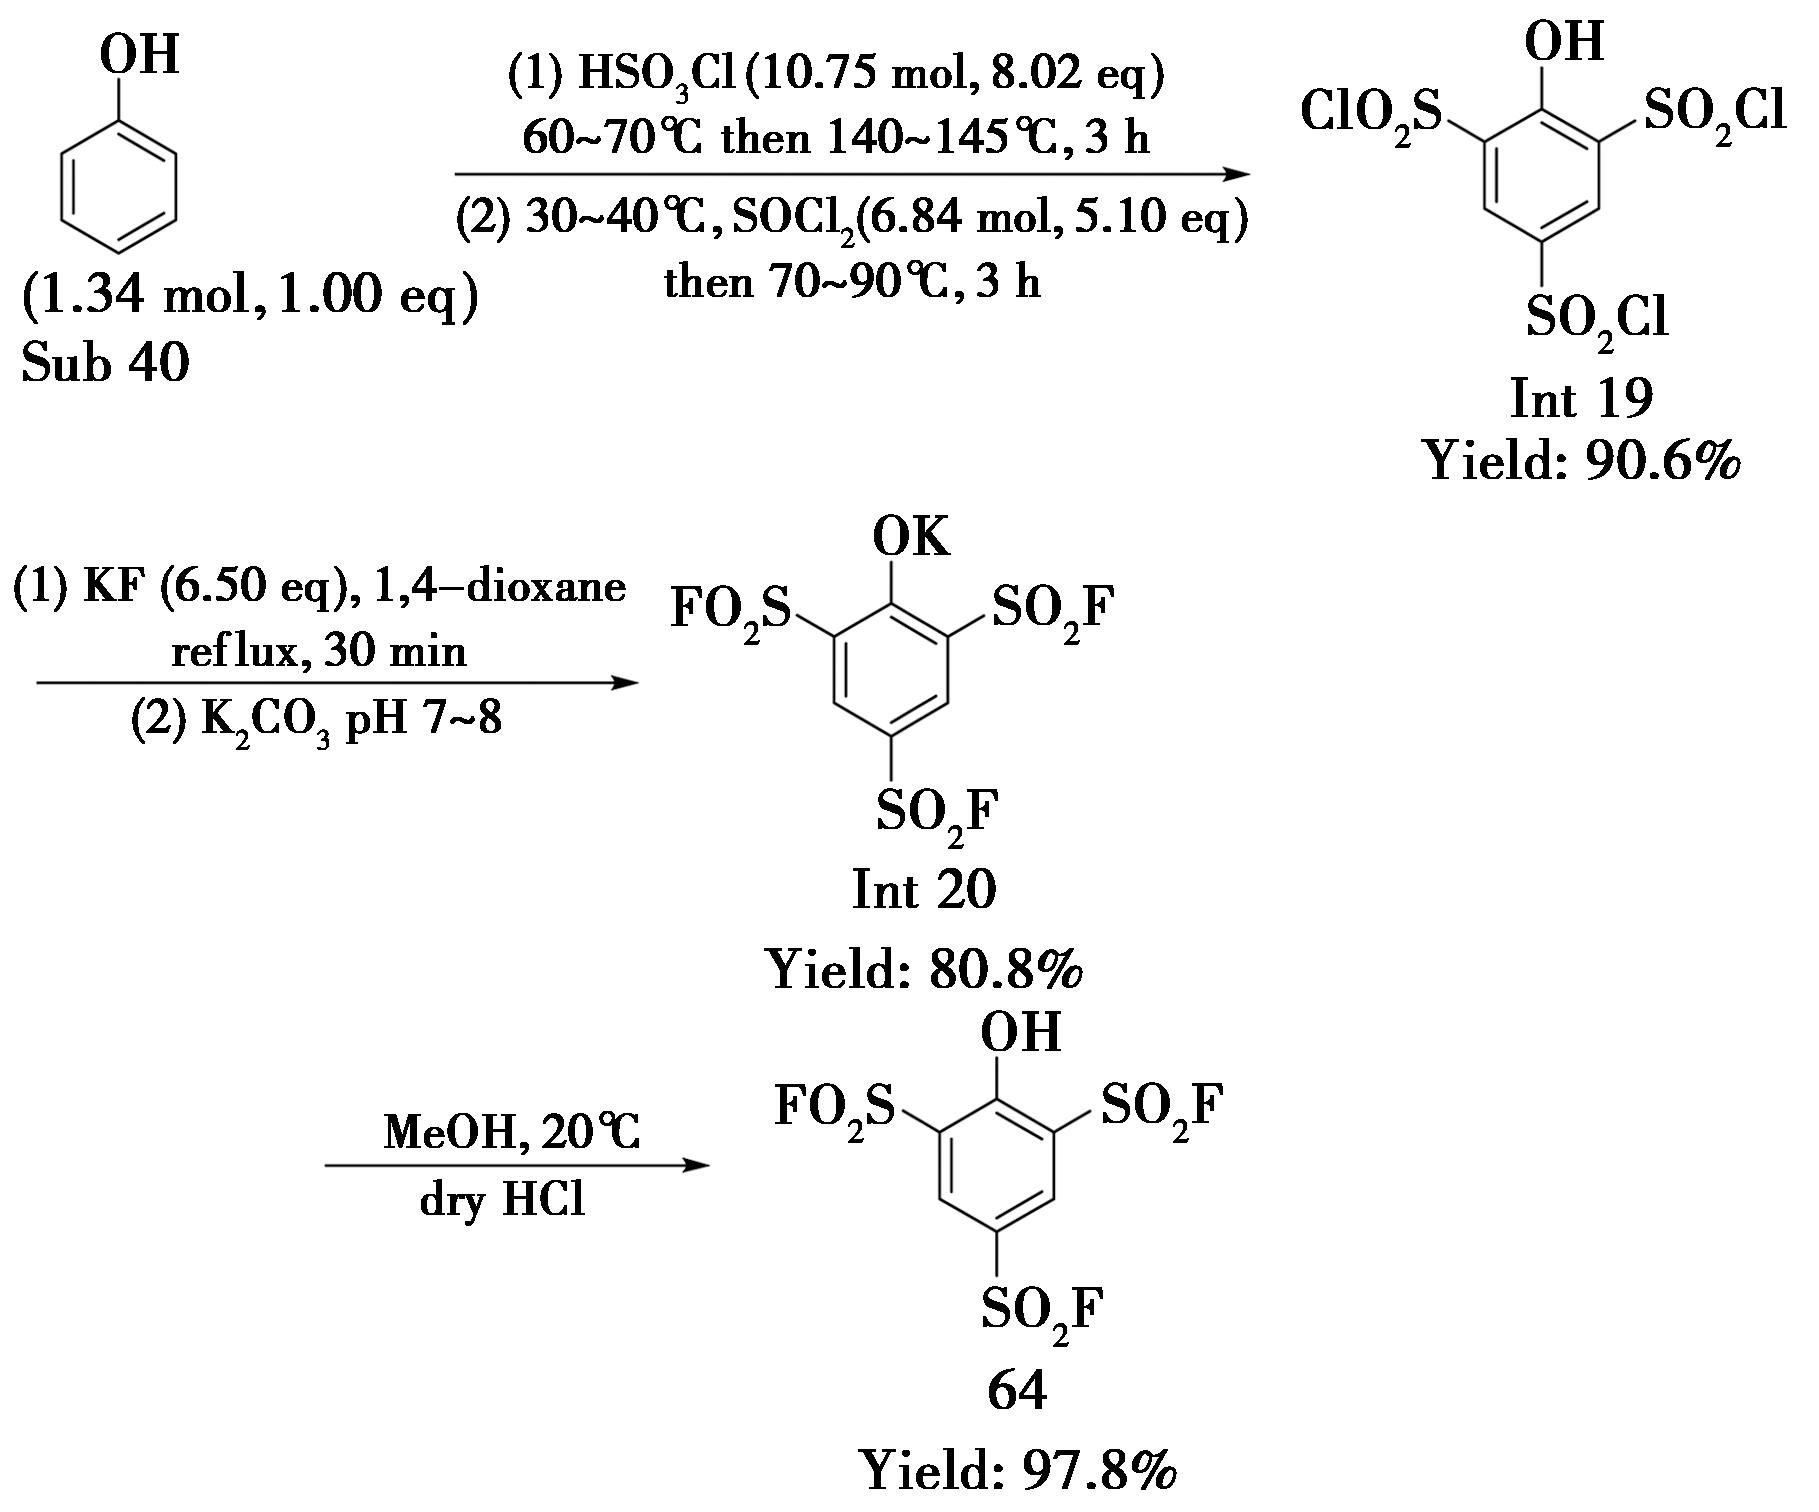
图38 2,4,6-三(氟磺酰基)苯酚(64)的合成方法[53]
Fig.38 Synthetic method of 2,4,6-tris(fluorosulfonyl)phenol (64)[53]
取代苯酚类化合物,在乙腈中的pKa范围为5.22~10.46,将其作为酸碱指示剂用于pKa测试时,适用于pKa处于该区间±2个pKa单位的化合物。
4 总结与展望
本文回顾了自上世纪六十年代以来世界各国发展的用于pKa测试的各种含氟指示剂及锚点化合物的合成方法。考虑到不同指示剂和含氟锚点化合物发生去质子化解离的化学键的不同,将其分为C—H酸、N—H酸以及O—H酸三类,分别对其合成方法的发展进行了详细的综述回顾。以这些含氟指示剂和含氟锚点化合物作为工具,来自前苏联、美国、前苏联加盟共和国和中国的科学家们分别在常规有机分子溶剂(如DME、DMSO、正庚烷、THF、乙腈、甲苯等)、离子液体溶剂(如BmimOTf、BmimNTf2、BmpyNTf2等)和有机含氟溶剂(如氟苯、1,2-二氟苯、三氟甲苯等极性氟代芳烃)中,通过紫外可见光谱法、NMR波谱法等实验测定了有机化合物的C—H键、O—H键、S—H键、N—H键、P—H键等化学键在这些溶剂中的相对pKa酸度和溶液态绝对pKa酸度。含氟指示剂的合成方法发展与成功的应用,使得化学家们可以获得更精确、更精细并且跨度范围更宽的实验pKa酸度尺度;近年来报道的含氟锚点化合物的成功应用,使得化学家们获得了一个更重要的工具,可以以其具有显著物理化学含义的自去质子化平衡常数作为基准点,在之前难以研究的极性氟代芳烃等有机含氟溶剂和甲苯等低介电常数溶剂中,实现具有准确物理有机化学含义的溶液态绝对pKa酸度的建立。这些实验结果为有机化学反应的热力学变化判据提供了更坚实可靠的实验基础数值,为理论计算化学、药物化学、能源化学和人工智能等领域中的pKa酸度研究提供了不可或缺的实验校对值。
尽管现有含氟指示剂有诸多优点,但仍存在一些不足:现有的含氟指示剂骨架有限,多集中于氟代苯、萘、芴等结构,氟代杂环、氟代稠杂环指示剂开发有限;高氟取代指示剂合成步骤繁琐,成本高,更简洁高效的合成方法仍需探索;适用于有机含氟溶剂的有机含氟锚点化合物目前只有一例,亟待进一步大力发展。由于传统有机指示剂和锚点化合物在有机含氟溶剂中往往会发生相分离,限制了有机含氟溶剂中有机化合物的实验溶液态pKa酸度的准确测定,限制了有机含氟溶剂在国民经济、国防建设和发展新质生产力等领域中理性化、精准化的应用。解决这些问题,将是未来含氟锚点化合物和含氟指示剂进一步发展的重要方向。
我们可以看到含氟锚点化合物和含氟指示剂分子的研发一直以来都是国际科研竞争的重要舞台,可以为国家重大战略目标的突破提供重要支撑。本综述对用于pKa实验测定含氟指示剂及锚点化合物的合成研究进行了全面回顾,希望可以给读者带来启发。
[1]Matthews W S,Bares J E,Bartmess J E,Bordwell F G,Cornforth F J,Drucker G E,Margolin Z,Mccallum R J,Mccollum G J,Vanier N R.J.Am.Chem.Soc.,1975,97(24):7006-7014.
[2]Deng H,Li X,Chu Y,He J Q,Cheng J P.J.Org.Chem.,2012,77(17):7291-7298.
[3]Kong X M,Liang Y F,Guo Z B,Lin T X,Liu S,Liu Z Y,Liu T F,Cheng J P.ChemSusChem,2025,18(7):e202402041.
[4]Liang Y F,Kong X M,Lin T X,Guo Z B,Liu T F.J.Org.Chem.,2026,91(11):3941-3949.
[5]Popov K,Rönkkömäki H,Lajunen L H J.Pure Appl.Chem.,2006,78(3):663-675.
[6]Cookson R F.Chem.Rev.,1974,74(1):5-28.
[7]Arnett E M,Burke J J.J.Am.Chem.Soc.,1966,88(10):2340-2341.
[8]Baum G,Tamborski C.Chem.Ind.(London),1964,47:1949-1950.
[9]Vlasov V M,Yakobson G G.Zh.Org.Khim.,1973,94(5):1024-1031.
[10]Vlasov V M,Jakobson G G.Zh.Org.Khim.,1973,9(5):1024-1031.
[11]Vlasov V M.Zh.Org.Khim.,1975,11(4):785-793.
[12]Vlasov V M,Yakobson G G.Zh.Org.Khim.,1976,12(11):2418-2426.
[13]Bordwell F G,Imes R H,Steiner E C.J.Am.Chem.Soc.,1967,89(15):3905-3906.
[14]Bordwell F G.Acc.Chem.Res.,1988,21(12):456-463.
[15]Bordwell F G,Branca J C,Hughes D L,Olmstead W N.J.Org.Chem.,1980,45(16):3305-3313.
[16]Bordwell F G,Branca J C,Bares J E,Filler R.J.Org.Chem.,1988,53(4):780-782.
[17]Vlasov V M.Zh.Org.Khim.,1979,15:138.
[18]Vlasov V M,Yakobson G G.Zh.Org.Khim.,1981,17(2):242-250.
[19]Vlasov V M,Yakobson G G.Chem.Eur.J.,1981,17(10):2192-2201.
[20]Vlasov V M,Terekhova M I,Petrov E S,Shatenshtein A I,Yakobson G G.Zh.Org.Khim.,1981,17(10):2025-2031.
[21]Leito I,Rodima T,Koppel I A,Schwesinger R,Vlasov V M.J.Org.Chem.,1997,62(24):8479-8483.
[22]Rodima T,Kaljurand I,Pihl A,Mäemets V,Leito I,Koppel I A.J.Org.Chem.,2002,67(6):1873-1881.
[23]Leito I,Kaljurand I,Koppel I A,Yagupolskii L M,Vlasov V M.J.Org.Chem.,1998,63(22):7868-7874.
[24]Kütt A,Leito I,Kaljurand I,Sooväli L,Vlasov V M,Yagupolskii L M,Koppel I A.J.Org.Chem.,2006,71(7):2829-2838.
[25]Kolthoff I M,Chantooni M K.J.Am.Chem.Soc.,1965,87(20):4428-4436.
[26]Gao F X,Ji P J,Cheng J P.J.Org.Chem.,2018,83(24):14962-14968.
[27]Mao C,Wang Z,Ji P J,Cheng J P.J.Org.Chem.,2015,80(16):8384-8389.
[28]Wang Z D,Li X,Ji P J,Cheng J P.J.Org.Chem.,2016,81(22):11195-11200.
[29]Wang Z,Deng H,Li X,Ji P J,Cheng J P.J.Org.Chem.,2013,78(24):12487-12493.
[30]Wang Z,Ji P J,Li X,Cheng J P.Org.Lett.,2014,16(21):5744-5747.
[31]Mao C,Wang Z D,Wang Z,Ji P J,Cheng J P.J.Am.Chem.Soc.,2016,138(17):5523-5526.
[32]Wu L Q,Zhang J Y,Li Y,Fan Z Y,Ren S X,Zhang J,Li Y W,Ni Y X,Xie W W,Lu Y,Chen J,Zhao Q.Nature,2026,651(8105):383-389.
[33]Vlasov V M,Yakobson G G,Petrov E S,Shatenshtein A I.J.Fluor.Chem.,1977,9(4):321-325.
[34]Marchetti F,Marchetti F,Masi F,Pampaloni G,Passarelli V,Sommazzi A,Spera S.J.Fluor.Chem.,2009,130(3):341-347.
[35]Filler R,Fiebig A E,Pelister M Y.J.Org.Chem.,1980,45(7):1290-1295.
[36]Ohkubo K,Sakamoto Y,Suzuki T,Tsuzuki T,Kumaki D,Tokito S.Chem.Eur.J.,2008,14(15):4472-4474.
[37]Hasegawa A,Ishikawa T,Ishihara K,Yamamoto H.Bull.Chem.Soc.Jpn.,2005,78(8):1401-1410.
[38]Zhang M,Badal M M R,Koppel I A,Mishima M.Bull.Chem.Soc.Jpn.,2013,86(7):813-820.
[39]Kütt A,Tshepelevitsh S,Saame J,Lõkov M,Kaljurand I,Selberg S,Leito I.Eur.J.Org.Chem.,2021,2021(9):1407-1419.
[40]Paenurk E,Kaupmees K,Himmel D,Kütt A,Kaljurand I,Koppel I A,Krossing I,Leito I.Chem.Sci.,2017,8(10):6964-6973.
[41]Miller A O,Furin G G.Synth.Commun.,1994,24(17):2411-2415.
[42]Kütt A,Movchun V,Rodima T,Dansauer T,Rusanov E B,Leito I,Kaljurand I,Koppel J,Pihl V,Koppel I,Ovsjannikov G,Toom L,Mishima M,Medebielle M,Lork E,Röschenthaler G V,Koppel I A,Kolomeitsev A A.J.Org.Chem.,2008,73(7):2607-2620.
[43]Barthel-rosa L P,Gladysz J A.Coord.Chem.Rev.,1999,190/191/192:587-605.
[44]Sun X,Gao P C,Sun Y W,Li B J.J.Am.Chem.Soc.,2024,146(1):723-732.
[45]Zhang Y Q,Chen Y B,Liu J R,Wu S Q,Fan X Y,Zhang Z X,Hong X,Ye L W.Nat.Chem.,2021,13(11):1093-1100.
[46]Fazekas T J,Alty J W,Neidhart E K,Miller A S,Leibfarth F A,Alexanian E J.Science,2022,375(6580):545-550.
[47]Liu S,Yang Y,Liu T F.Aggregate,2024,5:e543.
[48]Meng Z H,Zhang J A,Guo Z B,Liu T F.Aggregate,2025,6(11):e70160.
[49]Senaweera S M,Weaver J D.J.Org.Chem.,2014,79(21):10466-10476.
[50]Liu D,Hu J,Luo Q,Zhang J L,Bao Y S.Org.Lett.,2026,28(10):3360-3365.
[51]Koppang R,Hedlund K,Rasmussen S E,Svensson S,Koskikallio J,Kachi S.Acta Chem.Scand.,1971,25:3067-3071.
[52]Os′kina I A,Vlasov V M.Izv.Sib.Otd.Akad.Nauk SSSR,Ser.Khim.Nauk,1984,41:102-113.
[53]Boiko V N,Filatov A A,Yagupolskii Y L,Tyrra W,Naumann D,Pantenburg I,Fischer H T M,Schulz F.J.Fluor.Chem.,2011,132(12):1219-1226.
[54]Coe P L,Rees A J,Whittaker J.J.Fluor.Chem.,2001,107(1):13-22.
[55]Hosseini R,Ranjbar-karimi R,Mohammadiannejad K.J.Fluor.Chem.,2020,233:109507.
[56]Leito I,Raamat E,Kütt A,Saame J,Kipper K,Koppel I A,Koppel I,Zhang M,Mishima M,Yagupolskii L M,Garlyauskayte R Y,Filatov A A.J.Phys.Chem.A,2009,113(29):8421-8424.
[57]Schreiner P R,Dressler F,Öhler V,Topp C.Synlett,2024,35(9):1052-1056.
[58]Yagupolskii L M,Petrik V N,Kondratenko N V,Sooväli L,Kaljurand I,Leito I,Koppel I A.J.Chem.Soc.,Perkin Trans.,2002,(11):1950-1955.
[59]Filatov A A.Ukr.Khim.Zh.,2010,76:56-61.