 C三氟甲基化进展,聚焦芳烃、杂芳烃与不饱和烃转化;重点评述无金属体系的发展,强调其规避贵金属依赖、降低环境与残留风险的优势;归纳各体系机理特征、底物适用性及选择性调控策略;横向比较区域选择性、化学选择性与官能团兼容性;指出当前挑战并对未来方向予以展望。
摘要:三氟甲基(CF3)基团的引入能够显著增强有机分子的代谢稳定性、亲脂性及生物利用度,使含三氟甲基化合物在药物设计、农药开发及功能材料等领域得到广泛应用。近年来,三氟甲基化已成为有机氟化学的研究热点,其核心驱动力在于含CF3基团的有机分子往往表现出独特的物理化学性质和优异的生物活性。Langlois试剂(CF3SO2Na)作为廉价、稳定、操作简便的固体CF3源,已被证明是学术研究、生物化学及工业生产中合成各类三氟甲基化合物的重要试剂。经氧化剂介导单电子转移(SET)高效生成CF3·,为自由基型三氟甲基化提供温和实用平台。本文系统综述2013年以来化学计量氧化剂(包括过硫酸盐、过氧化物、高价碘及高价锰试剂)介导的Langlois试剂C—H/CC三氟甲基化进展,聚焦芳烃、杂芳烃与不饱和烃转化;重点评述无金属体系的发展,强调其规避贵金属依赖、降低环境与残留风险的优势;归纳各体系机理特征、底物适用性及选择性调控策略;横向比较区域选择性、化学选择性与官能团兼容性;指出当前挑战并对未来方向予以展望。
含三氟甲基结构的含氟有机化合物在药物、农药及功能材料中具有关键地位。目前市售药物中约20%~25%含氟,CF3因强吸电子性、高脂溶性与优异代谢稳定性,成为最广泛应用的含氟药效团之一[1],可显著调控pKa、构象及膜渗透性。因此,发展高效、高选择性三氟甲基化方法是合成化学的核心课题之一[2,3]。
三氟甲基化策略主要包括亲电、亲核与自由基三类。Umemoto与Togni试剂属亲电体系,活性高但价格昂贵、空气敏感;TMSCF3等亲核体系需强碱活化,适用性受限。相比之下,自由基路径条件温和、底物兼容性广,日益受到重视[4,5]。
Langlois试剂(CF3SO2Na)自1991年报道以来,因其廉价易得、空气/水分稳定、操作安全及良好水溶性与极性溶剂相容性,成为最具实用潜力的CF3·。文献[6-8]在综述中系统总结了CF3SO2Na作为三氟甲基化试剂的多重反应性,为该领域奠定了重要的文献基础。Lefebvre[2]则从可持续化学的视角,强调了无过渡金属和光化学活化Langlois试剂的绿色化学意义。其氧化电位为1.1~1.3 V(vs.SCE),适用于多种氧化剂介导的单电子转移(SET)活化。该过程热力学有利,构成自由基生成的化学基础。相较Umemoto、Togni及TMSCF3等试剂,Langlois试剂在成本、安全性与规模化应用方面优势显著。
氧化剂是调控Langlois试剂反应效能的核心变量,其氧化还原电位、电子转移模式及副反应倾向直接决定CF3·生成效率与后续转化的选择性。尽管Shen等[9]与Mandal等[10]分别综述了其在烯烃双官能团化及过渡金属催化中的应用,但针对不同氧化体系的系统性比较仍显不足。本文系统评述2013年以来氧化剂介导的Langlois试剂三氟甲基化研究进展。基于活化机理,分类梳理芳烃、杂环、烯烃及炔烃等底物的适用范围,评估区域选择性、化学选择性与官能团耐受性。旨在理清该策略在温和条件、底物广谱性及经济性方面的优势边界,为方法学优化与绿色合成设计提供理论依据与实践参考。
含氮稠合五元/六元杂环骨架(如喹喔啉酮、咪唑并吡啶及4-喹诺酮)因其优异的药效活性与结构可调性,广泛存在于临床药物及候选分子中。近年来,自由基三氟甲基化策略常以Langlois试剂(CF3SO2Na)为基础。该策略在这类底物的精准C—H官能化反应中展现出突出优势,在区域选择性调控、官能团兼容性与合成实用性层面,均取得了一系列研究突破。Li等[11]综述了Langlois试剂在C—H官能团化中的应用。
Jiang等[12]报道了利用TBHP/CF3SO2Na体系高效实现吲哚C-2位选择性三氟甲基化(图2)。该方法适用于N-甲基吲哚及多种C-取代吲哚,产率中等至良好;当C-3位存在取代基时反应显著抑制,凸显其优异的区域控制能力。克级规模验证表明该转化具备良好的可扩展性与实用性。
Hajra等[13]将TBHP/CF3SO2Na体系拓展至2H-吲唑,首次实现了该类杂环C-3位直接三氟甲基化反应(图3)。底物普适性良好,适用于N-芳基(含给/吸电子取代)、N-烷基及N-环己基吲唑,产率良好,且克级反应也可顺利进行。
Kantevari等[14]采用相同反应体系,实现了咪唑并[2,1-b]噻唑C-5位高选择性三氟甲基化反应。含吗啉、硫代吗啉及N-取代哌嗪的系列衍生物均以优良产率获得目标产物(图4)。所有新化合物经抗结核活性评价,其中6个展现出突出的体外抑菌活性(MIC=3.125 μg/mL),彰显其在药物先导化合物构建中的应用潜力。
Balalaie等[15]创新性地利用KMnO4/AcOH体系活化Langlois试剂,实现了咪唑并吡啶C-3位区域专一性C—H三氟甲基化(图5)。该法对含供电子基(OMe)、卤素(F、Cl、Br)及吸电子基(CN、NO2)的底物均具有高度耐受性。机理研究表明,反应经自由基链式路径进行,为该类含氮稠环骨架的功能化提供了简洁、高效且官能团兼容的新策略。
Sharma等[16]发展了K2S2O8/葡萄糖体系在室温下驱动的吲哚C-2位三氟甲基化反应。葡萄糖作为绿色还原助剂,可原位活化K2S2O8生成SO4·-,继而单电子氧化Langlois试剂释放CF3·。该策略反应温和、产率高达86%,克级实验仍保持82%产率,契合可持续合成理念。葡萄糖向过二硫酸根 转移1个电子,在吲哚的2位碳上生成自由基;过二硫酸根从中间体得到1个电子,生成阳离子中间体,同时释放硫酸根
 最终,阳离子中间体脱去质子,得到目标产物(图6)。
Leszczynska等[17]发展了TBHP/CF3SO2Na体系用于核苷碱基的直接三氟甲基化反应。尿苷与胞苷在该条件下分别于C-5位发生转化(图7),产率分别为81%与72%,生成5-(三氟甲基)尿苷和5-(三氟甲基)胞苷。值得注意的是,所得三氟甲基化产物可在碱性条件下高效转化为C5-羧基、酯基、氰基、酰胺及脒基等衍生物。该策略无需预先保护核糖羟基,显著提升了功能性核苷合成的步骤经济性与环境友好性。
Yu等[18]采用(NH4)2S2O8/CF3SO2Na体系实现了4-喹诺酮C-3位的三氟甲基化反应(图8)。底物普适性良好,涵盖2-芳基(含供电子与吸电子取代基)、2-杂芳基及2-烷基取代的4-喹诺酮;且该体系可拓展至长链全氟烷基(C6F13、C8F17)的引入,为喹诺酮类抗菌药物的结构优化提供了新路径。
Baishya等[19]系统考察了(NH4)2S2O8/CF3SO2Na体系对喹喔啉-2(1H)-酮、咪唑并[1,2-a]吡啶及2H-吲唑的三氟甲基化反应效果(图9)。反应具有迅速高效、无需金属催化剂、光催化剂或电化学装置等优势。相较于使用PhI(OAc)2等潜在爆炸性氧化剂的已有方法,本工作采用环境相容性更优的过硫酸铵,提升了操作安全性与绿色化学属性。
Zhao等[20]报道了PhI(TFA)2(即PIFA)促进下Langlois试剂对喹喔啉-2(1H)-酮的C-3位三氟甲基化反应,以中等至优异产率获得3-三氟甲基喹喔啉-2(1H)-酮衍生物(图10)。体系无需金属催化剂,对卤素、氰基及硝基等常见官能团均表现出良好耐受性;其在HIV-1逆转录酶抑制剂关键中间体合成中的成功应用,进一步验证了该方法的实用性。
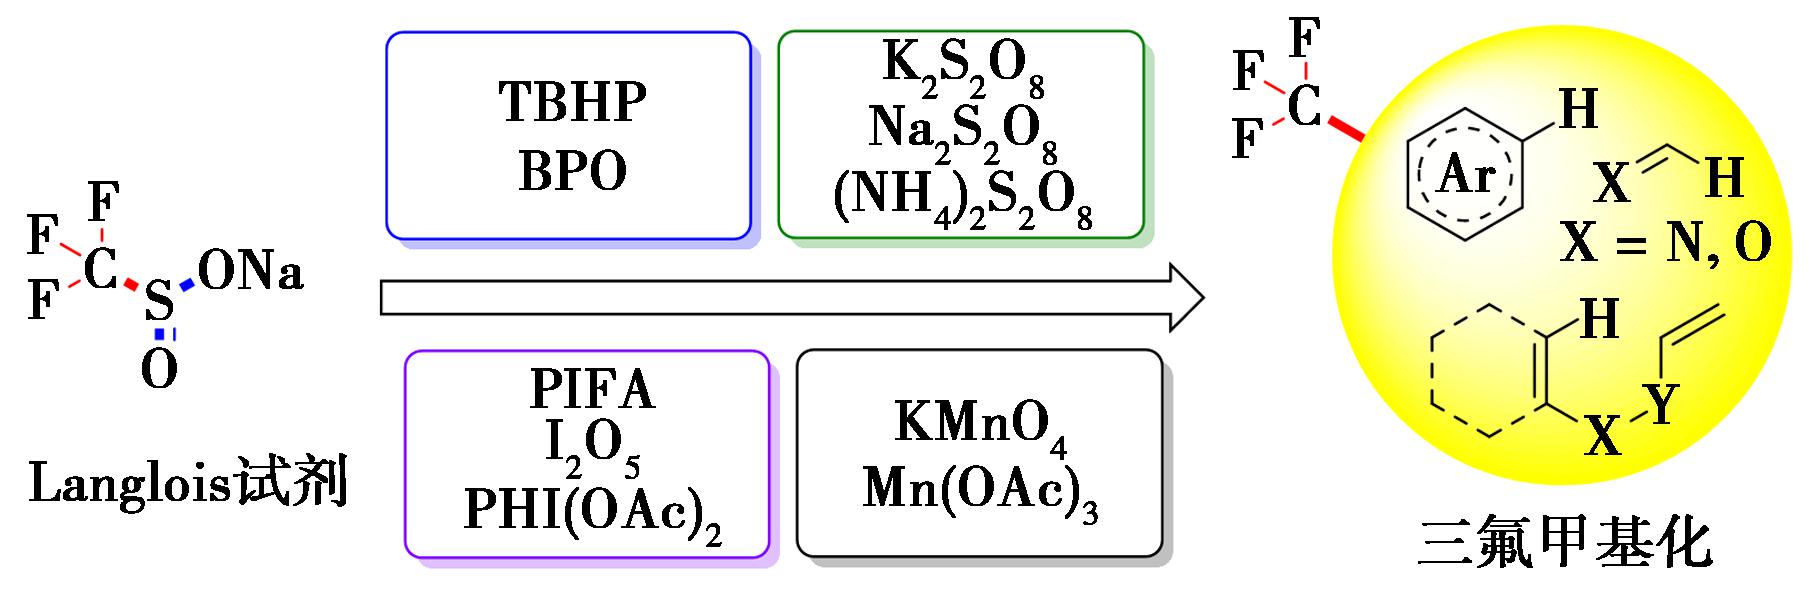
图1 Langlois试剂的三氟甲基化的多重反应性
Fig.1 Multiple reactivity of trifluoromethylation of Langlois reagent
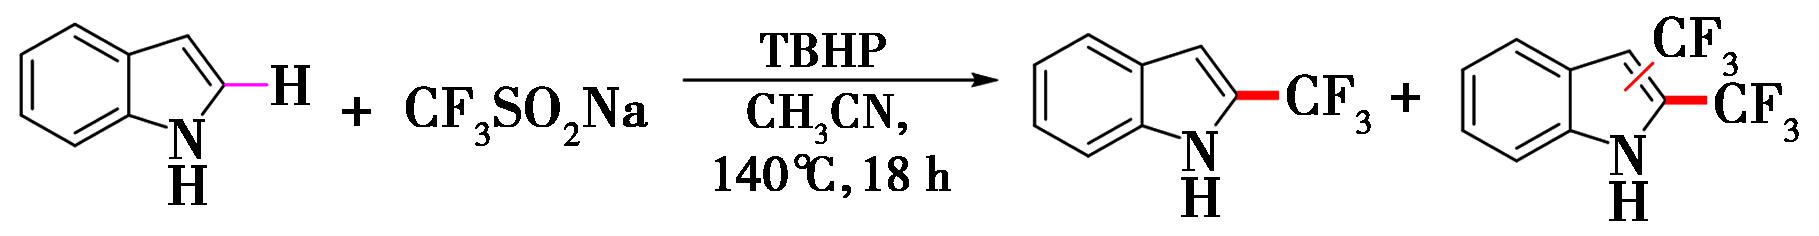
图2 TBHP促进的吲哚的C-2位三氟甲基化[12]
Fig.2 TBHP-promoted C-2 trifluoromethylation of indoles[12]
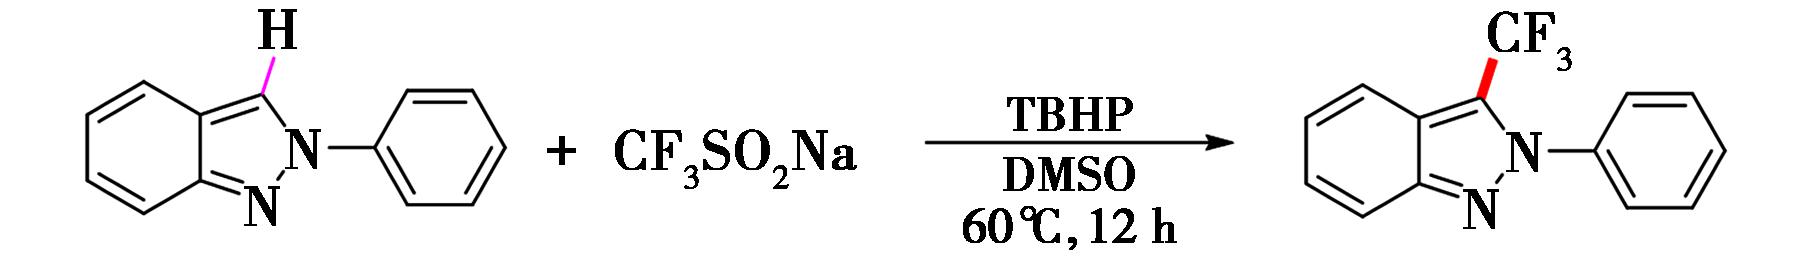
图3 TBHP促进的2H-吲唑的C-3位三氟甲基化[13]
Fig.3 TBHP-promoted C-3 trifluoromethylation of 2H-indazoles[13]
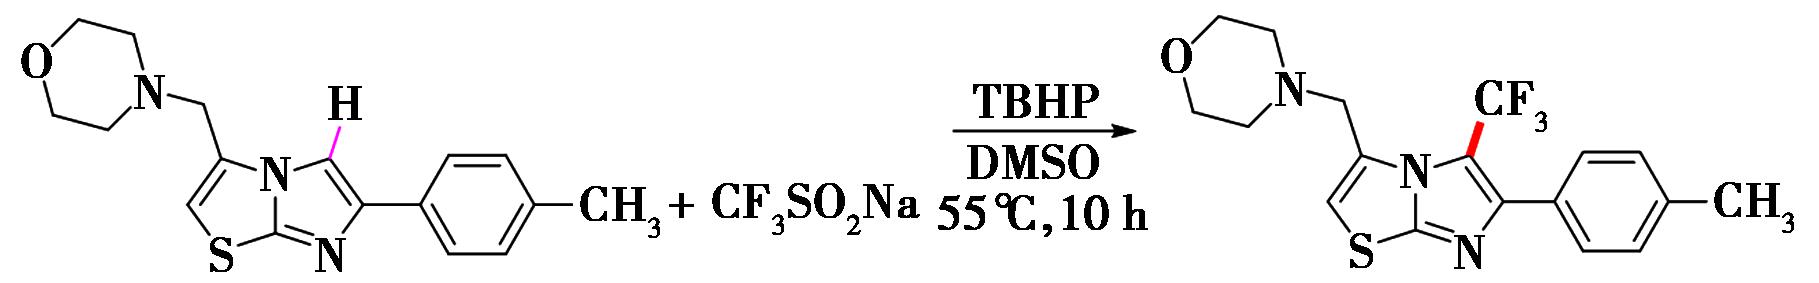
图4 TBHP促进的咪唑并[2,1-b]噻唑的C-5位三氟甲基化[14]
Fig.4 TBHP-promoted C-5 trifluoromethylation of imidazo[2,1-b]thiazoles[14]
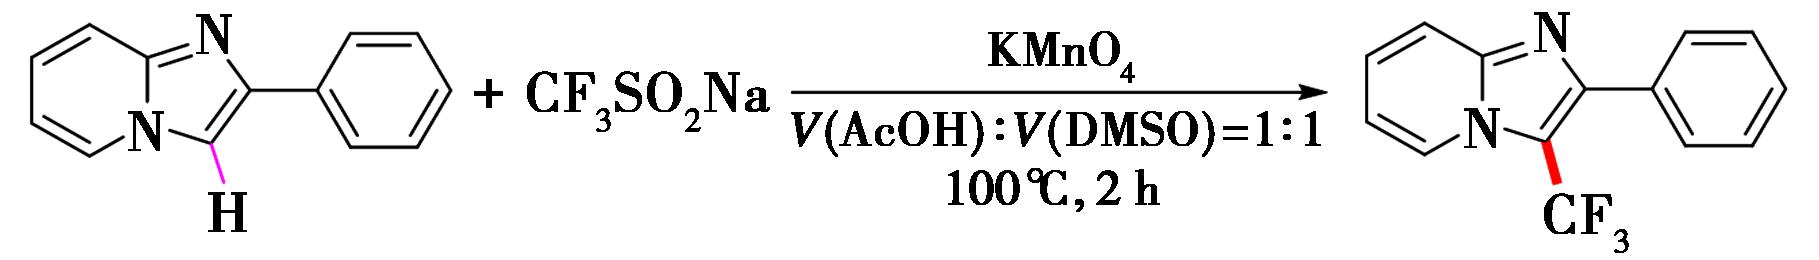
图5 KMnO4促进的咪唑并吡啶C-3位三氟甲基化[15]
Fig.5 KMnO4-promoted C-3 trifluoromethylation of imidazopyridines[15]
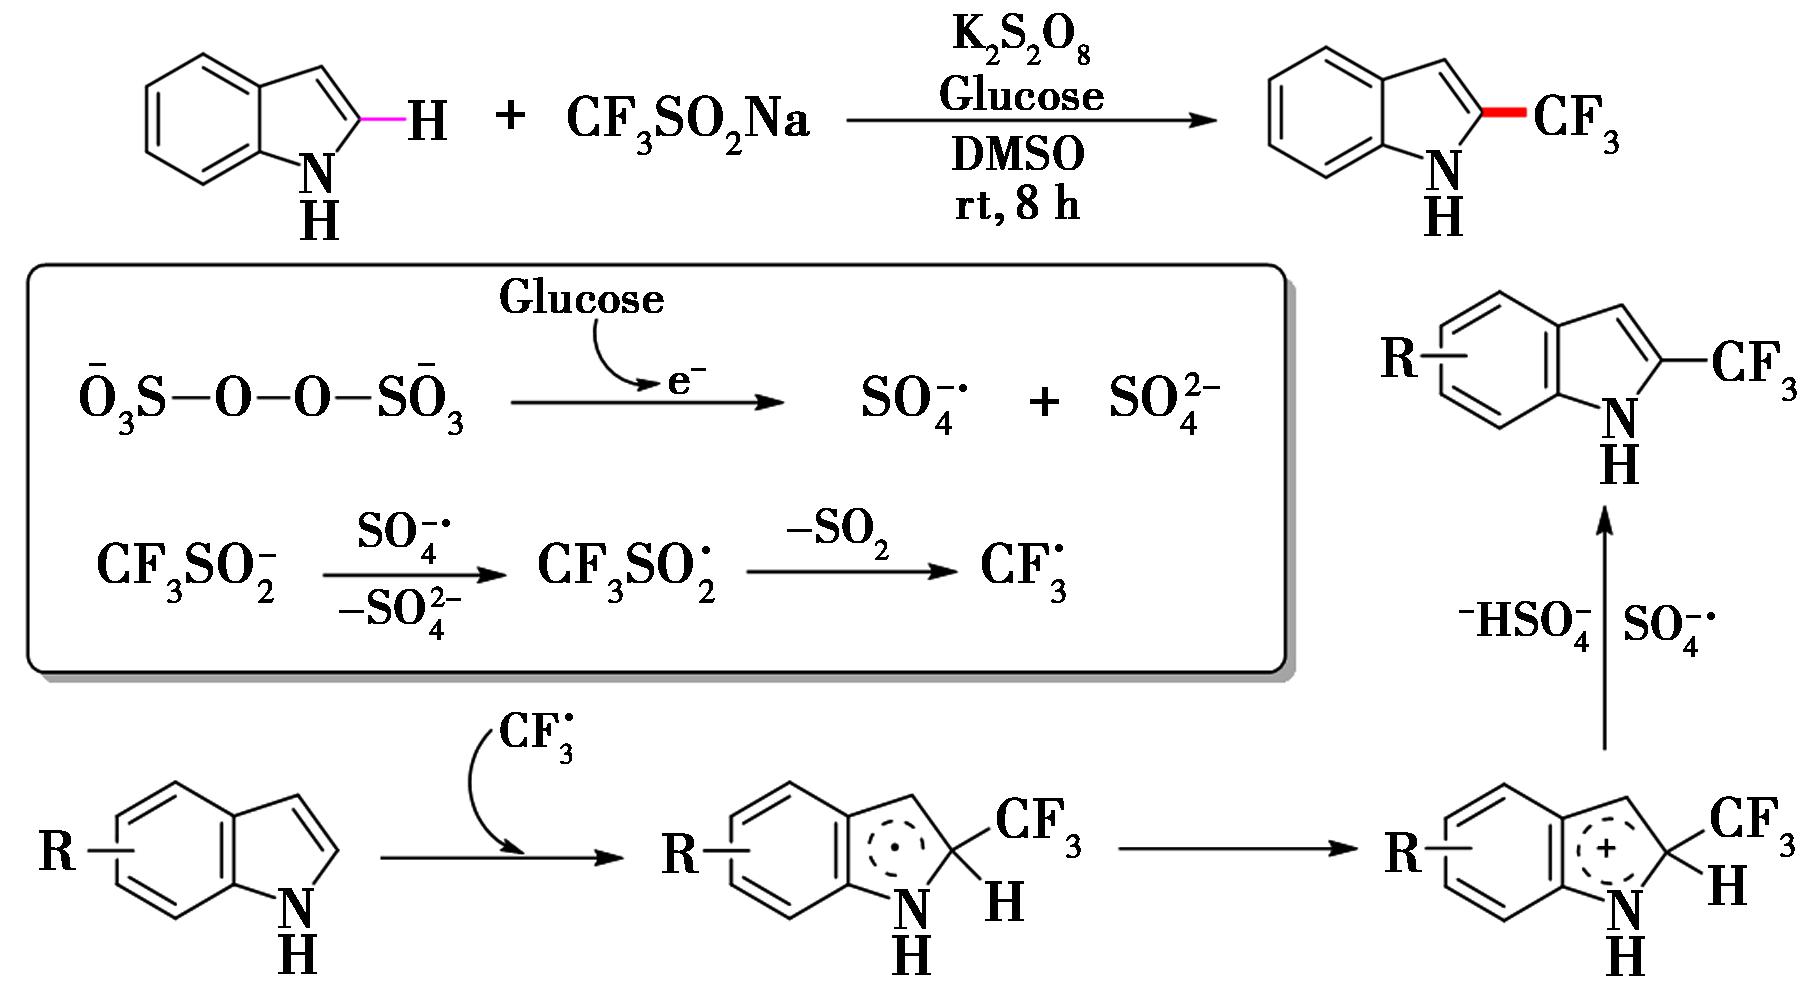
图6 K2S2O8促进的吲哚C-2位三氟甲基化[16]
Fig.6 K2S2O8-promoted C-2 trifluoromethylation of indoles[16]
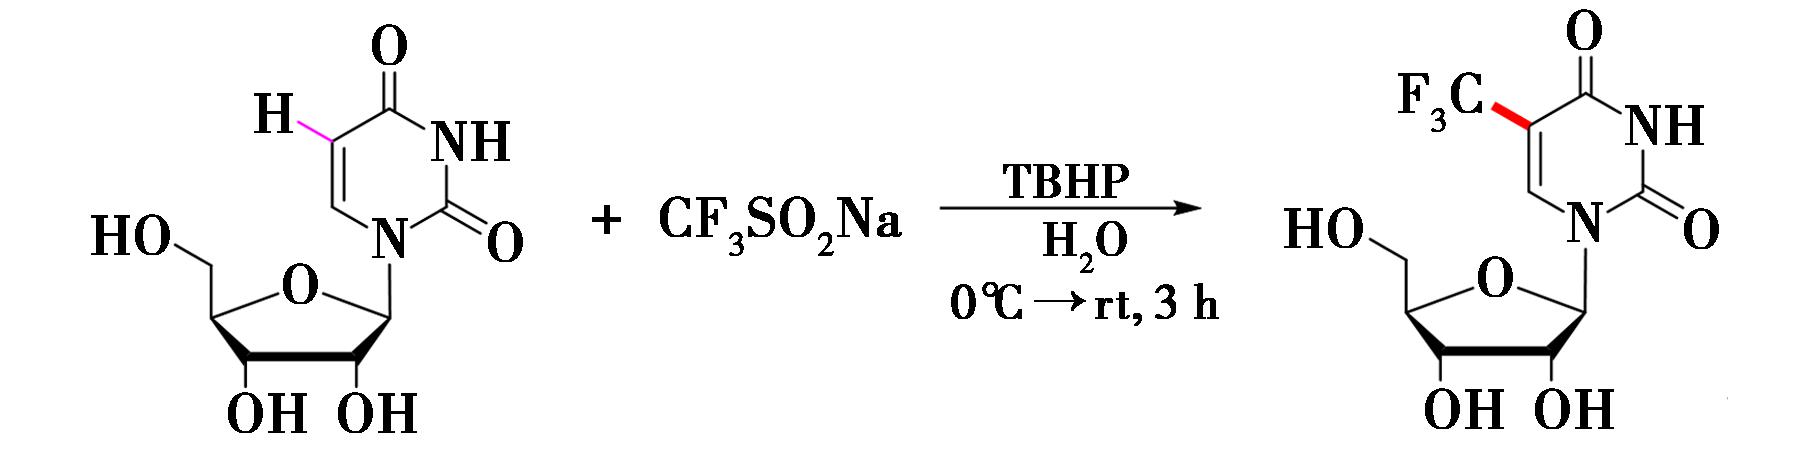
图7 TBHP促进的尿苷和胞苷的C-5位三氟甲基化[17]
Fig.7 TBHP-promoted C-5 trifluoromethylation of uridines and cytidines[17]
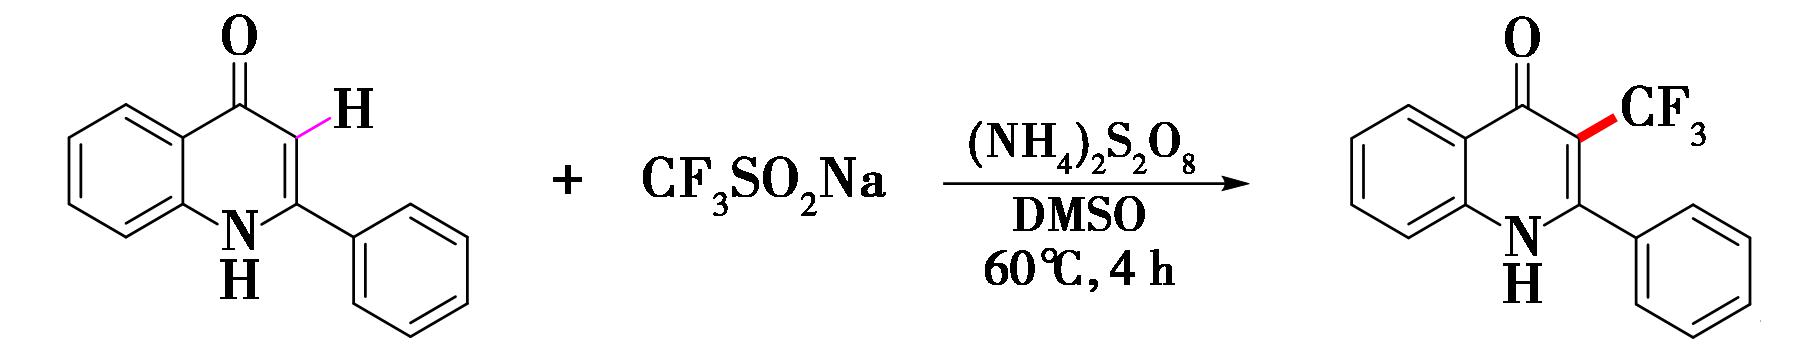
图8 (NH4)2S2O8促进的4-喹诺酮的C-3位三氟甲基化[18]
Fig.8 (NH4)2S2O8-promoted C-3 trifluoromethylation of 4-quinolones[18]
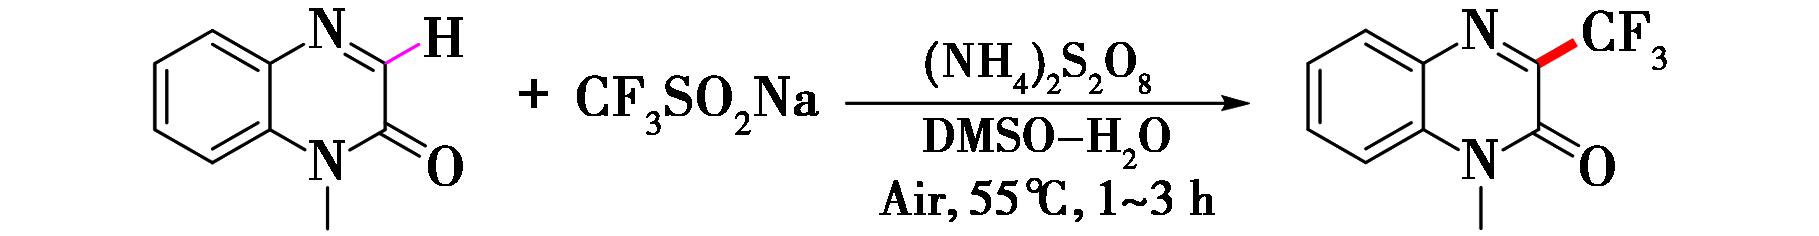
图9 (NH4)2S2O8促进的喹喔啉-2(1H)-酮的C-3位三氟甲基化[19]
Fig.9 (NH4)2S2O8-promoted C-3 trifluoromethylation of quinoxalin-2(1H)-ones[19]
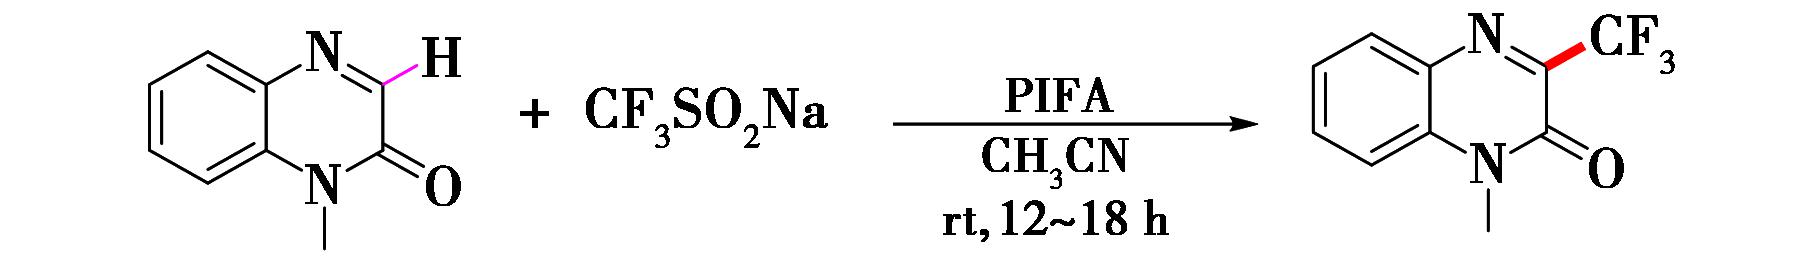
图10 PIFA促进的喹喔啉-2(1H)-酮的C-3位三氟甲基化[20]
Fig.10 PIFA-promoted C-3 trifluoromethylation of quinoxalin-2(1H)-ones[20]
Balalaie等[15]首次实现了喹喔啉C-8位的直接区域选择性C—H三氟甲基化。该反应以CF3SO2Na为CF3源,KMnO4/AcOH体系原位生成Mn(Ⅲ)物种作为氢原子攫取试剂,于温和条件下完成C-8位官能化(图11)。多种取代喹喔啉均可顺利反应,获得中等产率的C-8-三氟甲基喹喔啉。该项工作填补了喹喔啉C-8位直接三氟甲基化的合成空白,为喹喔啉类先导化合物及功能材料的结构多样化提供了新工具。高锰酸钾与乙酸共热生成Mn(Ⅲ)物种,其与Langlois试剂反应原位产生三氟甲基自由基;该自由基区域选择性加成于喹喔啉C-8位,形成碳中心自由基中间体;随后经SET氧化为C-8碳正离子,同时 Mn(Ⅲ)被还原为Mn(Ⅱ);该碳正离子因与邻近芳环共轭而稳定化;最终经β-质子消除得目标产物。
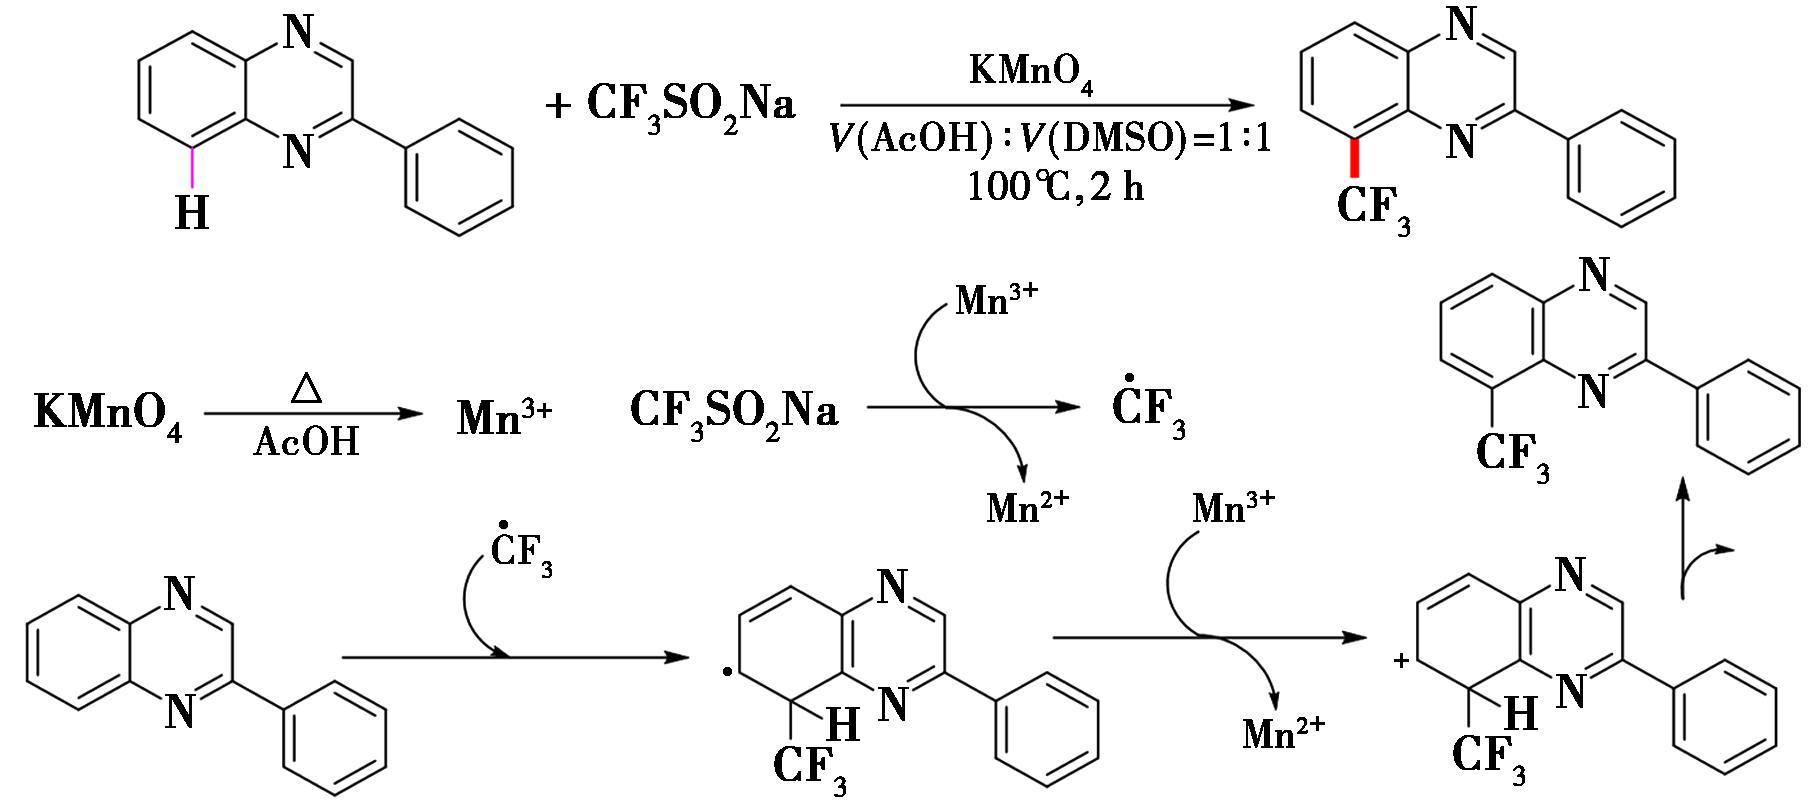
图11 KMnO4/AcOH体系下喹喔啉的C-8位区域选择性C—H三氟甲基化[15]
Fig.11 Regioselective C—H trifluoromethylation at the C-8 position of quinoxalines with KMnO4/AcOH[15]
Asekun等[21]开发了一种新颖的直接对香豆素进行C(sp2)—H自由基三氟甲基化的方法,该方法利用Langlois试剂在Mn(OAc)3存在下与香豆素反应。该反应在温和的空气中条件下进行,能以中等至良好的产率选择性获得3-三氟甲基香豆素(图12)。此方法操作简便,为合成3-三氟甲基香豆素及其他三氟甲基化杂芳烃(如3-三氟甲基-2-喹啉酮和5-三氟甲基嘧啶酮等)提供了一种通用、高效且廉价的途径。
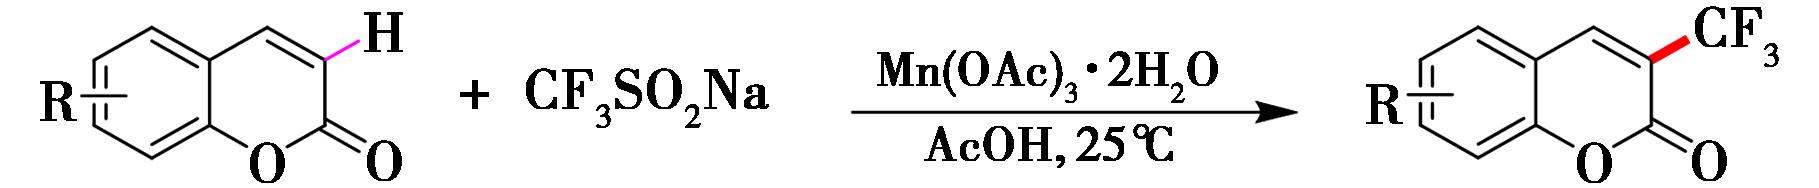
图12 Mn(OAc)3促进的香豆素的C-3位三氟甲基化[21]
Fig.12 Mn(OAc)3-promoted C-3 trifluoromethylation of coumarins[21]
Cao等[22]发展了一种实用高效的无金属直接C—H邻位三氟甲基化方法,适用于多种缺电子4-取代乙酰苯胺类化合物(图13)。该反应可在接近室温的环境条件下进行,使用稳定、廉价且易得的Langlois试剂作为三氟甲基化试剂。此外,该反应对水分具有高耐受性,并表现出良好的官能团兼容性。该方法为制备多种有用的4-取代邻位三氟甲基化乙酰苯胺或苯胺衍生物提供了一种简单直接的途径,这些化合物在有机合成化学中可作为极具多功能的构建模块,同时也是精细化工领域的重要中间体。
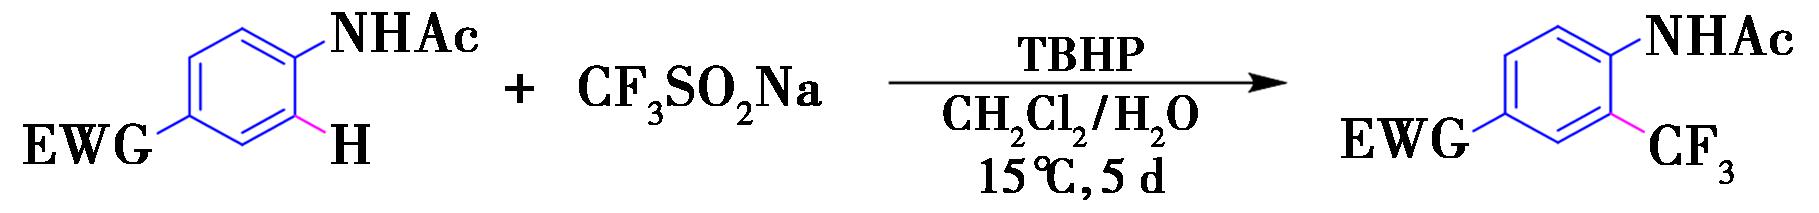
图13 TBHP促进的活化苯的选择性三氟甲基化[22]
Fig.13 TBHP-promoted selective trifluoromethylation of activated benzenes[22]
Gong等[23]开发了温和、无催化剂的脱羧三氟甲基化/全氟烷基化方法,适用于苯甲酸衍生物(图14)。该反应具有操作安全、环境友好、室温兼容及克级可放大等优势。反应对芳环电子密度呈显著依赖性,主要适用于富电子苯甲酸底物。
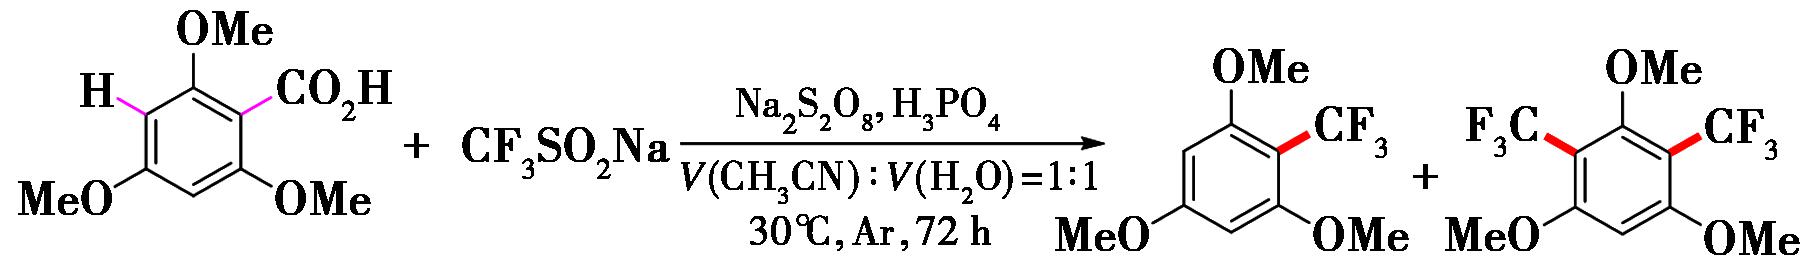
图14 Na2S2O8促进的(脱羧)三氟甲基化[23]
Fig.14 Na2S2O8-promoted (decarboxylative) trifluoromethylation[23]
控制实验与氘代研究支持两步机制:首先发生羧基自由基脱羧生成芳基自由基,随后经自由基加成及芳构化完成三氟甲基或全氟烷基引入。
Shibata等[24]发展了PIFA/HFIP体系,实现Langlois试剂对苯系化合物的快速、高选择性三氟甲基化。该反应在室温下5 min内高效完成,严格遵循电子效应规律:仅富电子芳环发生高选择性单一位点修饰;缺电子或未取代芳环无反应(图15)。此策略为苯系药物分子的后期功能化提供了温和、高效的化学工具。首先,富电子芳烃底物与三氟乙酸碘苯(PIFA)结合形成磷配合物;随后经SET过程,生成高活性阳离子自由基。三氟甲基亚磺酸钠(NaSO2CF3)与PIFA反应产生的三氟甲基自由基,进攻上述阳离子自由基,最终得到目标产物。无法排除另一条反应途径:富电子芳烃不通过PIFA形成配合物活化,直接与三氟甲基自由基发生三氟甲基化;该副路径仍有待进一步验证研究。
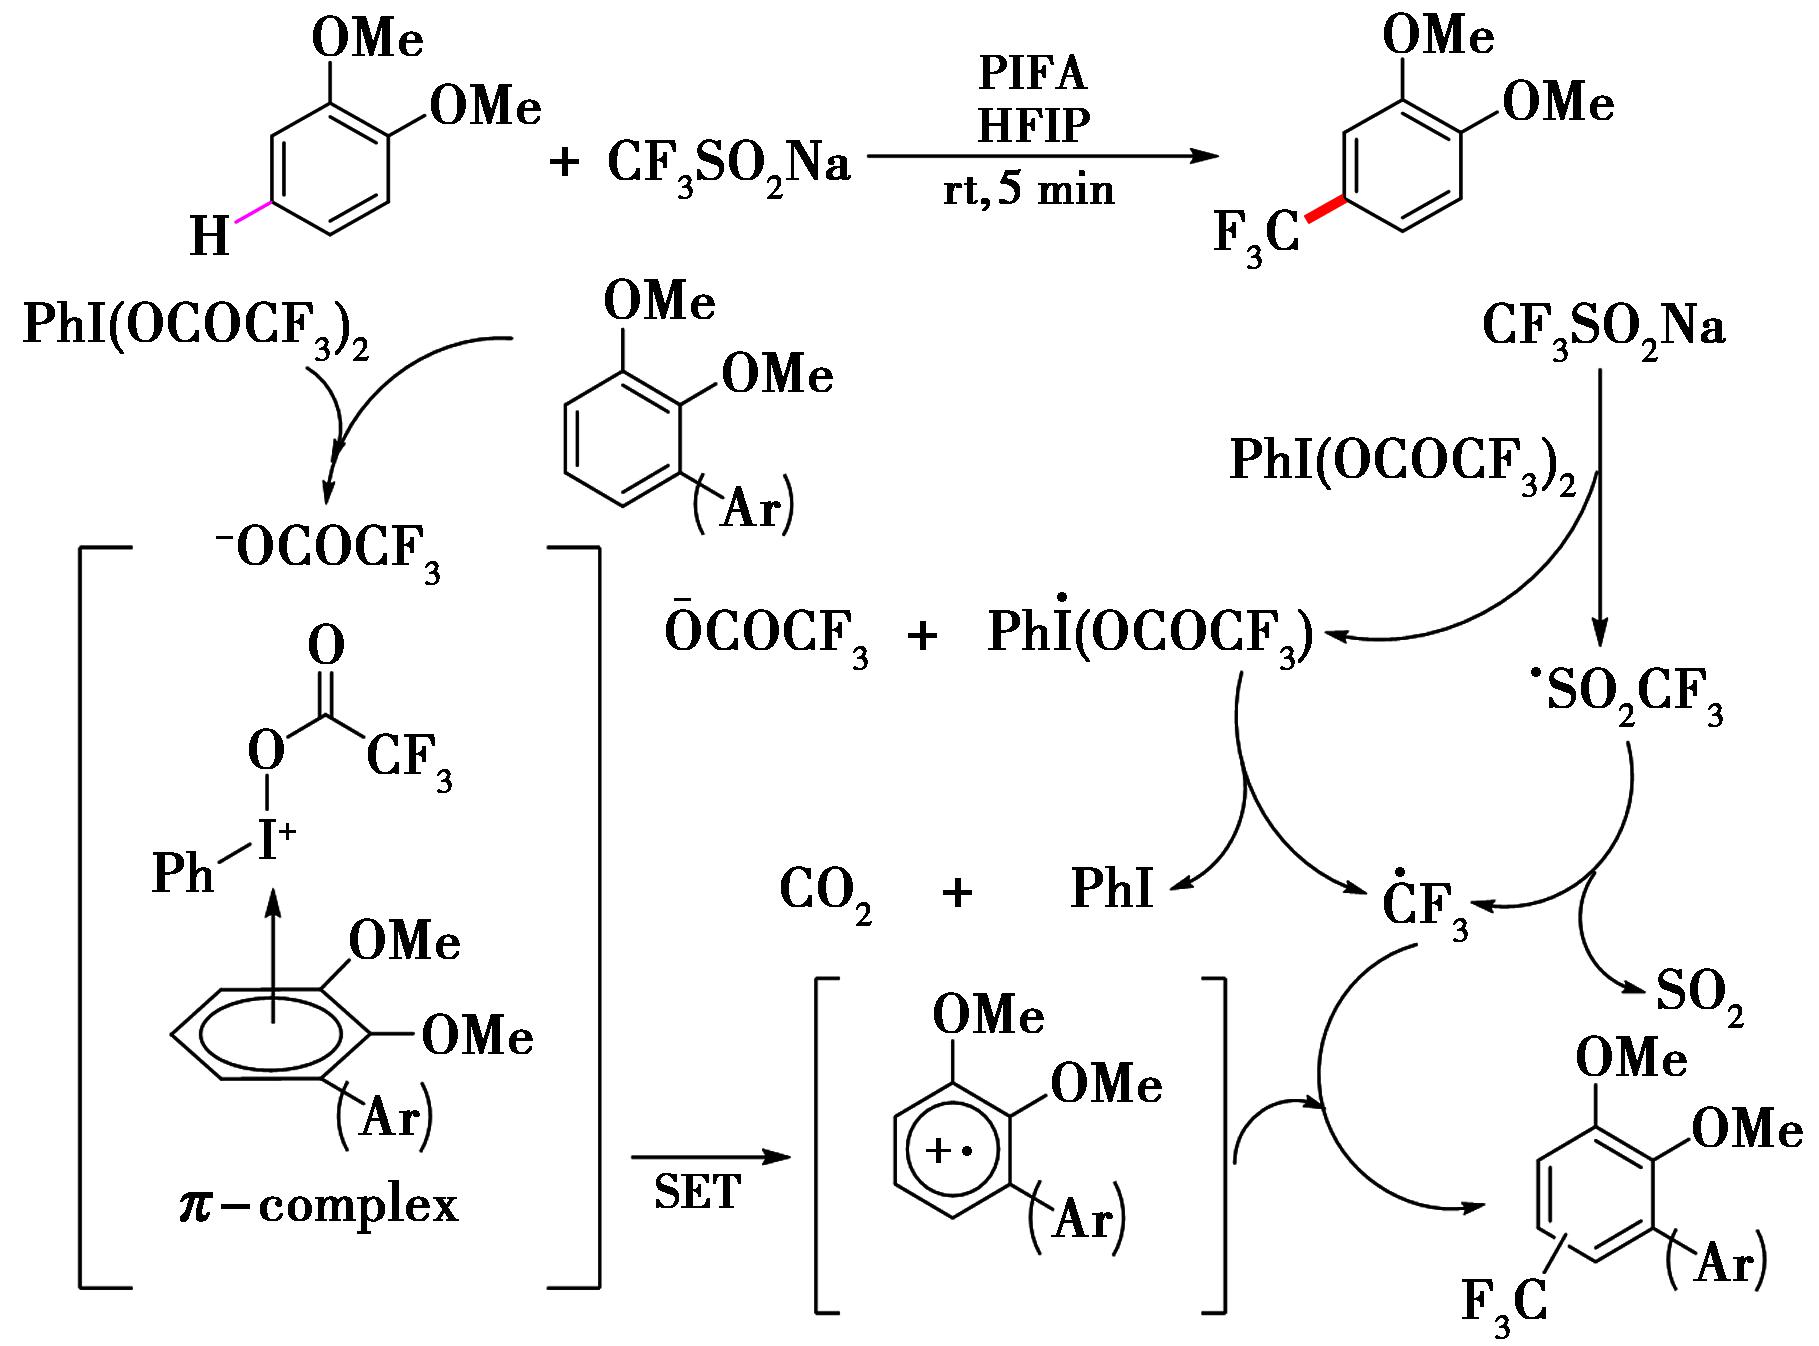
图15 PIFA/HFIP体系中实现苯系物的选择性三氟甲基化[24]
Fig.15 Selective trifluoromethylation of benzene derivatives in pifa/hfip system[24]
Wu等[25]实现了TBHP促进的烯胺酯β-位三氟甲基化反应,以中等至良好产率获得E-构型β-三氟甲基烯胺酯类化合物。机理研究表明,反应经CF3·对烯胺酯β-碳的选择性加成进行,无需金属催化剂,且对空气与水分稳定,操作简便,具有良好的官能团耐受性(图16)。有机过氧化物类自由基氧化剂,引发烯胺酮底物的C—H键自由基官能化反应,依靠有机过氧化物分解产生的活性氧自由基启动反应,经自由基加成、重排或环化等过程实现烯胺酮骨架的定向修饰。
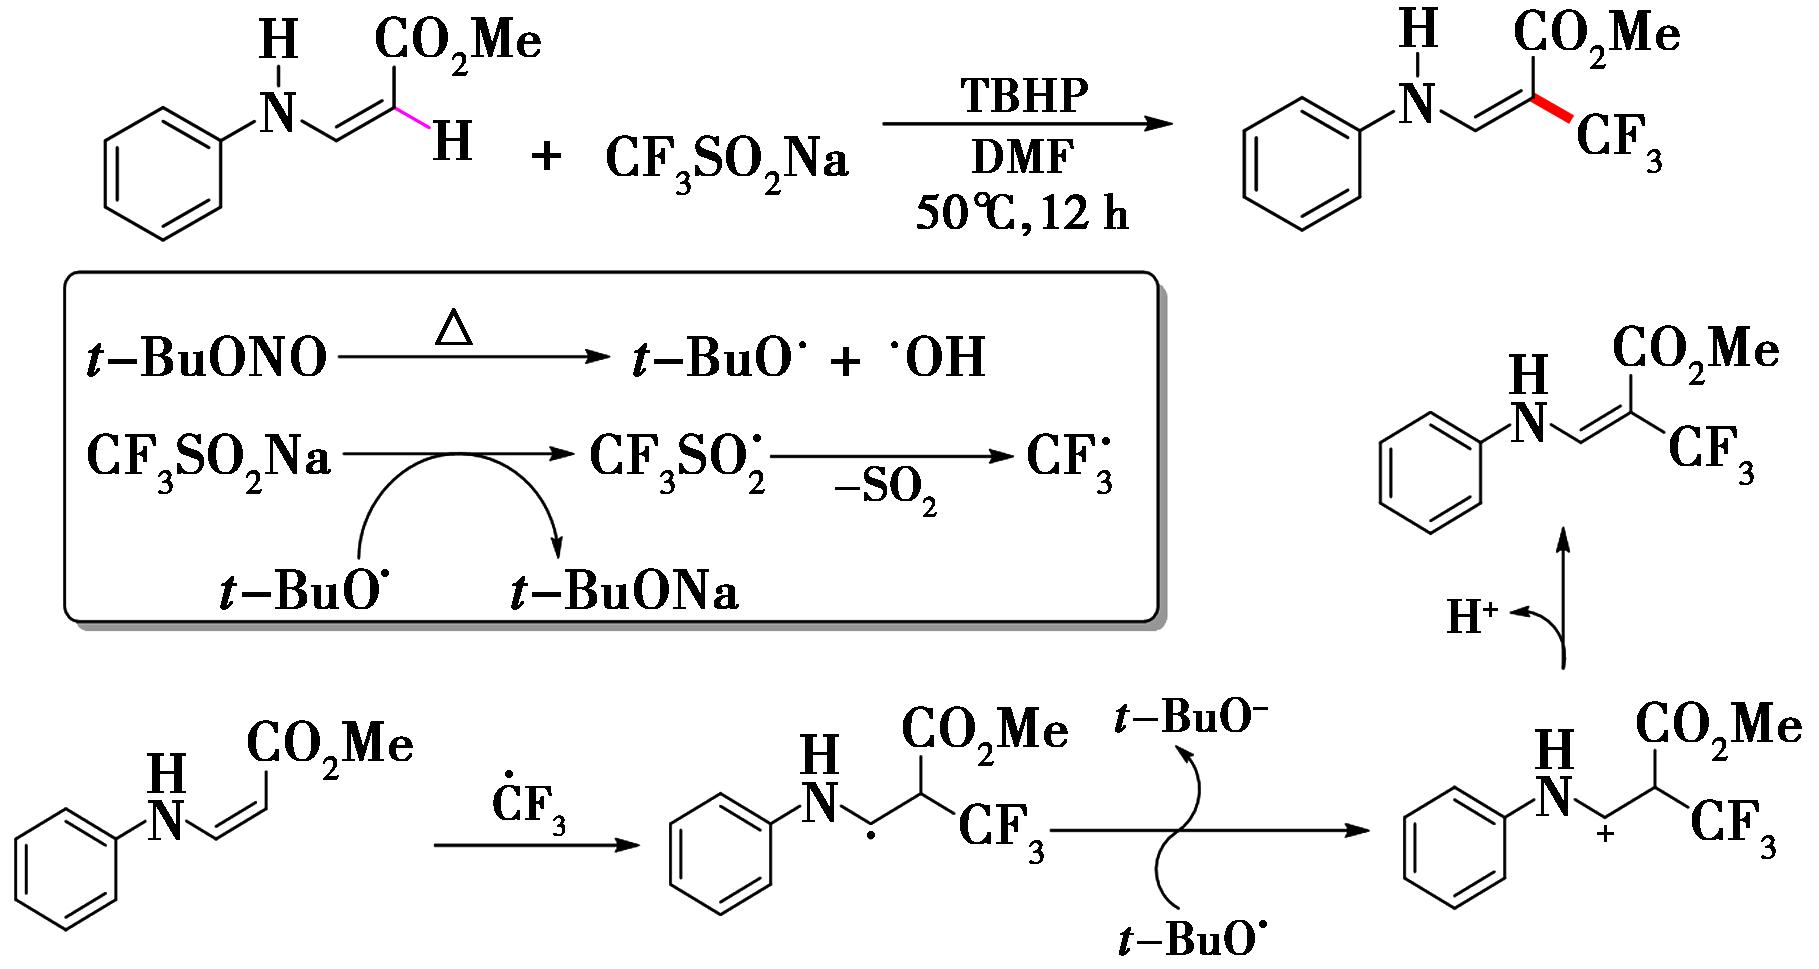
图16 TBHP促进的烯胺酯β-位三氟甲基化[25]
Fig.16 TBHP-promoted β-trifluoromethylation of enamino esters[25]
Georg等[26]首次报道了环状烯胺酮的无金属、高区域选择性三氟甲基化反应。以Langlois试剂为三氟甲基源、PhI(OAc)2为氧化剂,在温和条件下实现C-5位专一性三氟甲基化,产率中等至优异(图17)。底物普适性优异:兼容N-芳基、N-烷基及N-Boc取代,且耐受C-6位大位阻芳基(如2-萘基、邻位取代苯基)。机理研究(包括TEMPO捕获实验与自由基钟实验)一致支持 CF3·介导的反应路径。
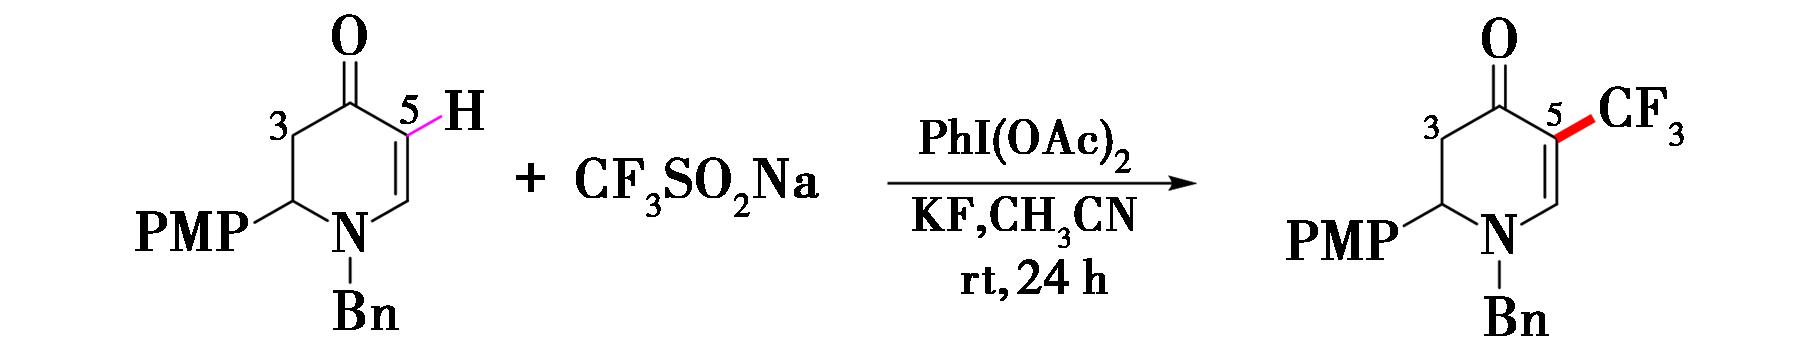
图17 PhI(OAc)2促进的高区域选择性的环状烯胺酮C-5位三氟甲基化反应[26]
Fig.17 PhI(OAc)2-promoted highly regioselective C-5 trifluoromethylation of cyclic enaminones[26]
Feng等[27]报道了PhI(OAc)2促进的Langlois试剂对N,N-二取代腙的区域选择性三氟甲基化反应,以良好至优异产率获得相应三氟甲基化腙(图18)。该方法适用于芳香醛及脂肪醛衍生的腙底物;N,N-二苯基、N-甲基-N-苯基及N,N-二苄基腙均表现出高反应活性,而N-单取代或 N,N-无取代腙则几乎不反应,表明N,N-二取代结构对反应至关重要。所得三氟甲基化腙经温和酸性水解可定量转化为三氟甲基酮,凸显其在含CF3羰基化合物合成中的实用价值。
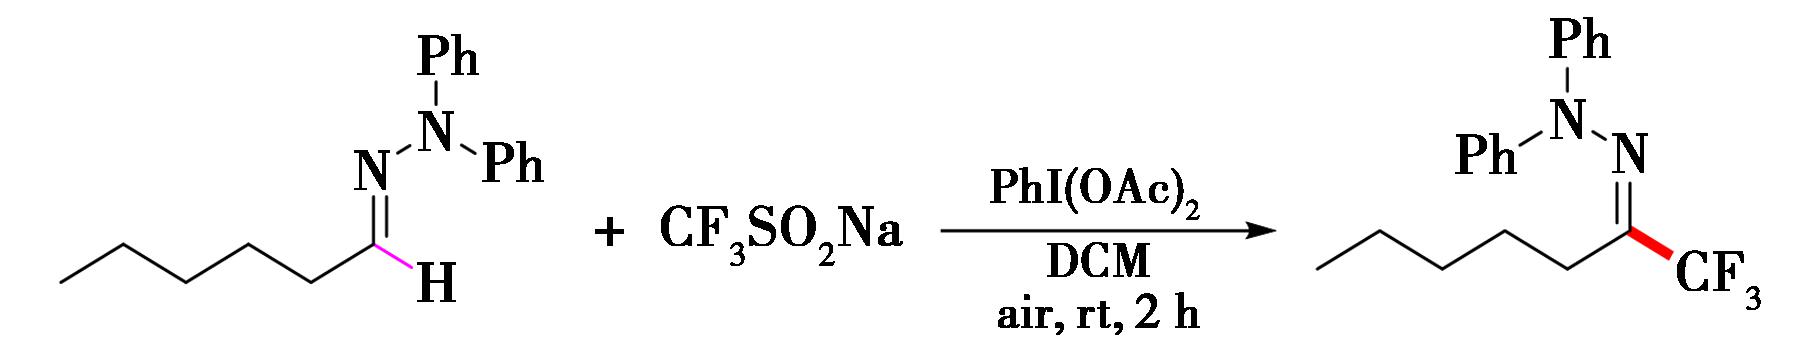
图18 PhI(OAc)2促进的N,N-二取代腙的三氟甲基化[27]
Fig.18 PhI(OAc)2-promoted trifluoromethylation of N,N-disubstituted hydrazones[27]
Liu等[28]开发了一种基于Langlois试剂和PhI(OAc)2的N,N-二烷基腙β-C—H三氟甲基化新方法,展现出优异的区域选择性与官能团耐受性(图19)。该转化可高效放大至克级规模,副产物碘苯易于回收再利用。机理研究表明,强供电子取代基可诱导芳环竞争性三氟甲基化,为调控β-位选择性提供了关键实验证据与理论依据。
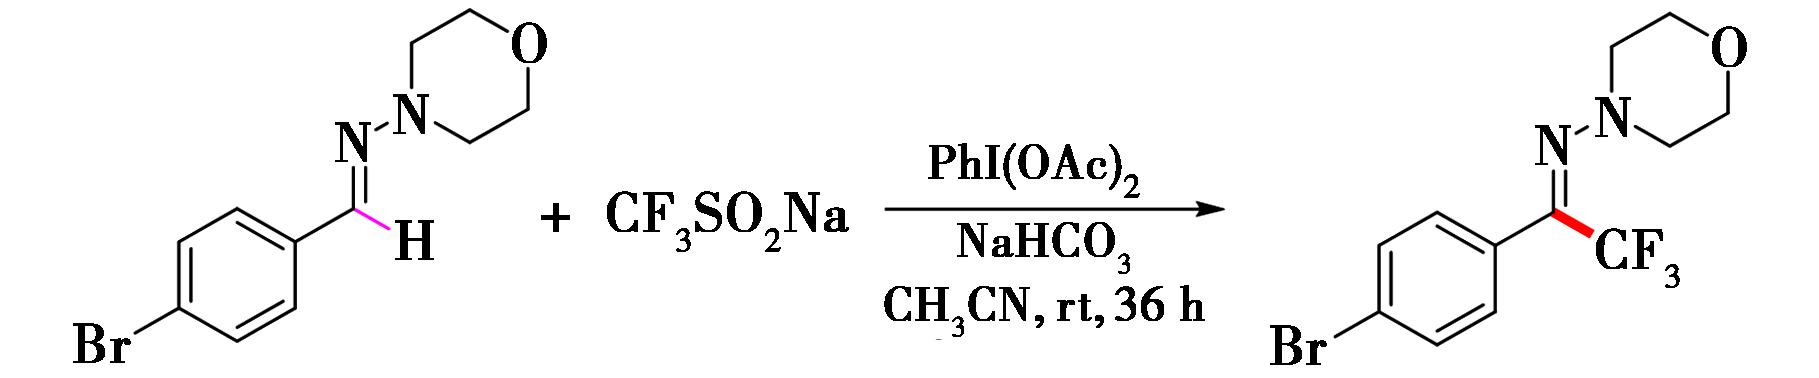
图19 PhI(OAc)2促进的N,N-二烷基腙的三氟甲基化[28]
Fig.19 PhI(OAc)2-promoted trifluoromethylation of N,N-dialkylhydrazones[28]
Wang等[29]构建了一种基于自由基极性反转机制的三组分Minisci型反应:以TBHP为引发剂,原位生成CF3·,实现N-杂芳烃C-2/C-4位三氟甲基化(图20)。底物范围覆盖多取代吡啶、联吡啶、喹啉、异喹啉、菲啶及吖啶等,产率中等至良好。非环状及环状富电子烯烃亦可作为反应物参与转化。
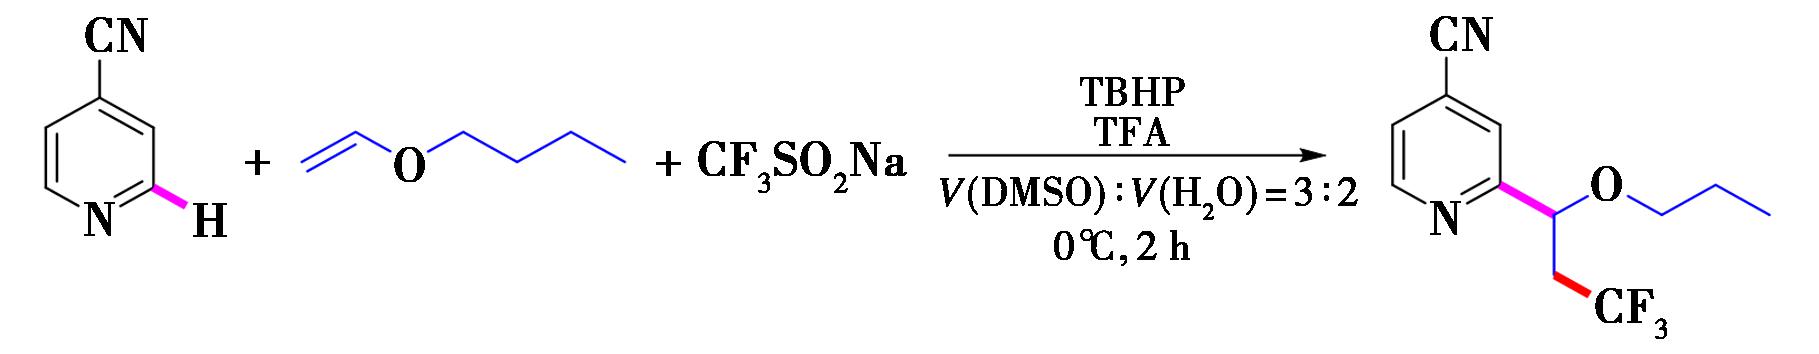
图20 TBHP促进的三组分Minisci反应[29]
Fig.20 TBHP-promoted three-component minisci reaction[29]
Wei等[30]发展了一种K2S2O8介导的无金属三组分反应体系,成功实现喹喔啉-2(1H)-酮、非活化烯烃与Langlois试剂的C-3位三氟甲基化反应(图21)。该方法适用于多种取代烯烃,包括含供电子或吸电子基团的烯丙基苯、直链脂肪族单取代烯烃及环烯烃,产物产率中等至良好。底物普适性研究表明,C-6/C-7位含氰基、甲基、氟、氯等取代基的喹喔啉-2(1H)-酮,以及N-烷基/芳基取代衍生物均可有效参与反应。
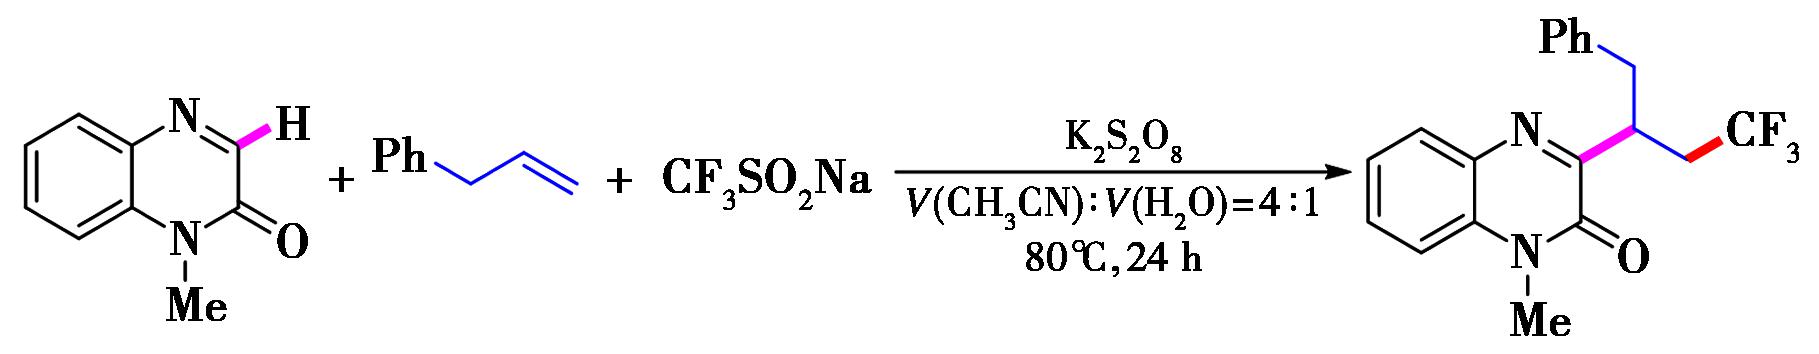
图21 K2S2O8促进的喹喔啉-2(1H)-酮和烯烃三组分反应[30]
Fig.21 K2S2O8-promoted three-component reaction of quinoxalin-2(1H)-ones with alkenes[30]
Li等[31]报道了一例无过渡金属参与的杂芳烃的三组分三氟甲基化反应:以CF3SO2Na为三氟甲基源、PhI(OAc)2为氧化剂,在温和条件下高效构建β-三氟甲基化喹喔啉酮(图22)。该体系兼容非活化的单取代、1,1-二取代烯烃及环烯烃;官能团耐受性优异,涵盖酯基、噻吩、吡啶、异吲哚啉-1,3-二酮、磺酰胺、酰胺、醚、咔唑、香豆素等。区域选择性方面,CF3·优先进攻1,1-二取代烯烃末端碳,而环状烯烃生成反式加成产物。三氟甲基亚磺酸钠被二乙酸碘苯氧化,生成亲电性三氟甲基自由基;该自由基会区域选择性地加成至碳碳双键空间位阻更小的位点,得到亲核性β-三氟甲基烷基自由基中间体。随后,碳自由基进攻底物中的亲电性碳氮双键,生成氮自由基中间体;中间体再经二乙酸碘苯SET氧化,最终得到目标偶联产物。
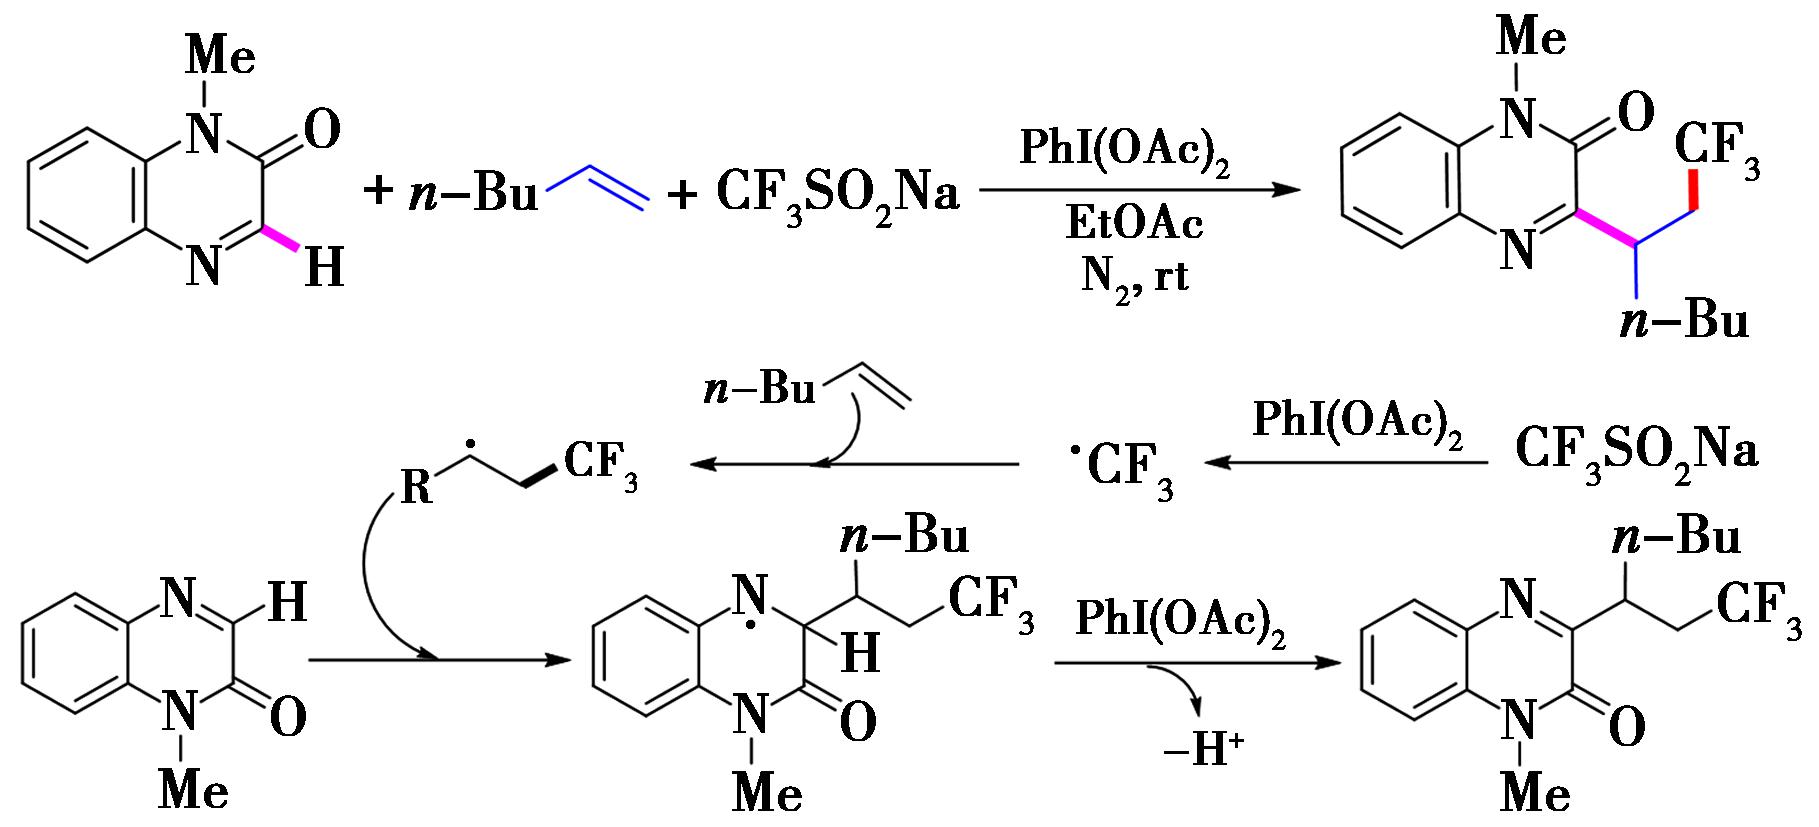
图22 PhI(OAc)2促进的杂芳烃三组分三氟甲基化[31]
Fig.22 PhI(OAc)2-promoted three-component trifluoromethylation of heteroarenes[31]
Hajra等[32]开发了PhI(OAc)2促进的三组分三氟甲基化策略,实现马来酰亚胺、咪唑并[1,2-a]吡啶与Langlois试剂的三组分反应(图23)。咪唑并吡啶芳环上含-Me、-OMe、-Cl、-Br或-F取代基者均能顺利反应,产率中等至良好;苯环上各类电子效应取代基亦具良好兼容性,N-取代马来酰亚胺同样适用。
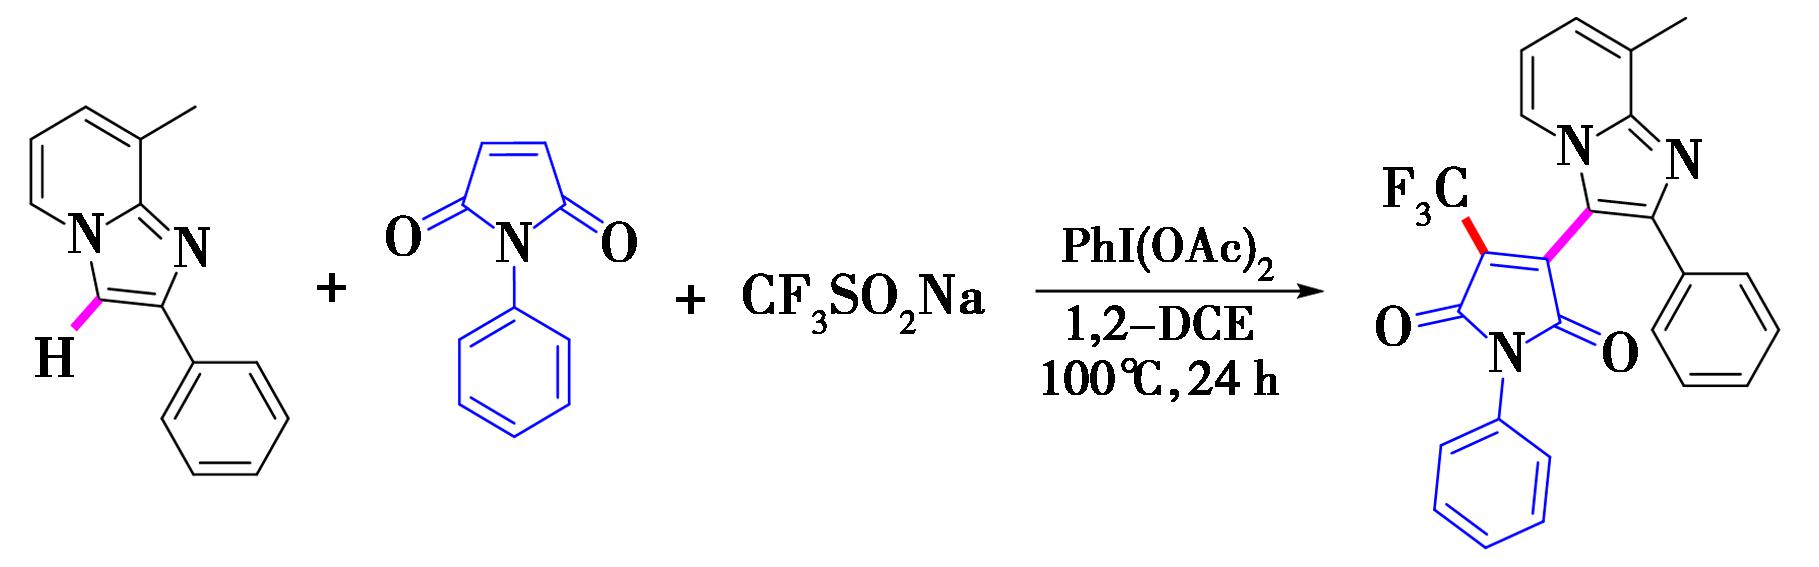
图23 PhI(OAc)2促进的杂芳烃,马来酰亚胺参与的三组分三氟甲基化[32]
Fig.23 PhI(OAc)2-promoted three-component trifluoromethylation of heteroarenes involving maleimides[32]
Xia等[33]报道了一种(NH4)2S2O8促进的烯丙醇芳基三氟甲基化反应,通过CF3·加成/1,2-芳基迁移串联过程,高效构建α-芳基-β-三氟甲基酮类化合物。该反应在无金属条件下实现立体专一的1,2-芳基迁移(图24)。机理研究表明:CF3·优先对C C键发生加成,生成叔烷氧基自由基中间体;随后经历协同式1,2-芳基迁移,形成α-芳基取代的羰基自由基;最终经单电子氧化及去质子化,得到β-三氟甲基酮。
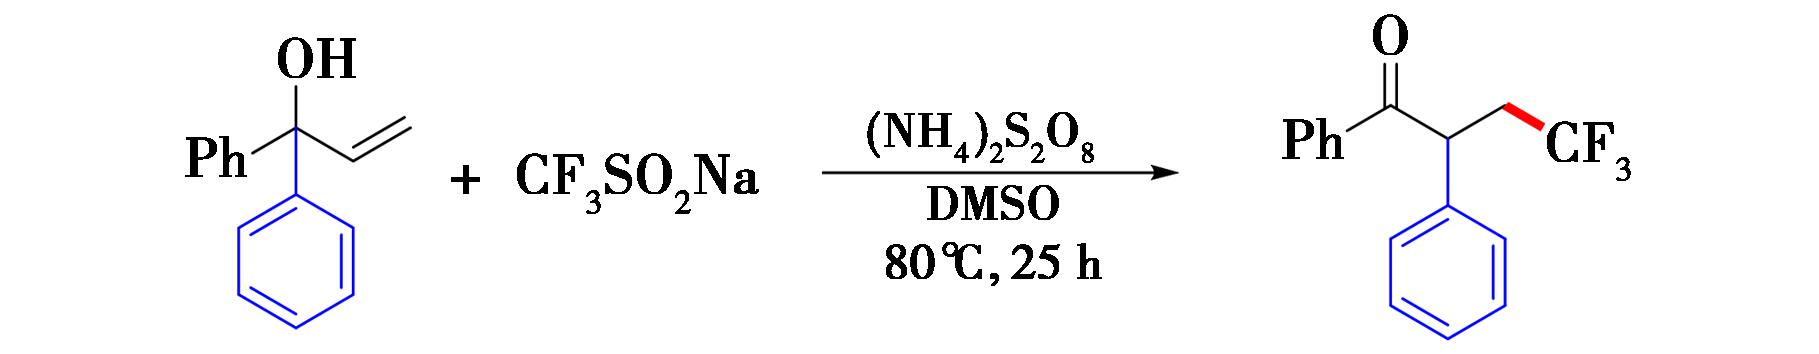
图24 (NH4)2S2O8促进的烯丙醇芳基三氟甲基化[33]
Fig.24 (NH4)2S2O8-promoted aryltrifluoromethylation of allylic alcohols[33]
Liang等[34]发展了基于1,2-炔基迁移的烯烃双官能团化策略,以1,4-烯炔醇为底物,经自由基加成/3-exo-dig环化/炔基迁移三步串联,高选择性构筑α-官能化的炔基酮(图25)。采用CF3SO2Na/TBHP体系时,三氟甲基化反应产率为44%~76%。该方法一步构建C(sp3)—CF3与 C(sp3)—C(sp)两个新键,并同时形成季碳中心。底物适用性广:芳环上供电子或吸电子取代基均兼容;CF3、TMS及NHBoc等敏感官能团亦可耐受。
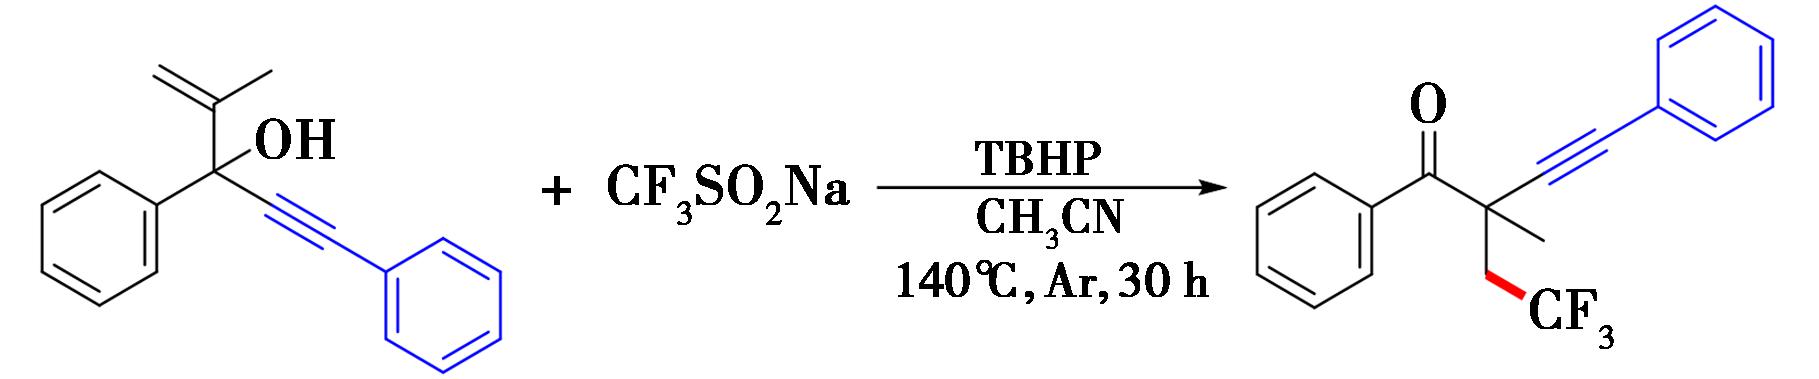
图25 基于1,2-炔基迁移的烯烃双官能团化[34]
Fig.25 Difunctionalization of alkenes via 1,2-Alkynyl migration[34]
Jing等[35]开发了一种无过渡金属参与的自由基双官能团化方法,适用于非活化烯烃的1,2-炔基官能团化(图26)。由过氧化苯甲酰(BPO)热引发产生苯氧自由基,进而夺取卤代烷、环烷烃、氟代烷等底物的氢原子,生成各类烷基/卤代烷基/氟烷基自由基;碳自由基加成至非活化烯烃双键后,形成的烷基自由基经历高张力3-exo-dig自由基环化与C—C键β-断裂,完成分子内炔基迁移,最终经单电子氧化与脱质子过程生成α-官能化炔基酮,自由基捕获、自由基钟等实验均佐证了完整的自由基反应机制,该体系突破了传统Baldwin规则的限制。
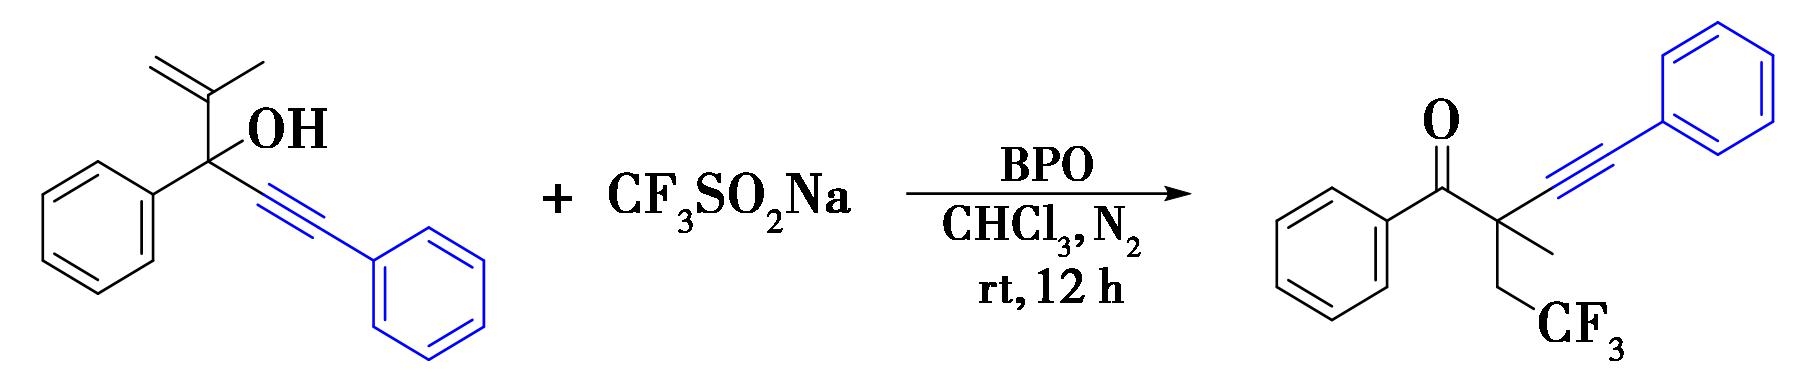
图26 BPO促进的自由基型非活化烯烃的1,2-炔基官能团化[35]
Fig.26 BPO-promoted radical 1,2-alkynyl functionalization of unactivated alkenes[35]
Guo等[36]发展了K2S2O8促进的烯丙醇与Langlois试剂之间高效脱水三氟甲基化反应,并提出了初步的自由基反应机制(图27)。该反应操作简便且环境友好,对多种官能团均表现出良好的兼容性,为后续衍生化提供了便利。
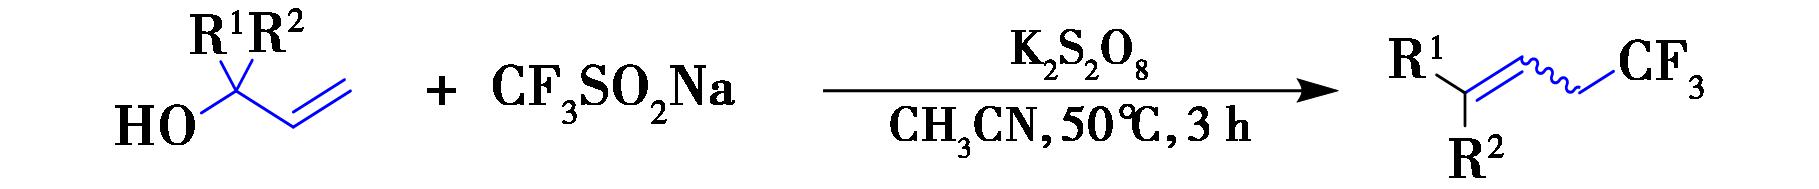
图27 K2S2O8促进的烯丙醇的脱水三氟甲基化[36]
Fig.27 K2S2O8-promoted dehydrative trifluoromethylation of allylic alcohols[36]
Liu等[37]报道了I2O5介导的烯烃/炔烃碘代三氟甲基化反应,适用于多种芳基及烷基取代烯烃,以中等至良好产率生成β-CF3烷基碘化物(图28)。该反应官能团耐受性优异,兼容卤素(F、Cl、Br)、NO2、磺酸酯、磺酰胺、羧酸酯、酰胺、醚、羰基及羟基;含共轭双键底物表现出显著的末端选择性。
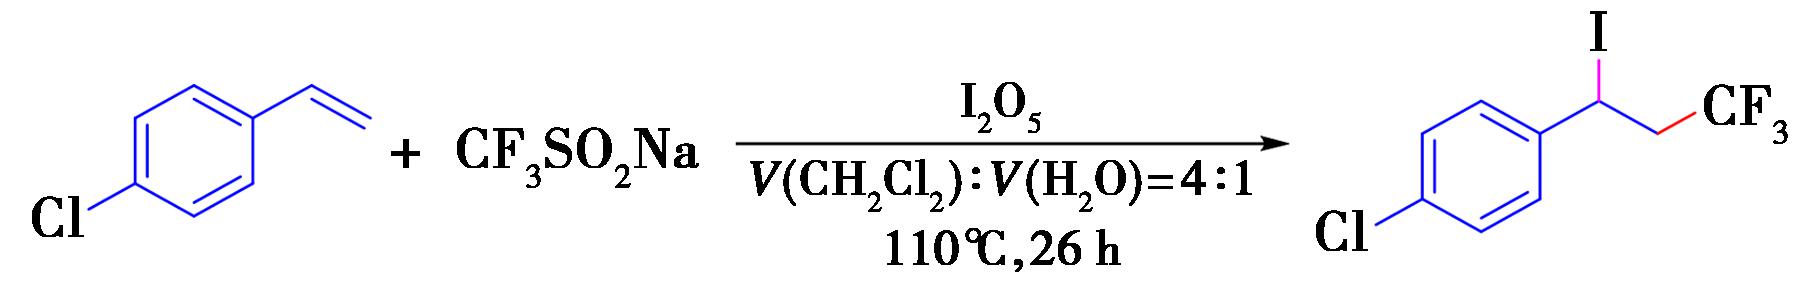
图28 I2O5促进的烯烃/炔烃的碘代三氟甲基化[37]
Fig.28 I2O5-promoted iodotrifluoromethylation of alkenes/alkynes[37]
Liu等[38]随后报道了NaBrO3促进的芳基炔烃溴代三氟甲基化反应(图29)。NaBrO3兼具单电子氧化剂与溴源双重功能,以高立体选择性(>99% E)实现芳基炔烃的溴三氟甲基化,构建(E)-1-(1-溴-3,3,3-三氟丙-1-烯-1-基)芳烃衍生物%。EPR结合自旋捕获剂MNP明确捕获CF3·加合物信号,为自由基路径提供直接实验证据。机理研究表明:NaBrO3氧化Langlois试剂原位生成CF3·;该自由基对炔烃发生反马氏加成,形成关键烯基自由基中间体;随后经溴原子转移(XAT)完成溴化,高效构筑目标C—Br键。
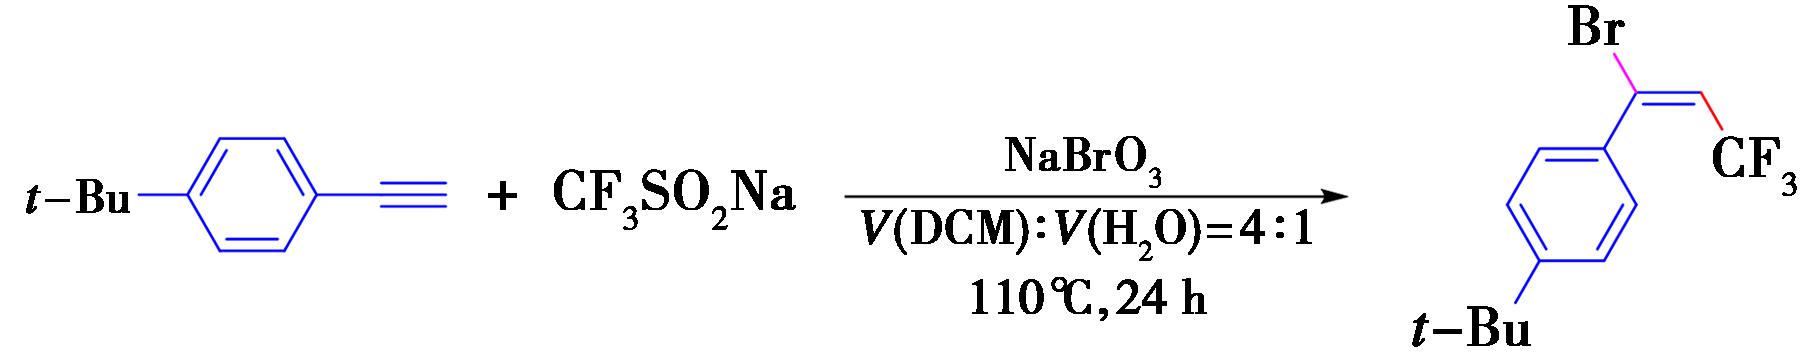
图29 NaBrO3促进的芳基炔烃溴代三氟甲基化[38]
Fig.29 NaBrO3-promoted bromotrifluoromethylation of arylalkynes[38]
Zhao等[39]报道了一种基于芳基取代乙烯、亚硝酸叔丁酯(TBN)和CF3SO2Na的三组分自由基反应,高效构建α-三氟甲基乙酮肟(图30)。TBN兼具氧化剂与肟基前体双重作用。各类对位、间位及邻位取代苯乙烯均适用,产率中等至优异;2-乙烯基吡啶、2-乙烯基喹啉及2-乙烯基萘等杂芳基底物亦可反应,产率中等。TEMPO自由基捕获实验及 18O标记研究支持如下机理:TBN热解产生叔丁氧与NO自由基;叔丁氧自由基氧化CF3SO2Na生成CF3自由基;CF3·加成至烯烃得α-芳基烷基自由基;该自由基与NO偶联生成亚硝基中间体;经互变异构最终生成肟产物。TBN首先发生分解,生成叔丁氧自由基与一氧化氮自由基。随后叔丁氧自由基氧化Langlois试剂,得到三氟甲基亚磺酰自由基;不稳定的自由基脱除二氧化硫并分解,生成三氟甲基自由基。接下来,三氟甲基自由基进攻芳基取代乙烯,形成α-芳基烷基自由基中间体;该中间体与一氧化氮自由基结合,生成亚硝化中间体。最终中间体经互变异构转化,得到目标产物。
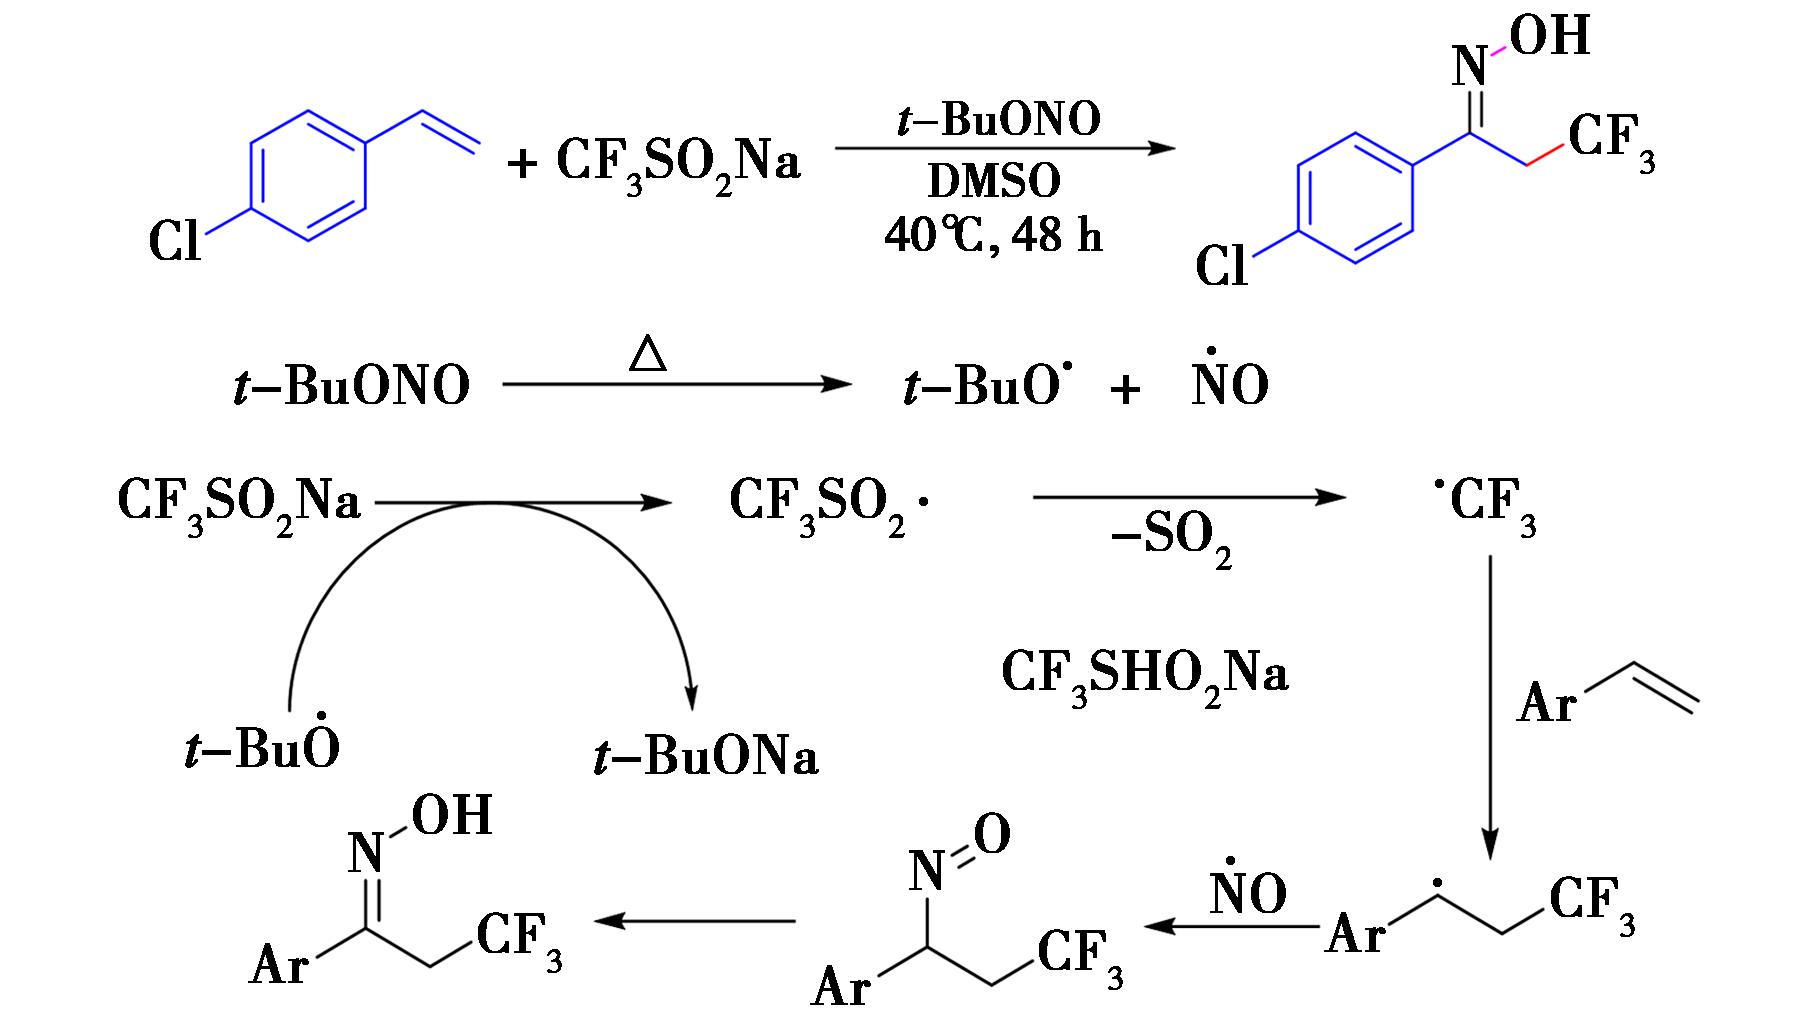
图30 利用芳基烯烃和TBN合成α-三氟甲基乙酮肟[39]
Fig.30 Synthesis of α-trifluoromethyl ethanoximes from aryl alkenes and TBN[39]
Luo等[40]开发了一种无金属苯乙烯三氟甲基化新策略:以TBHP为氧化剂、CF3SO2Na为三氟甲基源、对苯醌(BQ)为共催化剂,在CH3CN/H2O混合溶剂中实现高效转化,区域选择性生成α-三氟甲基酮与α-三氟甲基醇的混合物(图31)。反应严格需分子氧参与,N2氛围下完全失活。该混合物可通过后续定向氧化或还原转化,分别高选择性地获得单一酮或醇产物,展现出优异的后期官能团调控能力。
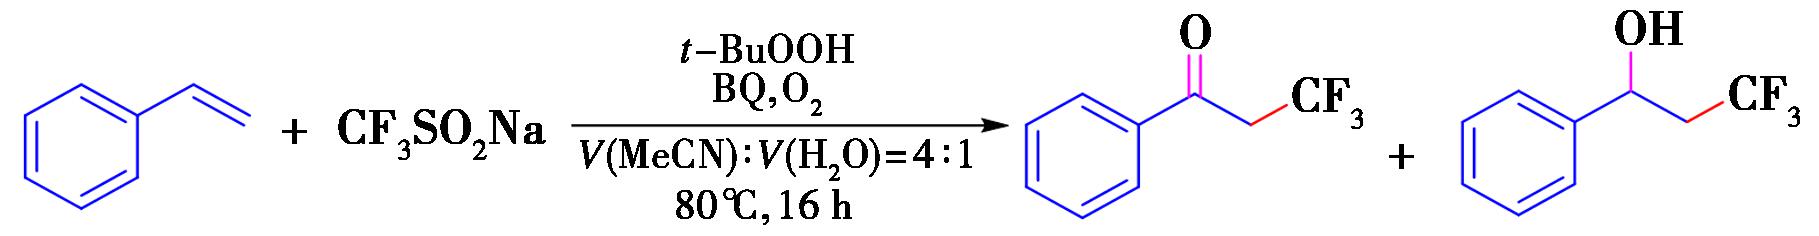
图31 苯乙烯以TBHP为氧化剂合成α-三氟甲基苯乙酮[40]
Fig.31 Synthesis of α-trifluoromethyl acetophenones from styrenes using TBHP as oxidant[40]
Matcha等[41]将TBHP/CF3SO2Na体系拓展至炔烃底物,成功实现炔烃的氢三氟甲基化反应,以优异的反式选择性(E/Z>20∶1)高产率得到乙烯基三氟甲基化合物(图32)。研究表明,季铵盐Bu4NBr兼具相转移催化与无金属促进功能,其效能显著优于传统银盐催化剂。机理实验与自由基捕获证实:Bu4NBr促进TBHP均裂生成叔丁氧基自由基(t-BuO·),后者单电子氧化CF3SO2Na释放CF3·;该自由基对炔键发生反式加成,生成乙烯基自由基中间体,继而从TBHP攫取氢原子完成还原终止。该方法底物适用范围广,芳基炔丙醇(含吸电子或供电子取代基)、杂环炔烃及脂肪族炔烃均可高效转化。产物中保留的羟基为后续官能团化提供了合成位点,具有良好的应用价值。
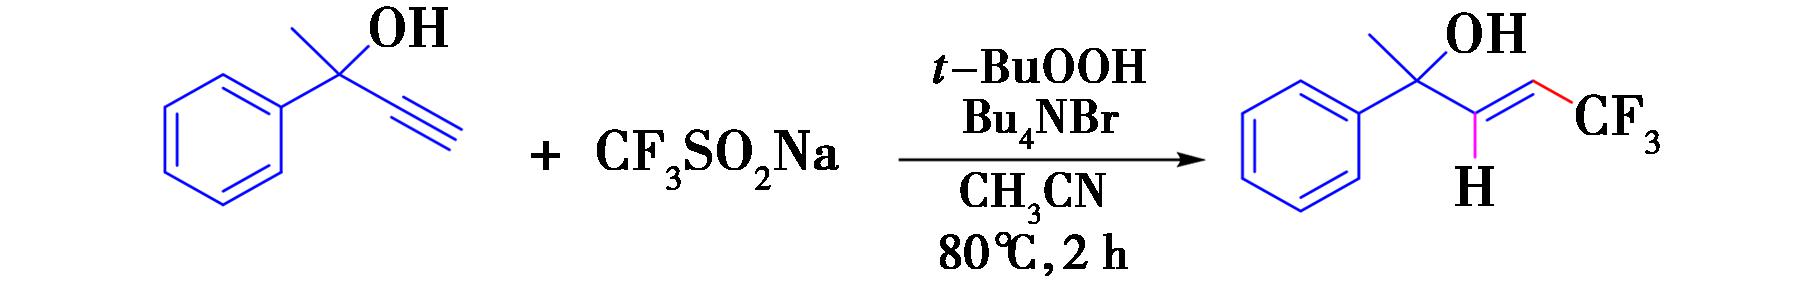
图32 TBHP促进的炔烃高选择性氢三氟甲基化[41]
Fig.32 TBHP-promoted highly selective hydrotrifluoromethylation of alkynes[41]
Feng等[42]报道了一种以2,3-丁二酮为有机光催化剂、Langlois试剂为三氟甲基源的烯烃氧化三氟甲基化反应(图33)。该反应在18 W蓝光LED照射、室温及双氧水为终端氧化剂条件下,高效实现苯乙烯类底物转化,构建α-三氟甲基酮骨架。相较于Ru(bpy)3Cl2或Ir(ppy)3等贵金属光催化剂,2,3-丁二酮具有成本低廉、环境友好、操作简便等优势。机理研究表明:可见光激发诱导其发生n→π*跃迁,激发态分子与CF3SO2Na经SET生成关键三氟甲基自由基(CF3·);H2O2则将还原态丁二酮再氧化,从而维持催化循环的持续进行。
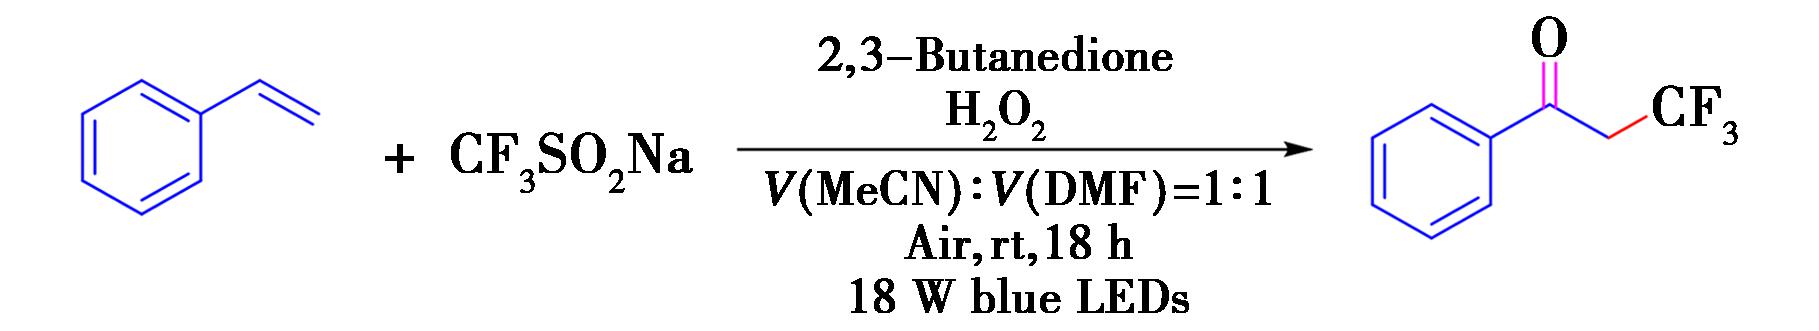
图33 可见光照射的双氧水促进的烯烃的氧化三氟甲基化[42]
Fig.33 Visible-light-mediated H2O2-promoted oxidative trifluoromethylation of alkenes[42]
Lei等[43]发展了一种基于溶剂原位活化的三氟甲基化策略,利用NMP在O2氛围下自发生成痕量过氧化物作为自由基引发剂,在无外加催化剂、室温条件下实现烯烃的三氟甲基化/氧化串联反应,高选择性构建三级β-三氟甲基醇(图34)。原位红外监测表明,仅在NMP/O2体系中CF3SO2Na持续消耗并伴随CF3SO2Na生成;而在DMF、EtOAc或N2气氛下该过程不发生。18O2标记实验确证:产物羟基中检测到 18O信号,证明分子氧不仅参与自由基引发,且直接作为氧源嵌入产物。动力学分析进一步揭示,O2扩散速率是反应限速因素——降低O2分压或搅拌强度均导致反应速率显著下降。
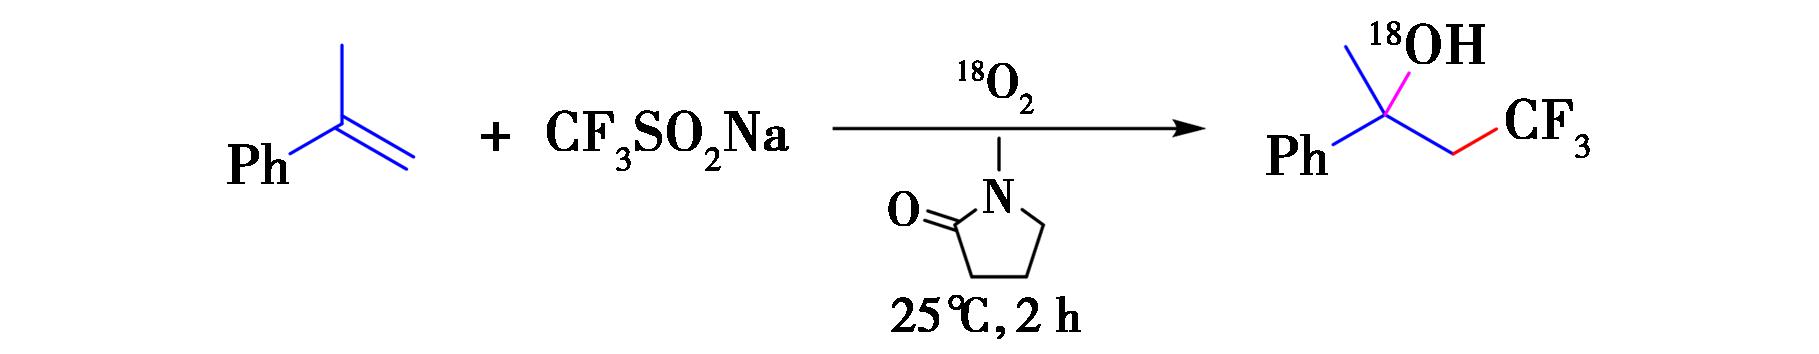
图34 室温下实现烯烃的三氟甲基化/氧化反应[43]
Fig.34 Trifluoromethylation/oxidation of alkenes at room temperature[43]
Li等[44]报道了一种针对非活化烯烃进行氢三氟甲基化的简便高效方法(图35)。该反应利用市售的Langlois试剂在Mn(OAc)3·2H2O氧化剂作用下发生单电子氧化,随后生成的三氟甲基自由基加成到CC双键上。该反应在温和条件下即可顺利进行,对底物中多种官能团展现出良好的耐受性。通过氘代标记、自由基钟实验及TEMPO抑制实验对反应机理进行了初步研究。
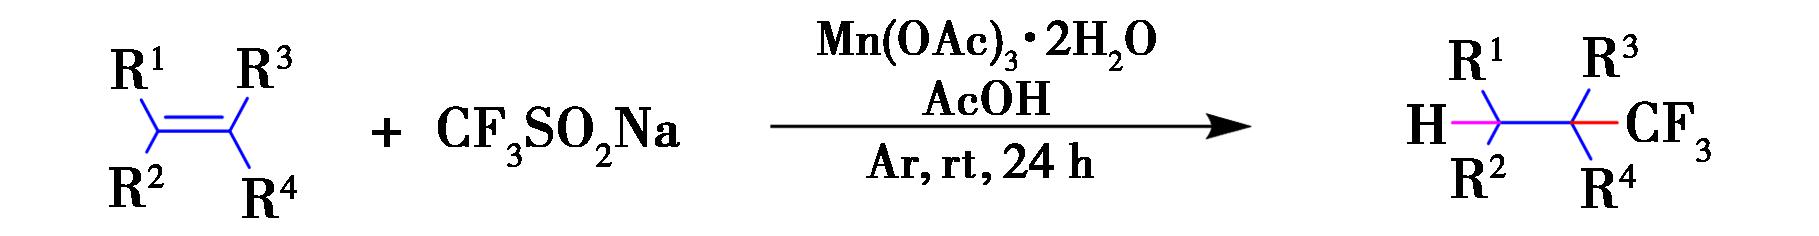
图35 Mn(OAc)3·2H2O氧化剂下三氟甲基化反应[44]
Fig.35 Trifluoromethylation reaction using Mn(OAc)3·2H2O as oxidant[44]
Huang等[45]发展了一种过硫酸铵促进的三氟甲基化/串联环化反应,以N-烯丙基苯甲酰胺与Langlois试剂为原料,直接构建三氟甲基化的二氢异喹啉酮骨架(图36)。该方法适用于Ts保护的N-烯丙基苯甲酰胺,其芳环上可耐受多种取代基,包括供电子基(如甲氧基、甲基)、吸电子基(如硝基、三氟甲基)及卤素(F、Cl、Br),产率良好。苯甲酰胺芳环上的取代基亦表现出优异兼容性。此外,N-原子上分别连接苄基、甲氧基或甲基的底物均可顺利参与转化,表明N-取代基具有较广的适用范围。
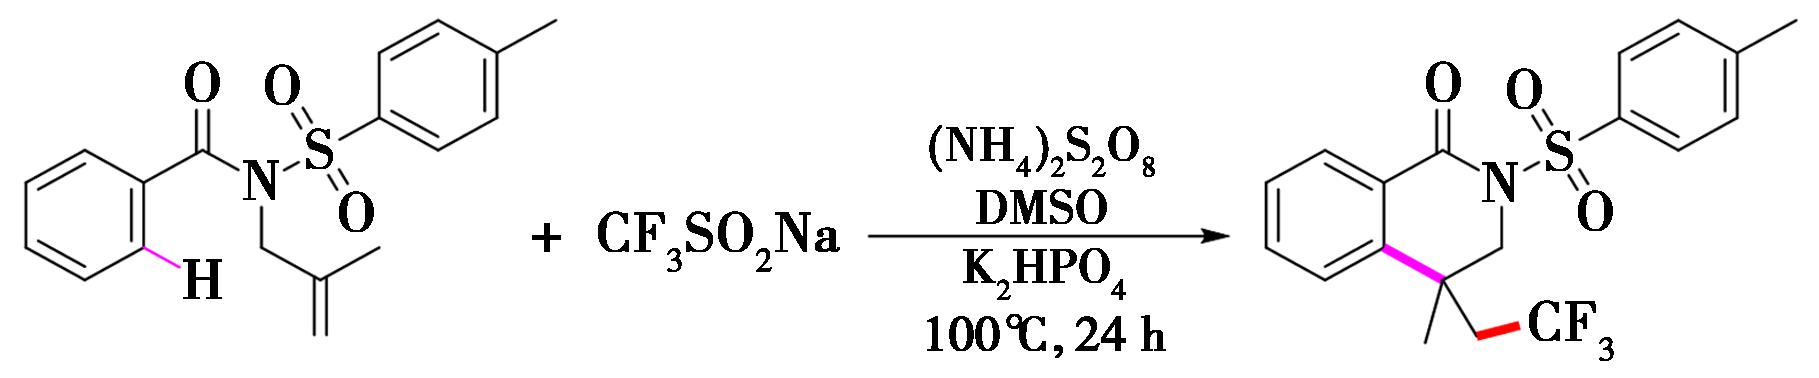
图36 利用N-烯丙基苯甲酰胺和Langlois试剂直接构建三氟甲基化二氢异喹啉酮[45]
Fig.36 Direct construction of trifluoromethylated dihydroisoquinolinones from N-allylbenzamides and Langlois reagent[45]
Liang等[46]发展了一种过硫酸钾介导的N-烯丙基乙酰苯胺的三氟甲基化/串联环化反应,高效构建含三氟乙基取代的吲哚啉及四氢异喹啉骨架(图37)。该方法具有显著的底物普适性与官能团兼容性:在N-芳基上可容纳供电子(如甲基)、吸电子(如溴)及立体位阻较大(如苯基)的取代基;N-烷基底物中,苄基取代的N-烯丙基苄胺亦能顺利参与环化,高选择性地生成相应四氢异喹啉骨架。保护基考察表明,除乙酰基外,丙酰基与辛酰基等脂肪族酰基,以及涵盖甲磺酰基(Ms)、乙磺酰基(Es)、苯磺酰基(Bs)、对甲苯磺酰基(Ts)、邻甲苯磺酰基(o-Ts)、(4-溴苯基)磺酰基(4-BrBs)和N,N-二甲基磺酰胺基在内的多种磺酰类保护基(PGs)均可有效耐受。所有优化底物均以64%~86%的分离产率获得目标杂环产物,体现了该策略在含氟氮杂环分子精准构筑中的合成价值与潜在应用前景。
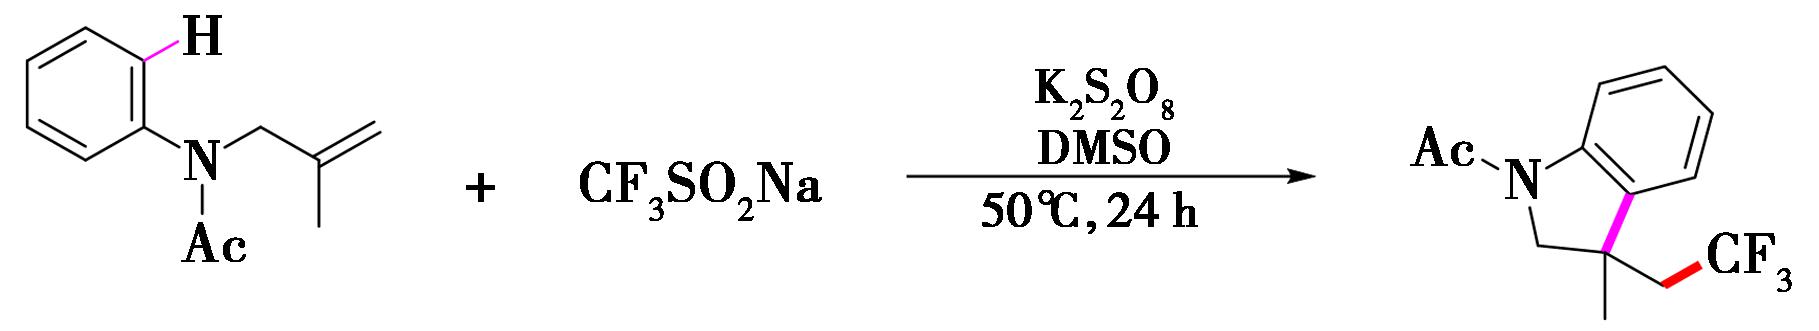
图37 K2S2O8促进的N-烯丙基乙酰苯胺的三氟甲基化/串联环化[46]
Fig.37 K2S2O8-promoted trifluoromethylation/tandem cyclization of N-allylacetanilides[46]
Wang等[47]利用K2S2O8为氧化剂实现了N-芳基丙烯酰胺的三氟甲基化/环化反应,以88%产率获得含CF3的氧化吲哚类化合物(图38)。机理研究表明,反应经CF3·对烯烃的选择性加成启动,继而发生分子内自由基环化,并最终通过氧化芳构化完成转化。该方法不依赖任何过渡金属催化剂;且CF3SO2Na与K2S2O8均为廉价、易得、操作安全的商业化试剂。首先,在过二硫酸钾作用下,三氟甲基亚磺酸钠转化为三氟甲基自由基。随后三氟甲基自由基对N-芳基丙烯酰胺的碳碳双键发生选择性加成,生成烷基自由基中间体;该中间体发生分子内自由基环化,得到中间体。中间体经氧化生成碳正离子,再脱去质子,最终得到三氟甲基取代羟吲哚产物。
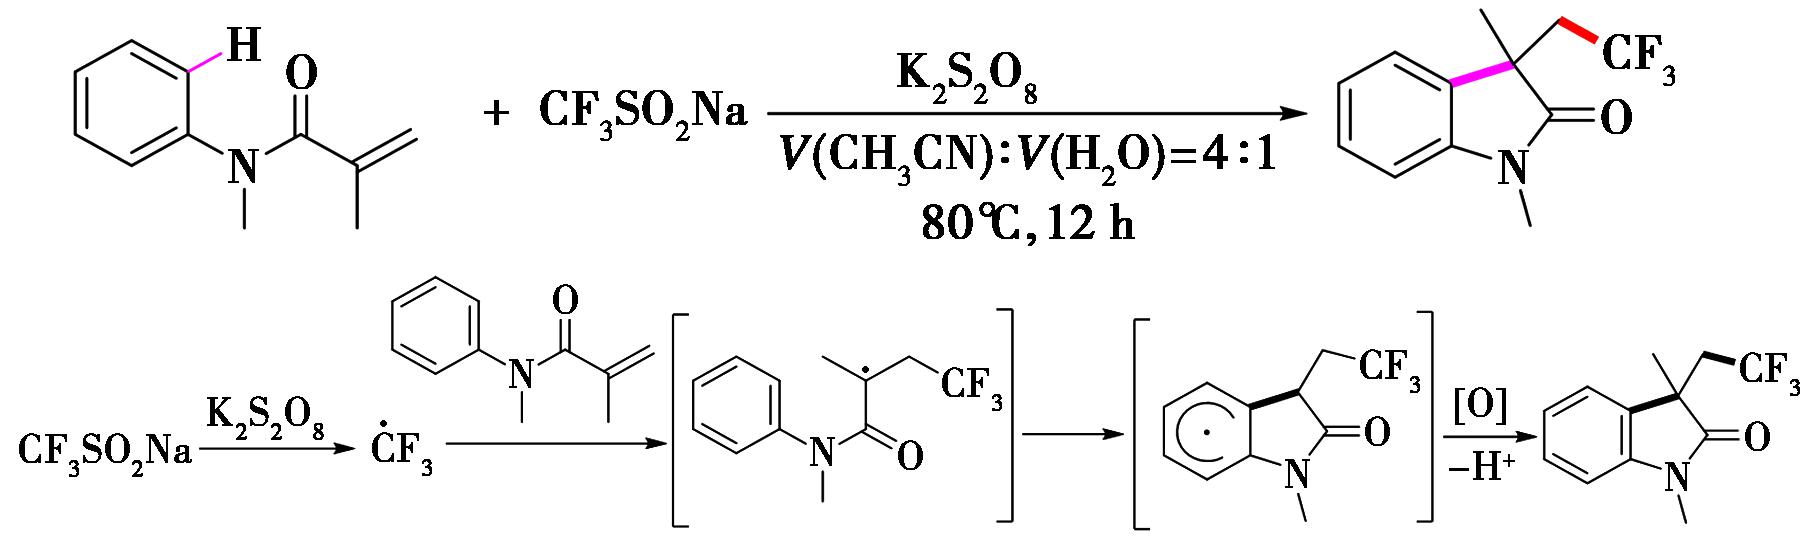
图38 K2S2O8促进的N-芳基丙烯酰胺的三氟甲基化/串联环化[47]
Fig.38 K2S2O8-promoted trifluoromethylation/tandem cyclization of N-arylacrylamides[47]
Maruoka等[48]进一步发现,以PIFA为氧化剂可高效活化包括Langlois试剂在内的全氟烷基亚磺酸钠(CnF2n+1SO2Na,n≥2),通过原位生成全氟烷基自由基,成功实现N-丙烯酰胺、2-异氰基联苯、烯烃及多种杂环化合物的全氟烷基化(图39)。相较于K2S2O8体系,PIFA体系对长链全氟烷基(C4F9、C6F13、C8F17)的引入同样高效,产率达72%~87%。TEMPO捕获实验确证了全氟烷基自由基的生成。尤为突出的是,该体系首次实现了芳环C(sp2)—H键的直接全氟烷基化,适用底物包括3,3-二芳基丙烯酸酯、香豆素及黄酮等富电子杂环体系。
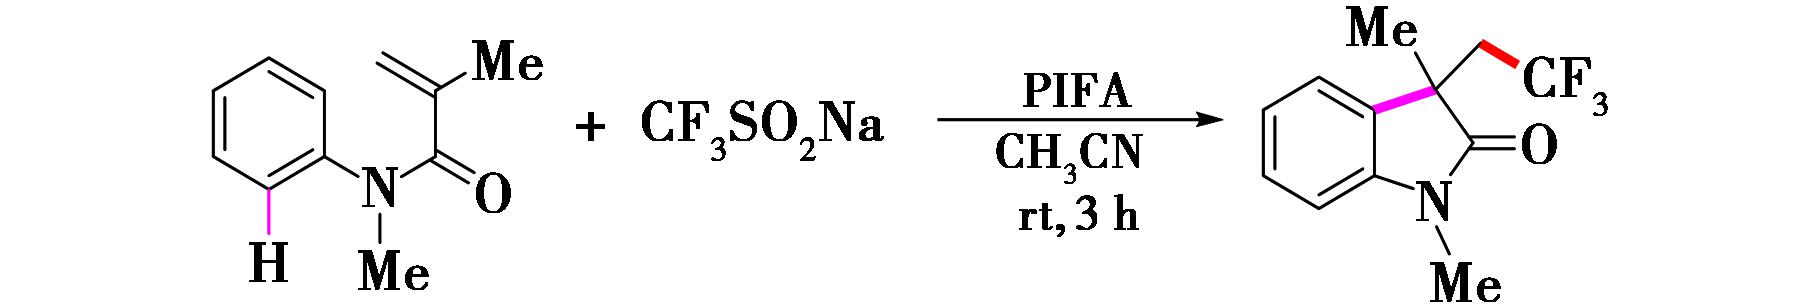
图39 N-芳基丙烯酰胺/2-异氰基联苯的全氟烷基化/串联环化[48]
Fig.39 Perfluoroalkylation/tandem cyclization of N-arylacrylamides and 2-isocyanobiphenyls[48]
Fu等[49]同样采用PhI(OAc)2为氧化剂,发展了N-烷基-N-苯基丙烯酰胺与CF3SO2Na的无金属三氟甲基化/芳基化串联反应,以74%~90%产率获得3-三氟甲基氧化吲哚(图40)。ICP-MS分析证实反应体系中无痕量过渡金属残留,排除了金属催化路径的可能性;自由基抑制实验(加入当量TEMPO后反应完全被抑制)进一步支持自由基反应机制。该方法对多种官能团均呈现优异耐受性,包括醚键、C—F、C—Cl、C—Br、C—I、CF3及乙酰基等,展现出良好的普适性。
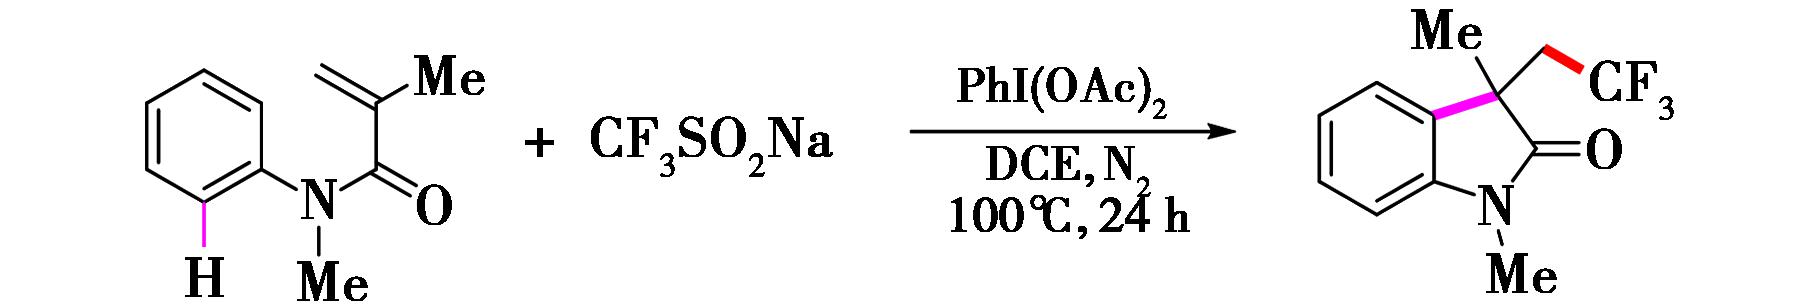
图40 PhI(OAc)2促进的N-芳基丙烯酰胺的三氟甲基化/串联环化[49]
Fig.40 PhI(OAc)2-promoted trifluoromethylation/tandem cyclization of N-arylacrylamides[49]
You等[50]报道了N-烯丙基醛腙与Langlois试剂在K2S2O8氧化体系下的串联环化反应,高效构建三氟甲基化的四氢哒嗪与二氢吡唑骨架(图41)。底物适用性广,苯环上对位、间位及邻位的供电子基、吸电子基与卤素取代基均可兼容。
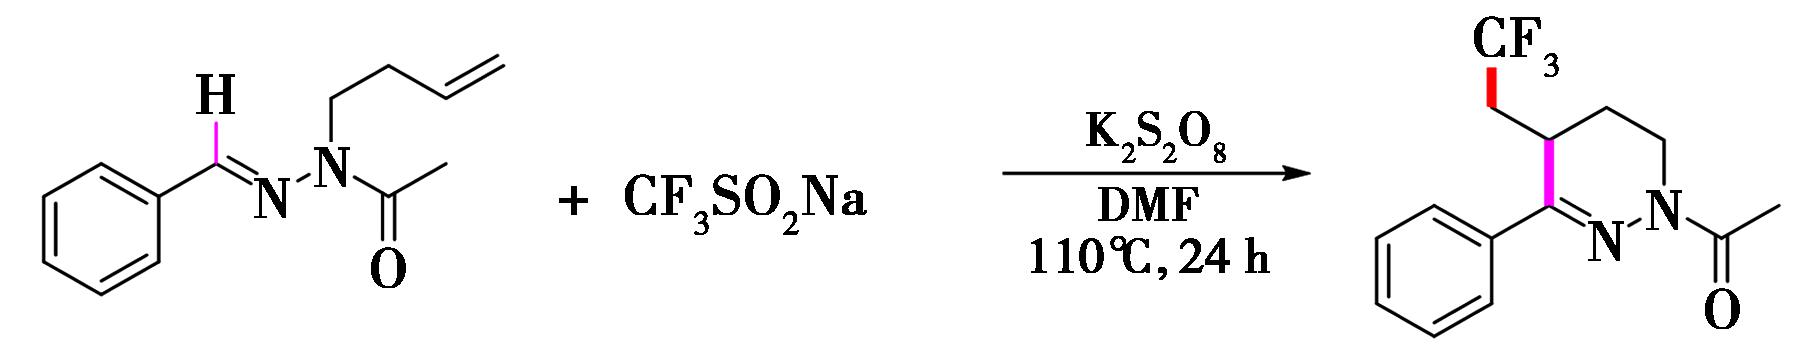
图41 K2S2O8促进的N-烯丙基醛腙的三氟甲基化/串联环化[50]
Fig.41 K2S2O8-promoted trifluoromethylation/tandem cyclization of N-allylhydrazones[50]
Tang等[51]将该K2S2O8/CF3SO2Na体系拓展至烯烃的选择性三氟甲基化/串联环化反应,实现了色满-4-酮及色满类化合物的合成(图42)。反应选择性高度依赖底物结构:含醛基底物发生三氟甲基化/酰基化;无醛基底物则转向三氟甲基化/芳基化。DFT计算与动力学同位素效应(KIE)实验共同证实,Langlois试剂经K2S2O8单电子氧化生成CF3·为速率决定步骤。该体系依托K2S2O8介导的自由基路径实现烯烃的选择性双官能团化,CF3SO2Na被氧化生成三氟甲基自由基是整个反应的决速步骤;三氟甲基自由基加成至烯丙基取代烯烃后,可依据底物结构走向两条不同反应路径:含醛基底物发生分子内氢转移与环化,完成三氟甲基酰基化并生成苯并二氢吡喃-4-酮,无醛芳基取代底物则发生分子内芳基自由基环化,实现三氟甲基芳基化得到苯并二氢吡喃衍生物,反应全程无需过渡金属催化,氧气不参与反应过程。
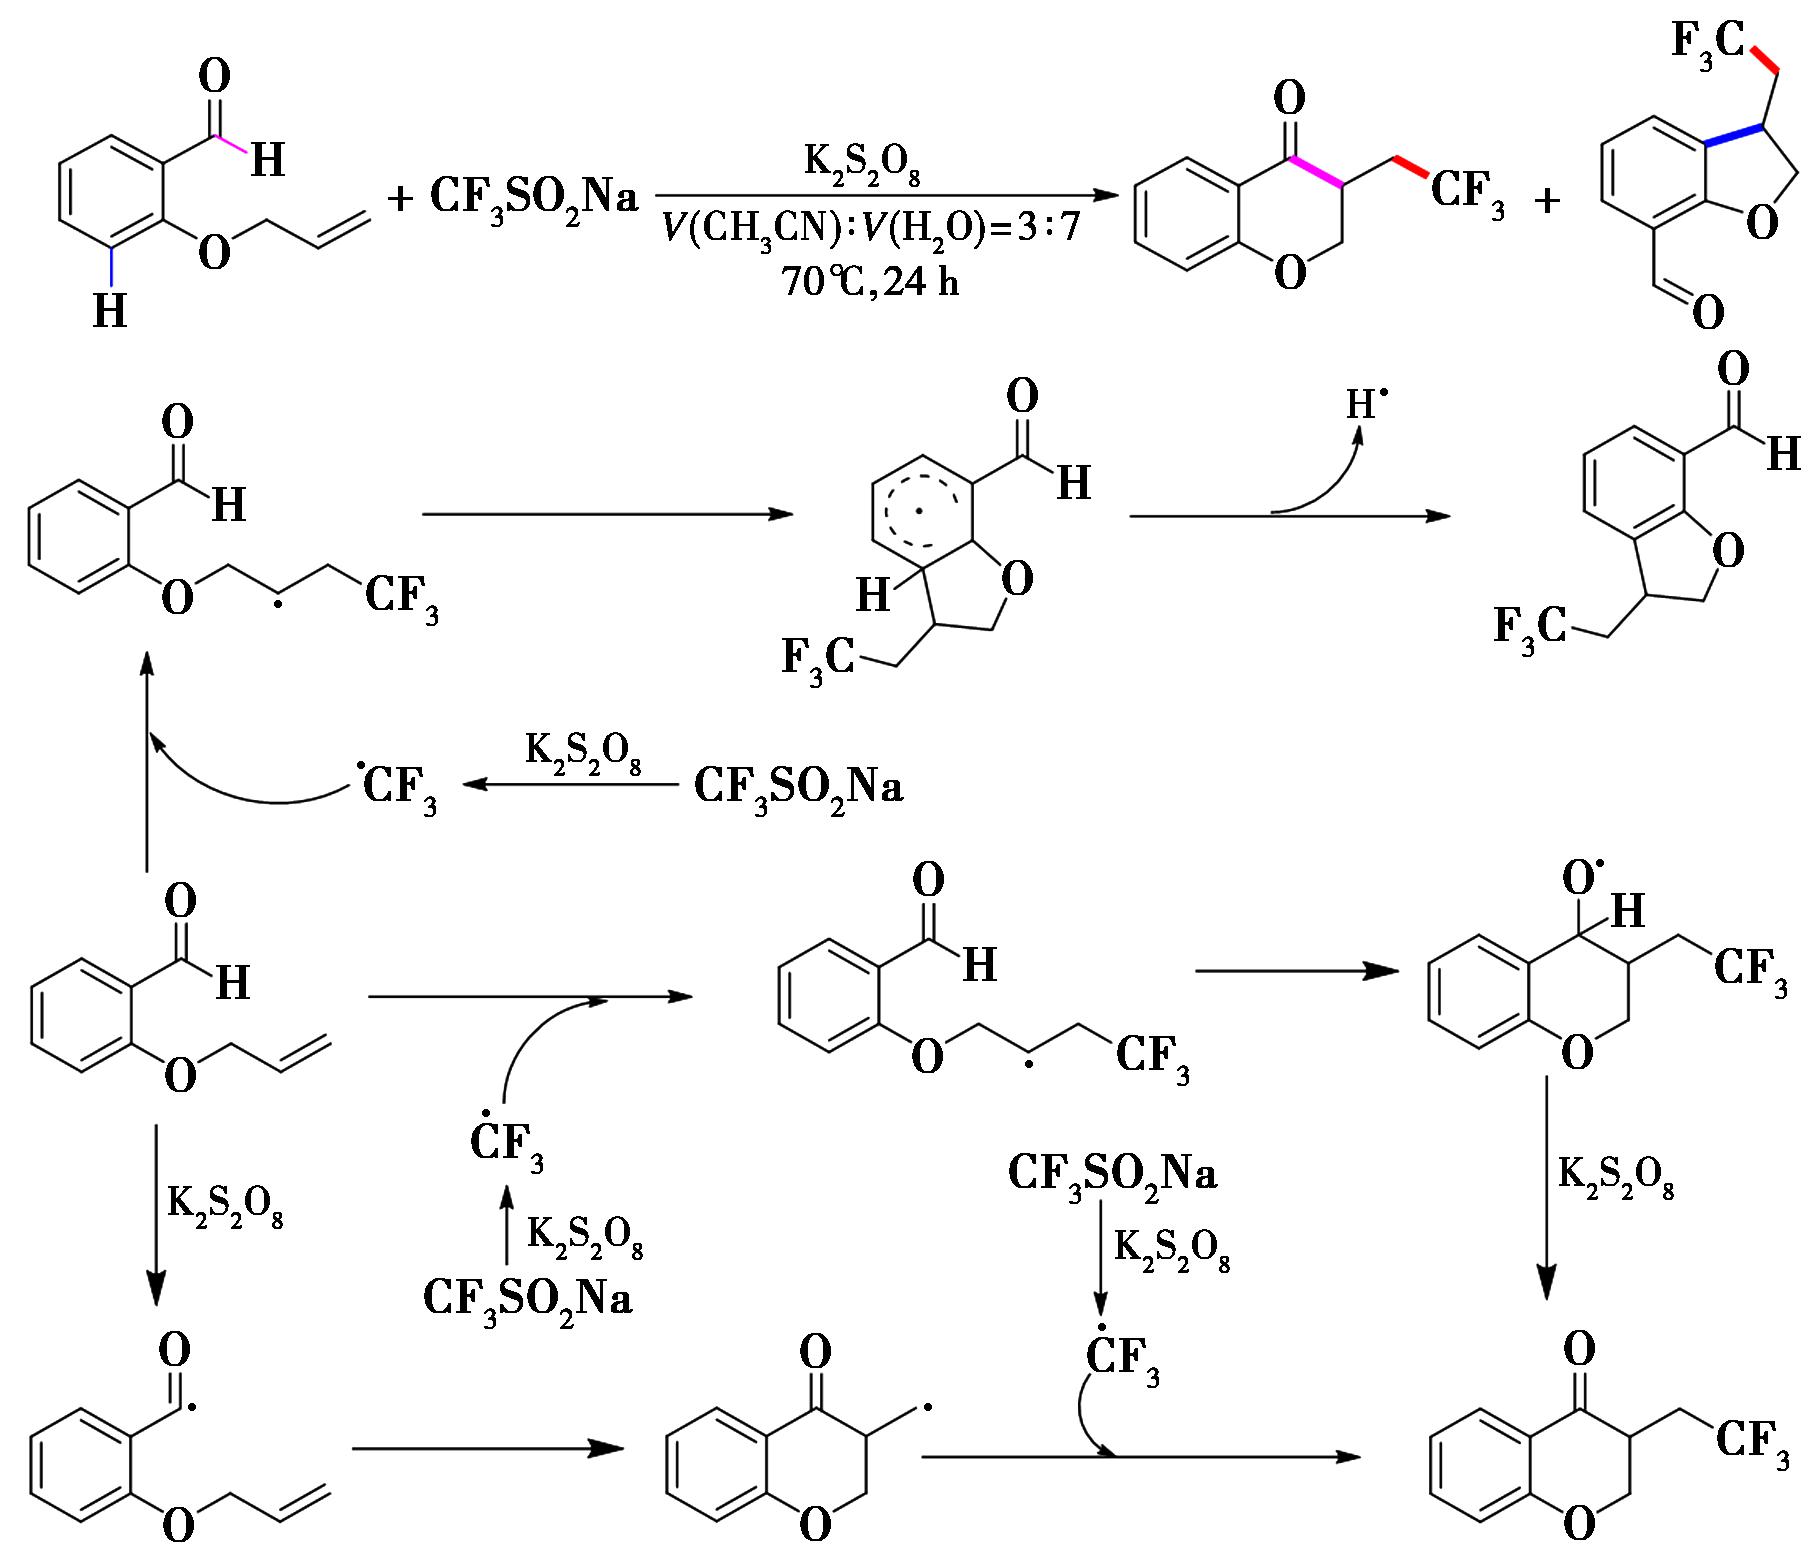
图42 K2S2O8/CF3SO2Na体系下的选择性三氟甲基化/酰基化[51]
Fig.42 Selective trifluoromethylation/acylation via K2S2O8/CF3SO2Na system[51]
Huang等[52]基于同一氧化体系,发展了邻-(烯丙氧基)芳醛的三氟甲基化串联环化反应,一步构筑3-(2,2,2-三氟乙基)色酮(图43)。底物范围研究表明,芳醛环上吸电子基显著提升反应活性,而供电子基耐受性良好但产率略低。TEMPO捕获实验完全抑制产物形成,确证该转化经自由基途径进行。
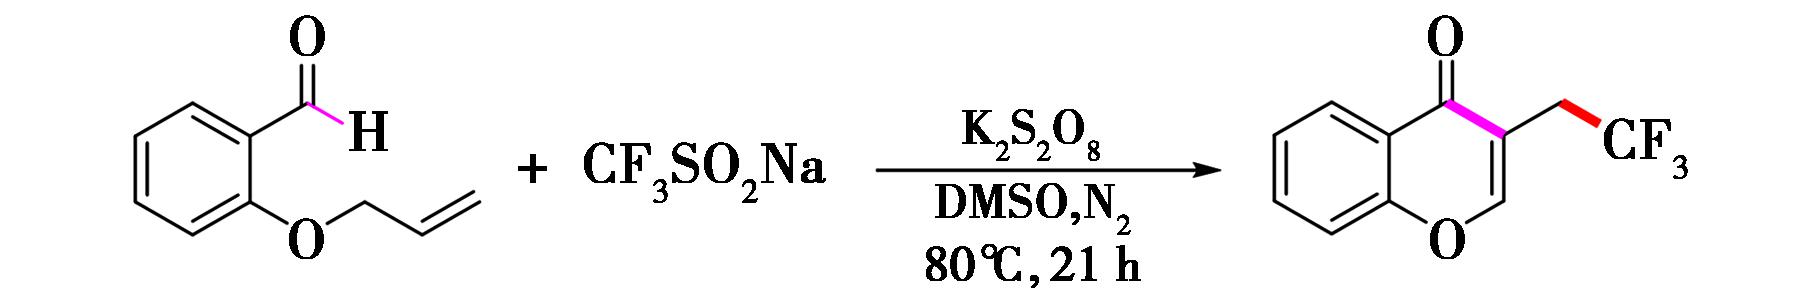
图43 K2S2O8/CF3SO2Na体系下邻-(烯丙氧基)芳醛的三氟乙基化串联环化反应[52]
Fig.43 Trifluoroethylation/Tandem cyclization of o-(allyloxy)aromatic aldehydes via K2S2O8/CF3SO2Na system[52]
Ke等[53]发展了一种模块化氧化自由基策略,利用烯丙基芳基重氮盐与CF3SO2Na在TBHP存在下发生N2保留的环化反应,高效构建7~9元含氮杂环体系(图44)。该方法以中等至良好产率获得三氟甲基化的苯并三氮杂 、苯并三氮杂辛烷及苯并三氮杂环壬烷衍生物,展现了对中环骨架的良好兼容性。
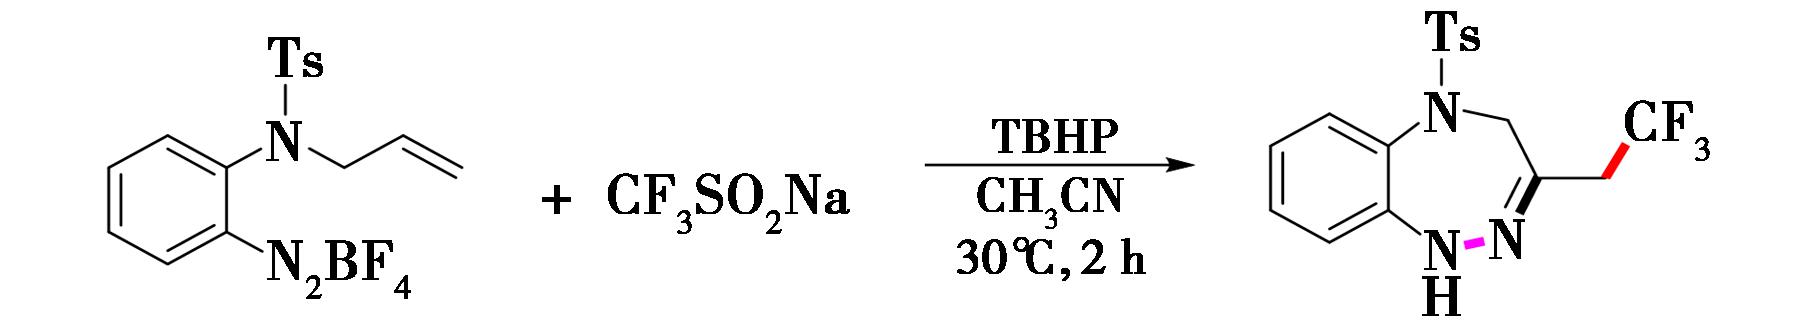
图44 烯丙基芳基重氮盐与CF3SO2Na的氧化自由基N2保留环化反应[53]
Fig.44 Oxidative radical cyclization of allyl aryldiazonium salts with retention of N2 using CF3SO2Na[53]
Wan等[54]报道了K2S2O8介导的邻羟基芳香烯胺酮与Langlois试剂的三氟甲基化/串联环化反应,以42%~78%产率合成了3-三氟甲基色酮(图45)。TEMPO及BHT自由基捕获实验确证其自由基反应路径。所得产物可进一步与胍或脒缩合,构建含CF3的嘧啶类杂环。三氟甲基亚磺酸钠与过二硫酸钾反应生成三氟甲基自由基。该自由基对烯胺酮中的碳碳双键发生加成,得到自由基中间体。中间体经过二硫酸钾氧化发生SET,生成阳离子中间体;快速发生环化,生成苯并二氢吡喃酮中间体。中间体脱去二甲胺,最终得到目标产物。
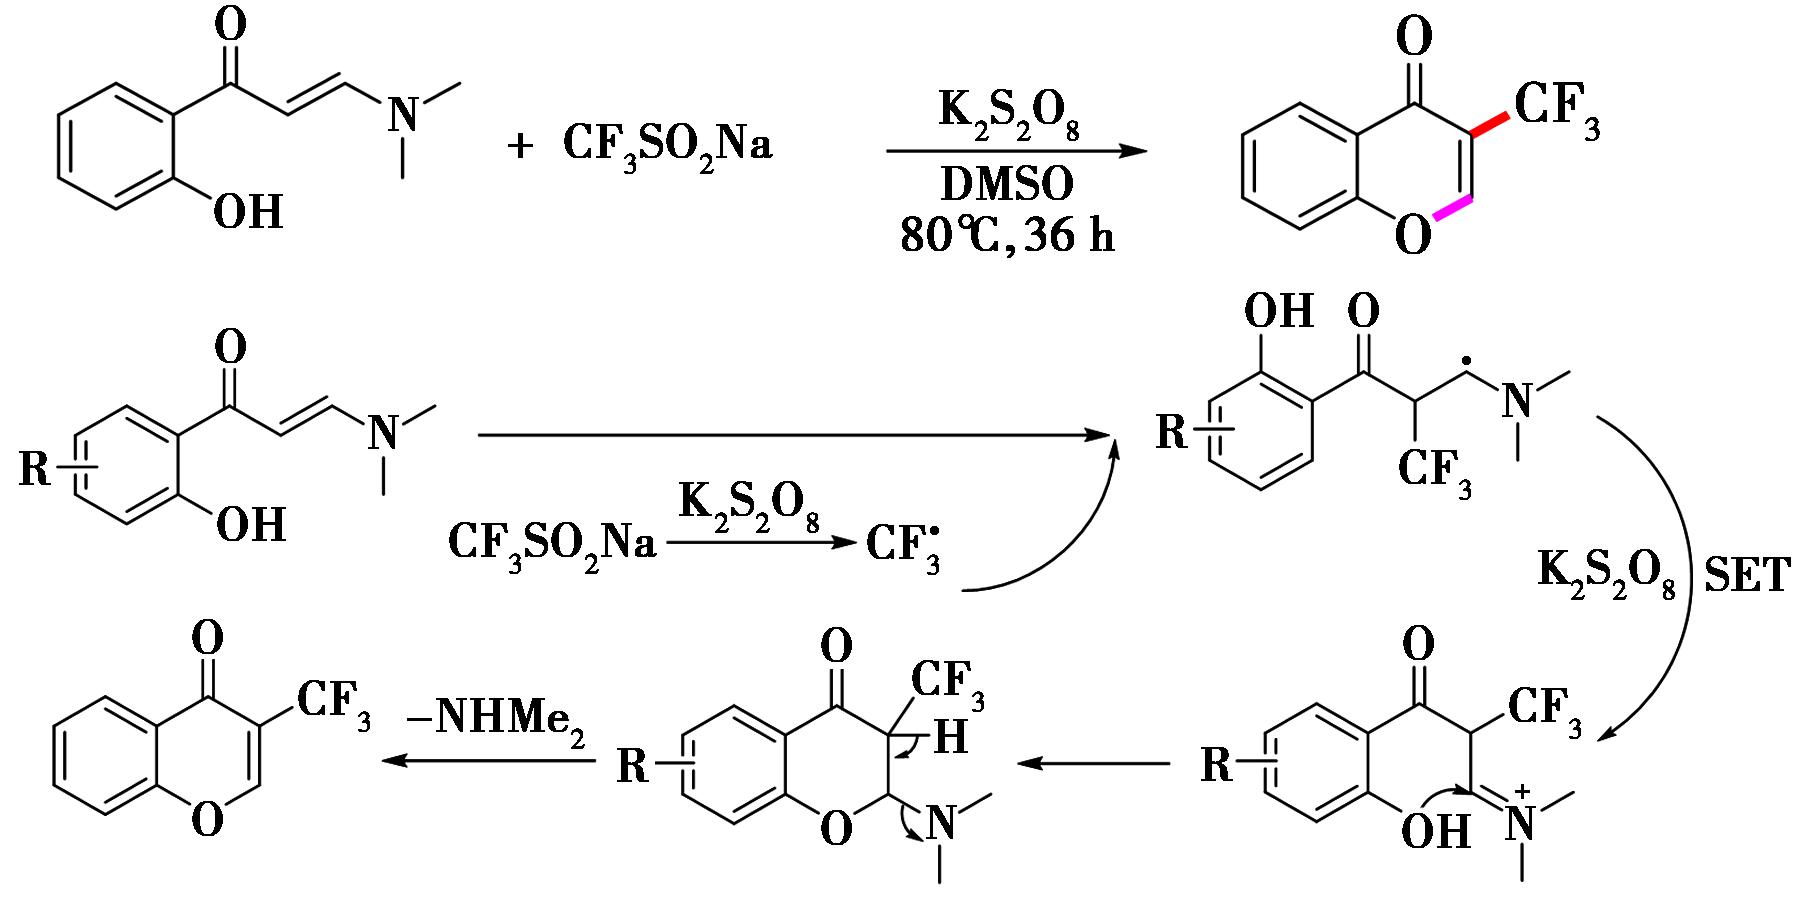
图45 K2S2O8介导的邻羟基芳香烯胺酮的三氟甲基化/串联环化[54]
Fig.45 K2S2O8-mediated trifluoromethylation/tandem cyclization of o-Hydroxy aromatic enaminones[54]
Fu等[55]将PhI(OAc)2/CF3SO2Na体系拓展至N-烯丙基苯甲酰胺底物,通过三氟甲基化/串联环化高选择性生成含CF3的噁唑啉类化合物(图46)。手性底物参与反应时,以dr=4∶1获得非对映异构体混合物,揭示其在不对称含氟噁唑啉构建中的潜在适用性。
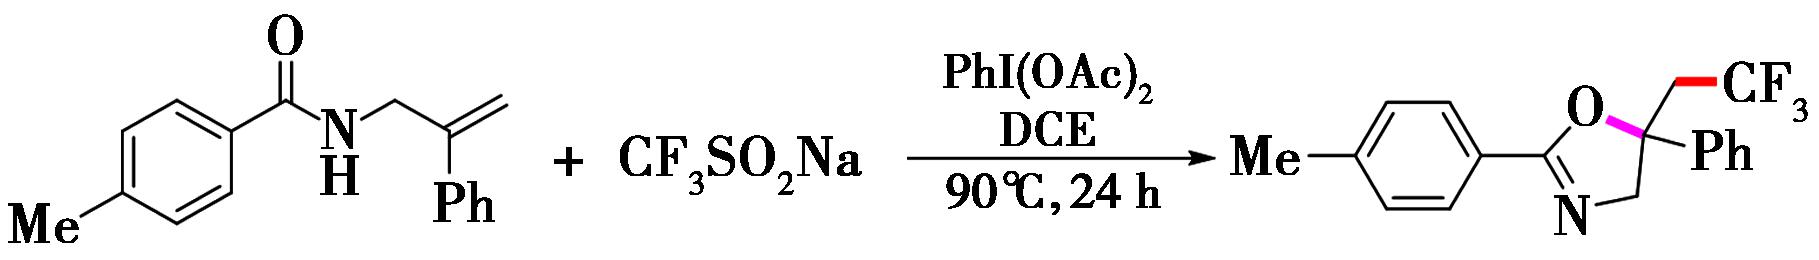
图46 N-烯丙基苯甲酰胺通过三氟甲基化/串联环化合成噁唑啉类化合物[55]
Fig.46 Synthesis of oxazolines via trifluoromethylation/tandem cyclization of N-allylbenzamides[55]
Pattanayak等[56]开发了以TBN为双功能试剂(兼具氧化剂与N—O源)的新策略,成功实现α,β-不饱和羰基化合物的三氟甲基肟化/消除/串联环化,以40%~85%产率高效构建4-三氟甲基异噁唑(图47)。底物普适性良好,适用于芳基及杂芳基取代的查尔酮与二苄叉丙酮。
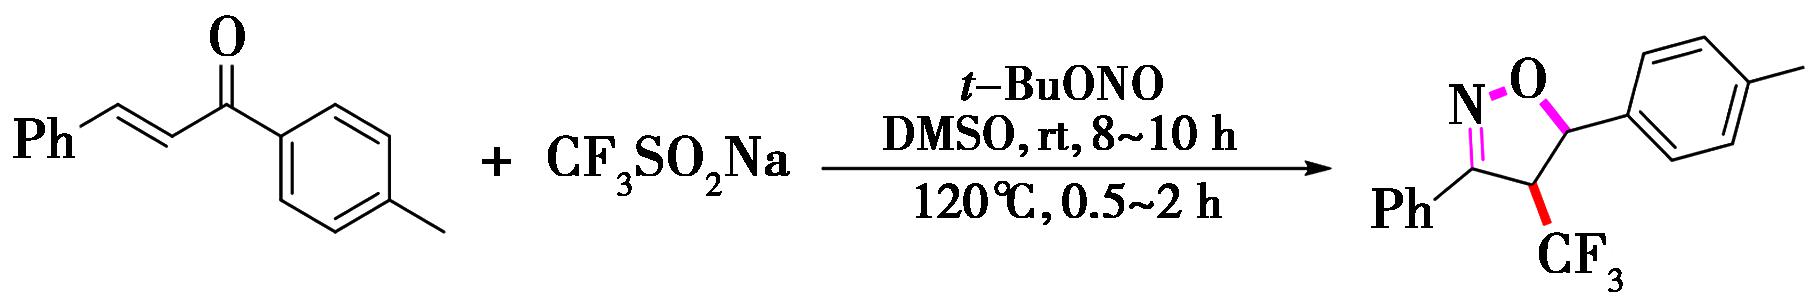
图47 α,β-不饱和羰基化合物的三氟甲基肟化/消除/串联环化[56]
Fig.47 Trifluoromethyloximation/elimination/tandem cyclization of α,β-unsaturated carbonyl compounds[56]
此外,Shang等[57]报道了NaBrO3介导的溴代三氟甲基化/烯炔串联环化反应(图48)。该体系可在同一转化中协同引入CF3与Br官能团,显著提升后续衍生化潜力。
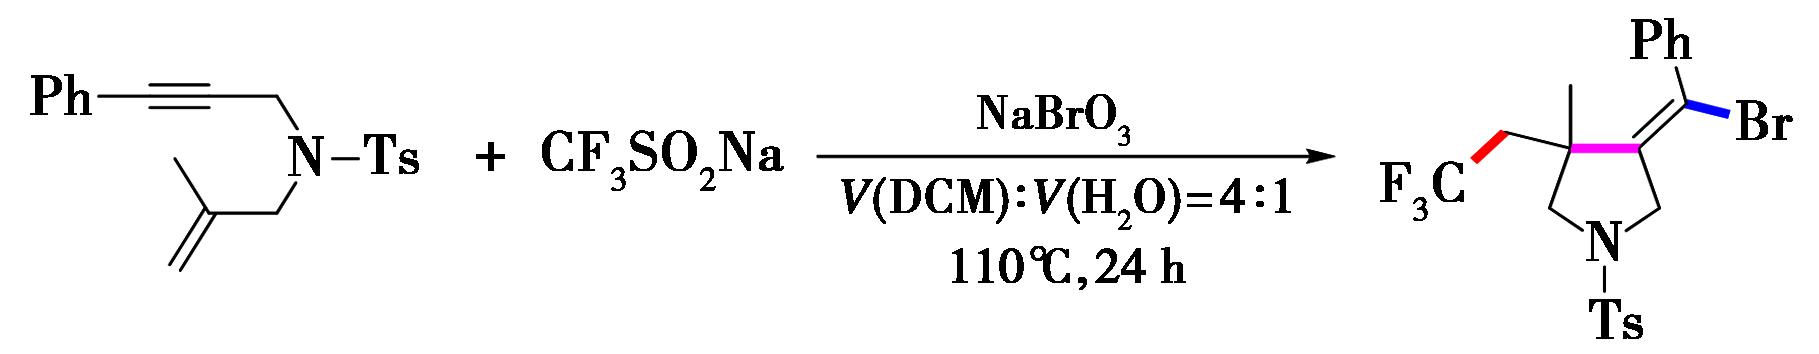
图48 NaBrO3介导的溴代三氟甲基化/串联环化[57]
Fig.48 NaBrO3-mediated bromotrifluoromethylation/tandem cyclization[57]
Li等[58]实现了N-氰基烯烃的三氟甲基化/碳酰化串联环化反应,高产率构建三氟甲基取代的γ-内酰胺(图49)。该方法无需金属催化剂,条件温和(室温,空气氛围),且对各类取代芳基磺酰胺底物表现出良好耐受性。机理研究支持 CF3·引发的羟基化/串联环化过程;自由基捕获实验确认CF3·参与反应,EPR检测进一步证实关键自由基中间体的存在。
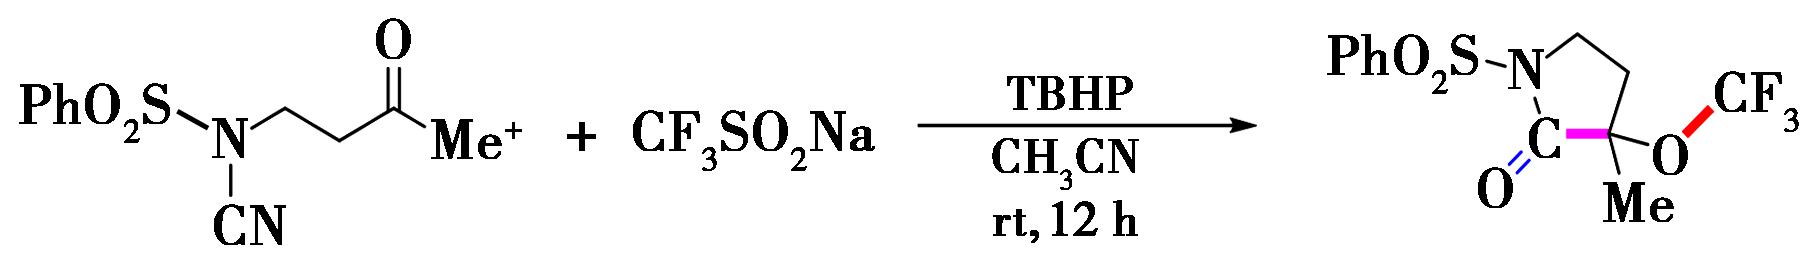
图49 N-氰基烯烃的三氟甲基化/碳酰化串联环化反应[58]
Fig.49 Trifluoromethylation/carbonylation tandem cyclization of N-cyanoalkenes[58]
Wan等[59]开发了一种基于自由基引发的碳碳双键断裂的新策略,通过N,N-二甲基烯胺酮与廉价且稳定的三氟甲基源-Langlois试剂之间的反应,高效构建α-三氟甲基酮(图50)。该方法不仅能够以高多样性合成各类CF3官能化酮类化合物,还兼具多重优势:无需过渡金属催化、耐受水分、适用于氘代α-三氟甲基酮的合成,以及可拓展至含CF3修饰的天然产物的构建。
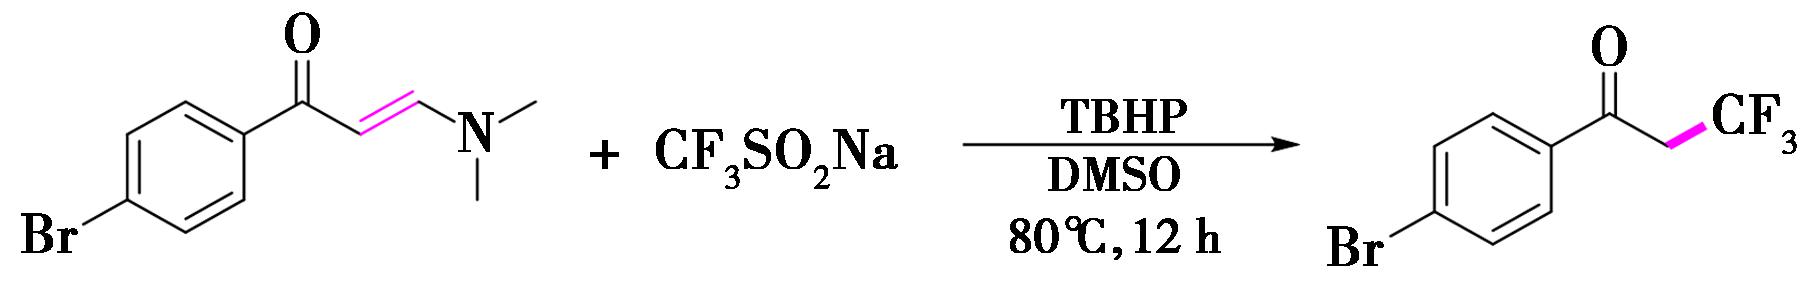
图50 利用自由基反应切断烯胺酮的CC双键合成α-三氟甲基酮[59]
Fig.50 Synthesis of α-trifluoromethyl ketones via radical CC bond cleavage of enaminones[59]
Kumar[60]报道了一种以(NH4)2S2O8为自由基引发剂、CF3SO2Na为三氟甲基源的β-硝基苯乙烯脱硝基三氟甲基化反应。该方法在无金属条件下高效构建乙烯基三氟甲基化烯烃(图51),产物以E构型为主,E/Z选择性高达99∶1。机理研究表明,(NH4)2S2O8热解生成 后者单电子氧化CF3SO2Na释放CF3·;该自由基对β-硝基苯乙烯双键发生区域选择性加成,生成苄基自由基中间体,继而经历快速脱硝基过程,最终获得目标烯烃。
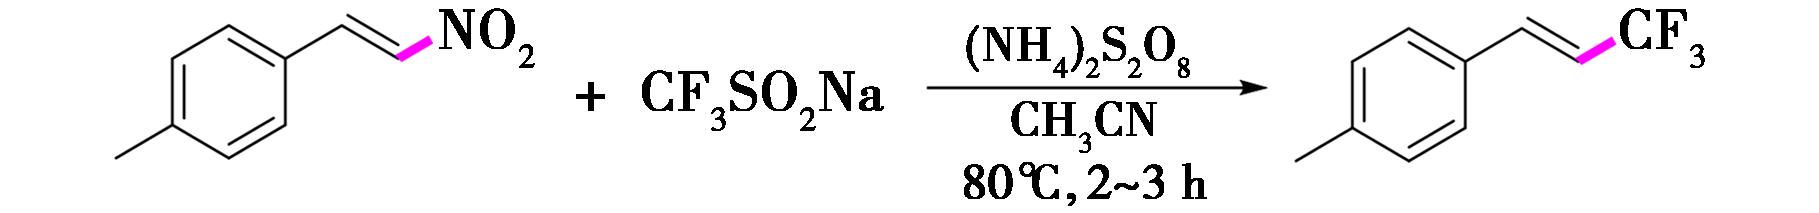
图51 β-硝基苯乙烯脱硝基三氟甲基化反应[60]
Fig.51 Denitrative trifluoromethylation of β-Nitrostyrenes[60]
Yi等[61]开发了基于I2O5/CF3SO2Na的无金属三氟甲基化体系,适用于硫酚、硫醇及苯硒酚类底物(图52)。反应经自由基路径实现CF3引入,产率优良,官能团兼容性广,涵盖芳香族与脂肪族硫醇。机理证实I2O5作为高效氧化剂,协同CF3SO2Na生成CF3·,并与硫醇或其衍生二硫化物中间体发生自由基加成,最终获得SCF3产物。该方法原子经济性高、操作简便,拓展了SCF3化合物的合成策略库。
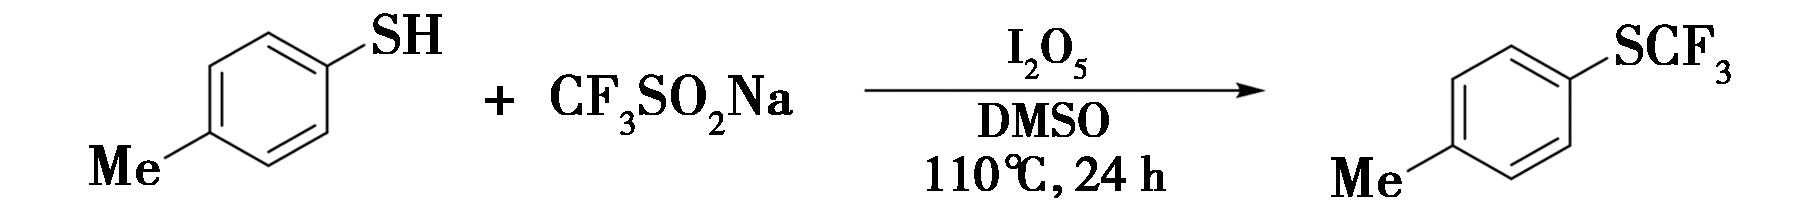
图52 无金属条件下Langlois试剂和五氧化二碘对多种硫酚和硫醇进行三氟甲基化[61]
Fig.52 Metal-free trifluoromethylation of various thiols and thiophenols with Langlois reagent and iodine pentoxide[61]
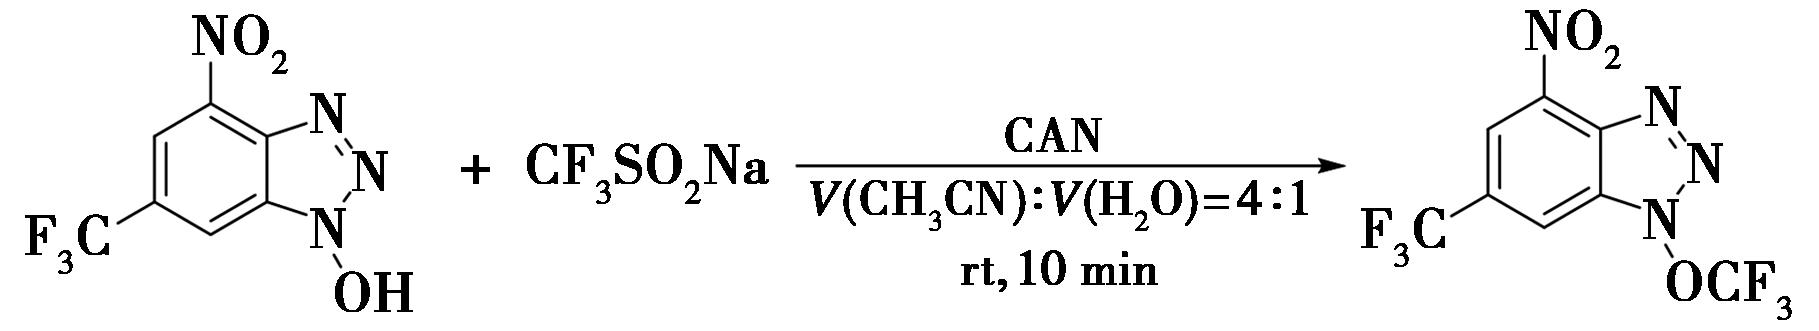
图53 通过自由基过程剪切烯胺酮的CC双键合成α-三氟甲基酮
Fig.53 Synthesis of α-trifluoromethyl ketones via radical-mediated CC bond cleavage of enaminones
Shibata等[62]提出了一种直接三氟甲基化的方法来合成Ngai三氟甲氧基试剂及其更长碳链的类似物,从而拓宽了全氟烷氧基化反应的选择范围。该方法以廉价全氟烷基磺酸钠(RfSO2Na)与N-羟基胺为原料,在硝酸铈铵(CAN)氧化作用下发生高效氧化偶联,全程无需过渡金属催化剂。通过系统优化,成功制备多种含不同碳链长度(C2~C8)的Ngai型苯并三唑及苯并咪唑试剂,以及Qing型邻苯二甲酰亚胺试剂。所获试剂在可见光照射下可对芳香化合物实施自由基全氟烷氧基化;在亲核条件下则可对烷基卤化物实现高效全氟烷氧基化,为构建含长链全氟烷基结构的分子提供了经济、安全且通用的新途径。
基于氧化剂促进的Langlois试剂的三氟甲基化体系近年呈现多维演进趋势:(1)电化学方法以电子替代化学氧化剂,实现“无试剂”引发,凸显绿色可持续优势;(2)光化学由UV拓展至可见光有机光催化,显著提升反应温和性与选择性;(3)自由基串联策略推动“一锅法”环化/官能化—三氟甲基化集成,提高合成效率;(4)双功能设计强化CF3/SO2协同利用,趋向全原子经济性转化;(5)可见光流动化学耦合连续流技术,有望突破规模化瓶颈。
当前关键挑战集中于四方面:(1)CF3·与CF3SO2·自由基的选择性精准调控仍受限,尤其在复杂底物中难以区分三氟甲基化、三氟甲磺酰化及三氟甲硫化路径;(2)不对称三氟甲基化报道极少,手性自由基控制缺乏有效策略;(3)电中性或缺电子底物反应活性偏低,普适性受限;(4)链引发/链传递动力学贡献、自由基中间体寿命及命运等机理细节尚需动力学、自旋捕获与计算化学等深入验证。
未来重点方向包括:(1)开发新型有机小分子引发剂与手性光催化剂,实现温和条件下的选择性自由基生成与对映控制;(2)拓展Langlois试剂于天然产物及药物分子后期修饰,验证实用性;(3)发展光电协同氧化体系,提升原子与能量效率;(4)推进电/光化学连续流工程化,支撑方法向工业化转化。
在“氧化剂类型—底物适应性—选择性控制”三维框架下,Langlois试剂活化已形成过渡金属(Mn)、非金属(过硫酸盐/高价碘/过氧化物)、光催化及电化学四类互补策略。底物范围覆盖芳烃、杂环、烯/炔烃、异腈及硼酸衍生物,构建了从直接三氟甲基化到串联环化—三氟甲基化的多层次反应网络;导向基策略主导区域选择性,而光/电化学体系在官能团兼容性上具显著优势。核心缺口仍为手性方法缺失、可持续氧化路径工程放大不足,以及缺乏基于物理有机原理的定量选择性预测模型。后续需聚焦以空气/O2为终端氧化剂的催化循环、机器学习驱动的反应优化与预测、多功能串联反应设计,以及工业化后期氟化修饰的规模化应用。
[1]Chu L L,Qing F L.Acc.Chem.Res.,2014,47(5):1513-1522.
[2]Lefebvre Q.Synlett,2016,28(1):19-23.
[3]Bai M R,Zhang L Y,Liu L,Jia C Y,Zheng Y T,Shang H J,Sun H,Cui B.Curr.Org.Chem.,2024,28:1229-1243.
[4]Khalid M,Mohammed S.Orient.J.Chem.,2018,34(6):2708-2715.
[5]Xiao H W,Zhang Z Z,Fang Y W,Zhu L,Li C Z.Chem.Soc.Rev.,2021,50(11):6308-6319.
[6]Zhang C.Adv.Synth.Catal.,2014,356(14/15):2895-2906.
[7]Anusha K,Mahesh M,Shikha S,Rangarajan T M,Pasricha S.SynOpen,2023,7(1):65-68.
[8]Kaboudin B,Ghashghaee M,Bigdeli A,Farkhondeh A,Eskandari M,Esfandiari H.ChemistrySelect,2021,6(45):12998-13014.
[9]Shen J B,Li L,Xu J,Shen C,Zhang P F.Org.Biomol.Chem.,2023,21(10):2046-2058.
[10]Mandal D,Maji S M,Pal T,Sinha S K,Maiti D.Chem.Commun.,2022,58(75):10442-10468.
[11]Shen J B,Xu J,He L,Liang C F,Li W M.Chin.Chem.Lett.,2022,33(3):1227-1235.
[12]Xie J J,Wang Z Q,Jiang G F.RSC Adv.,2019,9(60):35098-35101.
[13]Ghosh P,Mondal S,Hajra A.J.Org.Chem.,2018,83(21):13618-13623.
[14]Chirra N,Shanigarapu V,Pedapati R K,Varakala S D,Bollikanda R K,Sriram D,Sridhar B,Kantevari S.ChemistrySelect,2024,9(12):e202400646.
[15]Firuz M E,Rajai-daryasarei S,Rominger F,Biglari A,Balalaie S.J.Org.Chem.,2023,88(15):10599-10608.
[16]Das S,Indurthi H K,Saha P,Sharma D K.ChemistrySelect,2023,8(5):e202203939.
[17]Podskoczyj K,Kuszczynska A,Dziergowska A,Leszczynska G.Curr.Protoc.,2024,4(2):e984.
[18]Dong L,Wang X Q,Nie Y D,Yu S,Li H T,Zhao Q,Fan Z X,Wang Y Q,Tan X T,Yu Z S.Eur.J.Org.Chem.,2022,2022(37):e202200842.
[19]Dutta N B,Bori J,Gogoi P,Baishya G.ChemistrySelect,2021,6(7):1471-1477.
[20]Wang L P,Zhang Y C,Li F F,Hao X Y,Zhang H Y,Zhao J Q.Adv.Synth.Catal.,2018,360(20):3969-3977.
[21]Cao X H,Pan X Q,Zhou P J,Zou J P,Asekun O T.Chem.Commun.,2014,50(25):3359-3362
[22]Wu M X,Ji X F,Dai W P,Cao S.J.Org.Chem.,2014,79(19):8984-8989.
[23]Wang D G,Fang J X,Deng G J,Gong H.ACS Sustainable Chem.Eng.,2017,5(8):6398-6403.
[24]Yang Y D,Iwamoto K,Tokunaga E,Shibata N.Chem.Commun.,2013,49(48):5510.
[25]Jiang H F,Huang W,Yu Y,Yi S J,Li J W,Wu W Q.Chem.Commun.,2017,53(54):7473-7476.
[26]Yu Y Y,Ranade A R,Georg G I.Adv.Synth.Catal.,2014,356(17):3510-3518.
[27]Tan Z,Zhang S W,Zhang Y,Li Y P,Ni M J,Feng B N.J.Org.Chem.,2017,82(18):9384-9399.
[28]Xu X,Liu F.Org.Chem.Front.,2017,4(12):2306-2310.
[29]Zhang X L,Wang W G,Wang S F.Org.Biomol.Chem.,2025,23(16):3830-3835.
[30]Meng N,Wang L L,Liu Q S,Li Q Y,Lv Y F,Yue H L,Wang X J,Wei W.J.Org.Chem.,2020,85(11):6888-6896.
[31]Shao Z X,Zhang S Y,Chen Y H,Liu Y L,Tang R Y,Li Z D.Tetrahedron,2020,76(22):131199.
[32]Lai D,Bhattacharjee S,Mandal S,Ghosh S,Sahoo P,Sinha S,Hajra A.Chem.Commun.,2024,60(16):2232-2235.
[33]Huang H L,Yan H,Gao G L,Yang C,Xia W J.Asian J.Org.Chem.,2015,4(7):674-677.
[34]Li M,Zhu X Y,Qiu Y F,Han Y P,Xia Y,Wang C T,Li X S,Wei W X,Liang Y M.Adv.Synth.Catal.,2019,361(12):2945-2950.
[35]Sun H B,Jiang G F.J.Org.Chem.,2023,88(16):11661-11674.
[36]Guo G Z,Li X J.Tetrahedron,2023,142:133520.
[37]Hang Z J,Li Z J,Liu Z Q.Org.Lett.,2014,16(14):3648-3651.
[38]Shang X J,Luo R,Zhu J,Liu Z Q.Tetrahedron Lett.,2021,62:152683.
[39]Lu K,Wei X F,Li Q,Li Y X,Ji L S,Hua E B,Dai Y J,Zhao X.Org.Chem.Front.,2019,6(22):3766-3770.
[40]Luo H Q,Luo X Z,Zhang Z P,Dong W.Synlett,2014,25(9):1307-1311.
[41]Matcha K,Antonchick A P.Eur.J.Org.Chem.,2019,2019(2/3):309-312.
[42]Xu W Y,Feng Y S.Chem.J.Chin.Univ.,2020,41(7):1567-1574.徐文艺,冯乙巳.高等学校化学学报,2020,41(7):1567-1574.
[43]Liu C,Lu Q Q,Huang Z Y,Zhang J,Liao F,Peng P,Lei A W.Org.Lett.,2015,17(24):6034-6037.
[44]Cui B,Sun H,Xu Y B,Li L,Duan L L,Li Y M.J.Org.Chem.,2018,83(11):6015-6024.
[45]Liu Y,Yuan B,Shi Y Q,Ning J X,Sun W H,Huang H L,Zhao L Y.Tetrahedron,2026,195:135190.
[46]Liang D Q,Dong Q S,Xu P H,Dong Y,Li W L,Ma Y H.J.Org.Chem.,2018,83(19):11978-11986.
[47]Wei W,Wen J W,Yang D S,Liu X X,Guo M Y,Dong R M,Wang H.J.Org.Chem.,2014,79(9):4225-4230.
[48]Sakamoto R,Kashiwagi H,Selvakumar S,Moteki S A,Maruoka K.Org.Biomol.Chem.,2016,14(27):6417-6421.
[49]Shi L L,Yang X B,Wang Y Y,Yang H J,Fu H.Adv.Synth.Catal.,2014,356(5):1021-1028.
[50]Ma L,Zhao Y,You G R.J.Org.Chem.,2026,91(1):440-444.
[51]Tang L,Yang Z,Chang X P,Jiao J C,Ma X T,Rao W H,Zhou Q J,Zheng L Y.Org.Lett.,2018,20(20):6520-6525.
[52]Gao F,Meng F X,Du J Y,Zhang S Y,Huang H L.Eur.J.Org.Chem.,2020,2020:209-212.
[53]Ke S,Jia Y G,Tong Y,Luo W C,Wu S F,Jiang X W,Li Y.Org.Lett.,2024,26(17):3622-3627.
[54]Yu Q,Liu Y Y,Wan J P.Org.Chem.Front.,2020,7(18):2770-2775.
[55]Yu J P,Yang H J,Fu H.Adv.Synth.Catal.,2014,356(17):3669-3675.
[56]Pattanayak P,Chatterjee T.J.Org.Chem.,2023,88(9):5420-5430.
[57]Shang X J,Liu D,Liu Z Q.Org.Chem.Front.,2018,5(19):2856-2859.
[58]Cui J C,Tong Y,Li Y.J.Org.Chem.,2022,87(23):16090-16098.
[59]Gan L,Yu Q,Liu Y Y,Wan J P.J.Org.Chem.,2021,86(1):1231-1237.
[60]Kumar Y A.Results Chem.,2022,4:100325.
[61]Ma J J,Yi W B,Lu G P,Cai C.Catal.Sci.Technol.,2016,6(2):417-421.
[62]Kawai K,Ikawa S,Hoshiya N,Kishikawa Y,Shibata N.Org.Lett.,2024,26(50):11011-11016.
Abstract:The introduction of a trifluoromethyl (CF3) group can significantly enhance the metabolic stability,lipophilicity,and bioavailability of organic molecules,making CF3-containing compounds widely applicable in drug design,agrochemical development,and functional materials.The unique electron-withdrawing and lipophilic nature of CF3 often improves membrane permeability and metabolic resistance.In recent years,trifluoromethylation has become a research focus in organofluorine chemistry,primarily because CF3-bearing molecules often exhibit unique physicochemical properties and excellent biological activities.Langlois reagent (CF3SO2Na) is a cheap,stable,and operationally simple solid CF3 source,which has been proven important for synthesizing various trifluoromethylated compounds in academic research,biochemistry,and industrial production.Through oxidant-mediated single-electron transfer (SET),it efficiently generates CF3· radicals,providing a mild and practical platform for radical trifluoromethylation.This review systematically summarizes the progress since 2013 in stoichiometric oxidant-mediated C—H and C C trifluoromethylation using Langlois reagent,covering persulfates,peroxides,hypervalent iodine,and high-valent manganese reagents.The focus is on the conversion of arenes,heteroarenes,and unsaturated hydrocarbons.Special emphasis is placed on the development of metal-free systems,which avoid reliance on precious metals and reduce environmental hazards and residual metal contamination.Such metal-free protocols simplify workup and align with green chemistry principles,making them attractive for pharmaceutical and agrochemical manufacturing where metal residues are strictly regulated.Moreover,metal-free conditions eliminate the need for expensive ligands and reduce the risk of heavy metal contamination in final products.For each reaction system,we summarize the mechanistic features,including the generation of CF3· radicals,their addition to substrates,and subsequent termination pathways.A cross-comparison of regioselectivity,chemoselectivity,and functional-group compatibility is provided;current challenges are identified,and an outlook on future directions is offered.