化学家们对磺酰氟的研究已近百年,早在1927年,Steinkopf[1]首次报道制备了芳基磺酰氟,并与磺酰氯的性质进行对比且指出其具有抗水解和抗氧化特性。之后磺酰氟相关的研究,几经沉浮。直到2014年,Dong等[2]总结了磺酰氟的化学性质及其在有机合成、聚合物制备、生物活性分子开发中的应用,并提出了六价硫(Ⅵ)氟交换反应(SuFEx)新一代点击化学。磺酰氟具有很好的稳定性和反应性平衡,能在特定条件下被活化,与多种类型的亲核试剂进行反应(图1)。自此之后,磺酰氟的合成及应用再次得到学术界和工业界广泛关注,已逐渐发展成为相关领域的研究前沿,应用范围涉及合成化学[2-9]、材料化学[10-16]、化学生物学和药物化学[17-23]等诸多研究领域,并推动了更多领域研究的发展。
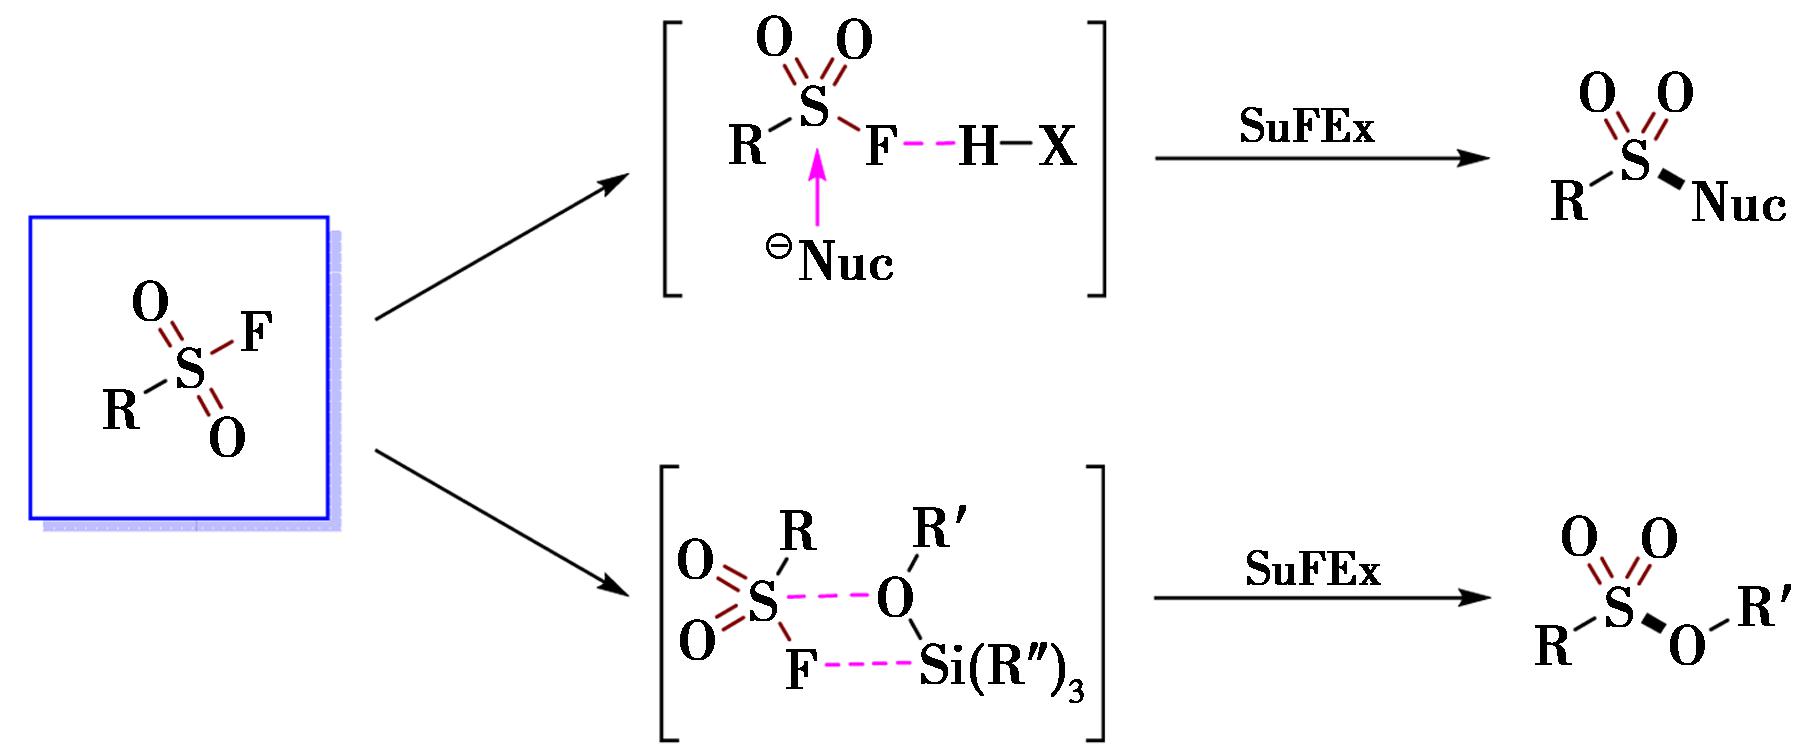
图1 六价硫氟交换(SuFEx)反应
Fig.1 Sulfur(Ⅵ) fluoride exchange (SuFEx) reactions
氟磺酰基(—FSO2)是SuFEx中的点击化学的核心基团。相较于磺酰氯,磺酰氟中的S—F键在很多反应条件下表现出更好的稳定性;而在催化体系或特定活化作用存在时,又会与多种亲核试剂发生反应,表现出良好的亲电性。磺酰氟具有特殊的稳定性和反应性的平衡,主要表现在:1)抗还原性,由于氟元素具有很强的电负性,S—F键非常稳定,不容易断裂,难在Sn/HCl或三苯基膦条件下被还原;2)热力学稳定性,如苄基磺酰氯加热到130 ℃会很快分解(<30 s),而苄基磺酰氟在同样温度条件下加热3 h也未见明显分解;3)单一的化学选择性,与磺酰氯的还原、取代等多种反应性相比,磺酰氟一般只发生硫中心的亲核取代,具有专一选择性;4)氟-质子或硅基阳离子相互作用的特殊性质,可以从另一个方面开启磺酰氟的反应性,提高氟离子的离去能力,促进SuFEx反应的发生[2]。磺酰氟这些特性使得其在一般条件下表现出稳定性,但又可在特定条件下被高效、选择性取代,展现出SuFEx反应优异的选择性、特异性、可靠性和可控性。SuFEx点击化学的提出与发展,也推动了磺酰氟的应用开发,与之相应的,磺酰氟及类似化合物的合成方法学的发展也成为当前领域的一个前沿热点。
现有磺酰氟的合成方法大致可分为三类[6-9,24-27]:1)基于磺酰氟基团构建的合成,常涉及S—F键的生成或S的氧化,例如传统的氟氯交换反应[2,4]、氧化氟化反应[28-30]和SO2插入/氟化反应[27,31]等;2)砌块合成法,使用含有磺酰氟的小分子砌块来合成磺酰氟化合物,例如经典的乙烯基磺酰氟(ESF)[32,33]、炔基磺酰氟[34]、溴甲基磺酰氟(BMSF)[35]等砌块;3)直接氟磺酰化反应,包括氟磺酰正离子[36]和自由基[37-44]。这三类策略中,直接氟磺酰化策略最为简单高效。此策略以前主要为氟磺酰基正离子途径,但底物范围比较受限,自由基氟磺酰化反应作为一类新型直接氟磺酰化反应在2020年之后取得了一系列突破和进展,实现了一系列烯烃、炔烃、芳环等底物的转化。本文综述了氟磺酰氯(FSO2Cl)作为氟磺酰自由基前体在磺酰氟合成中的应用,并从自由基产生的角度,分为光和电介导的自由基氟磺酰化反应两个部分来介绍。
1 光介导FSO2Cl的自由基氟磺酰化反应
在FSO2·被应用到合成反应之前,FSO2·相关报道主要集中在FSO2·的结构和性质研究。如1997年,Li[45]通过理论计算XSO2·(X=F、Cl)的解离动力学,发现FSO2·中S—F的解离能比ClSO2·中S—Cl的解离能要高得多,FSO2·相对具有更好的稳定性。2013年,Zeng等[46]通过FSO2N3闪蒸和低温基质捕获,结合红外光谱表征首次实现了FSO2·的生成和表征。上述研究结果证明FSO2·具有一定稳定性,很可能在分解前作为中间体参与成键反应,从而实现自由基氟磺酰化反应的开发。
光是诱导FSO2Cl产生FSO2·最常见的方式,根据是否添加光催化剂,可分为外加光催化剂的自由基氟磺酰化反应和无外加光催化剂情况下的基于电子供体-受体(EDA)作用的自由基氟磺酰化反应两个部分。
1.1 外加光催化剂的自由基氟磺酰化反应
2021年,本课题组[47]在探索多种可能的FSO2·前体如氟磺酸苯酚酯、氟磺酰咪唑盐(FDIT)[35]、氟磺酰氯(FSO2Cl)的过程中,发现FSO2Cl是一种直接有效的FSO2·前体,并成功实现了首例自由基氟磺酰化反应的开发。该方法可实现一系列烯烃的直接氟磺酰化,包括烷基烯烃、双取代和三取代烯烃、环状烯烃等。这一方法突破了传统基于乙烯基磺酰氟Heck反应合成方法只能得到单取代烯基磺酰氟的局限。该方法还可应用到天然产物和药物分子中C C双键的直接氟磺酰化修饰(图2)。
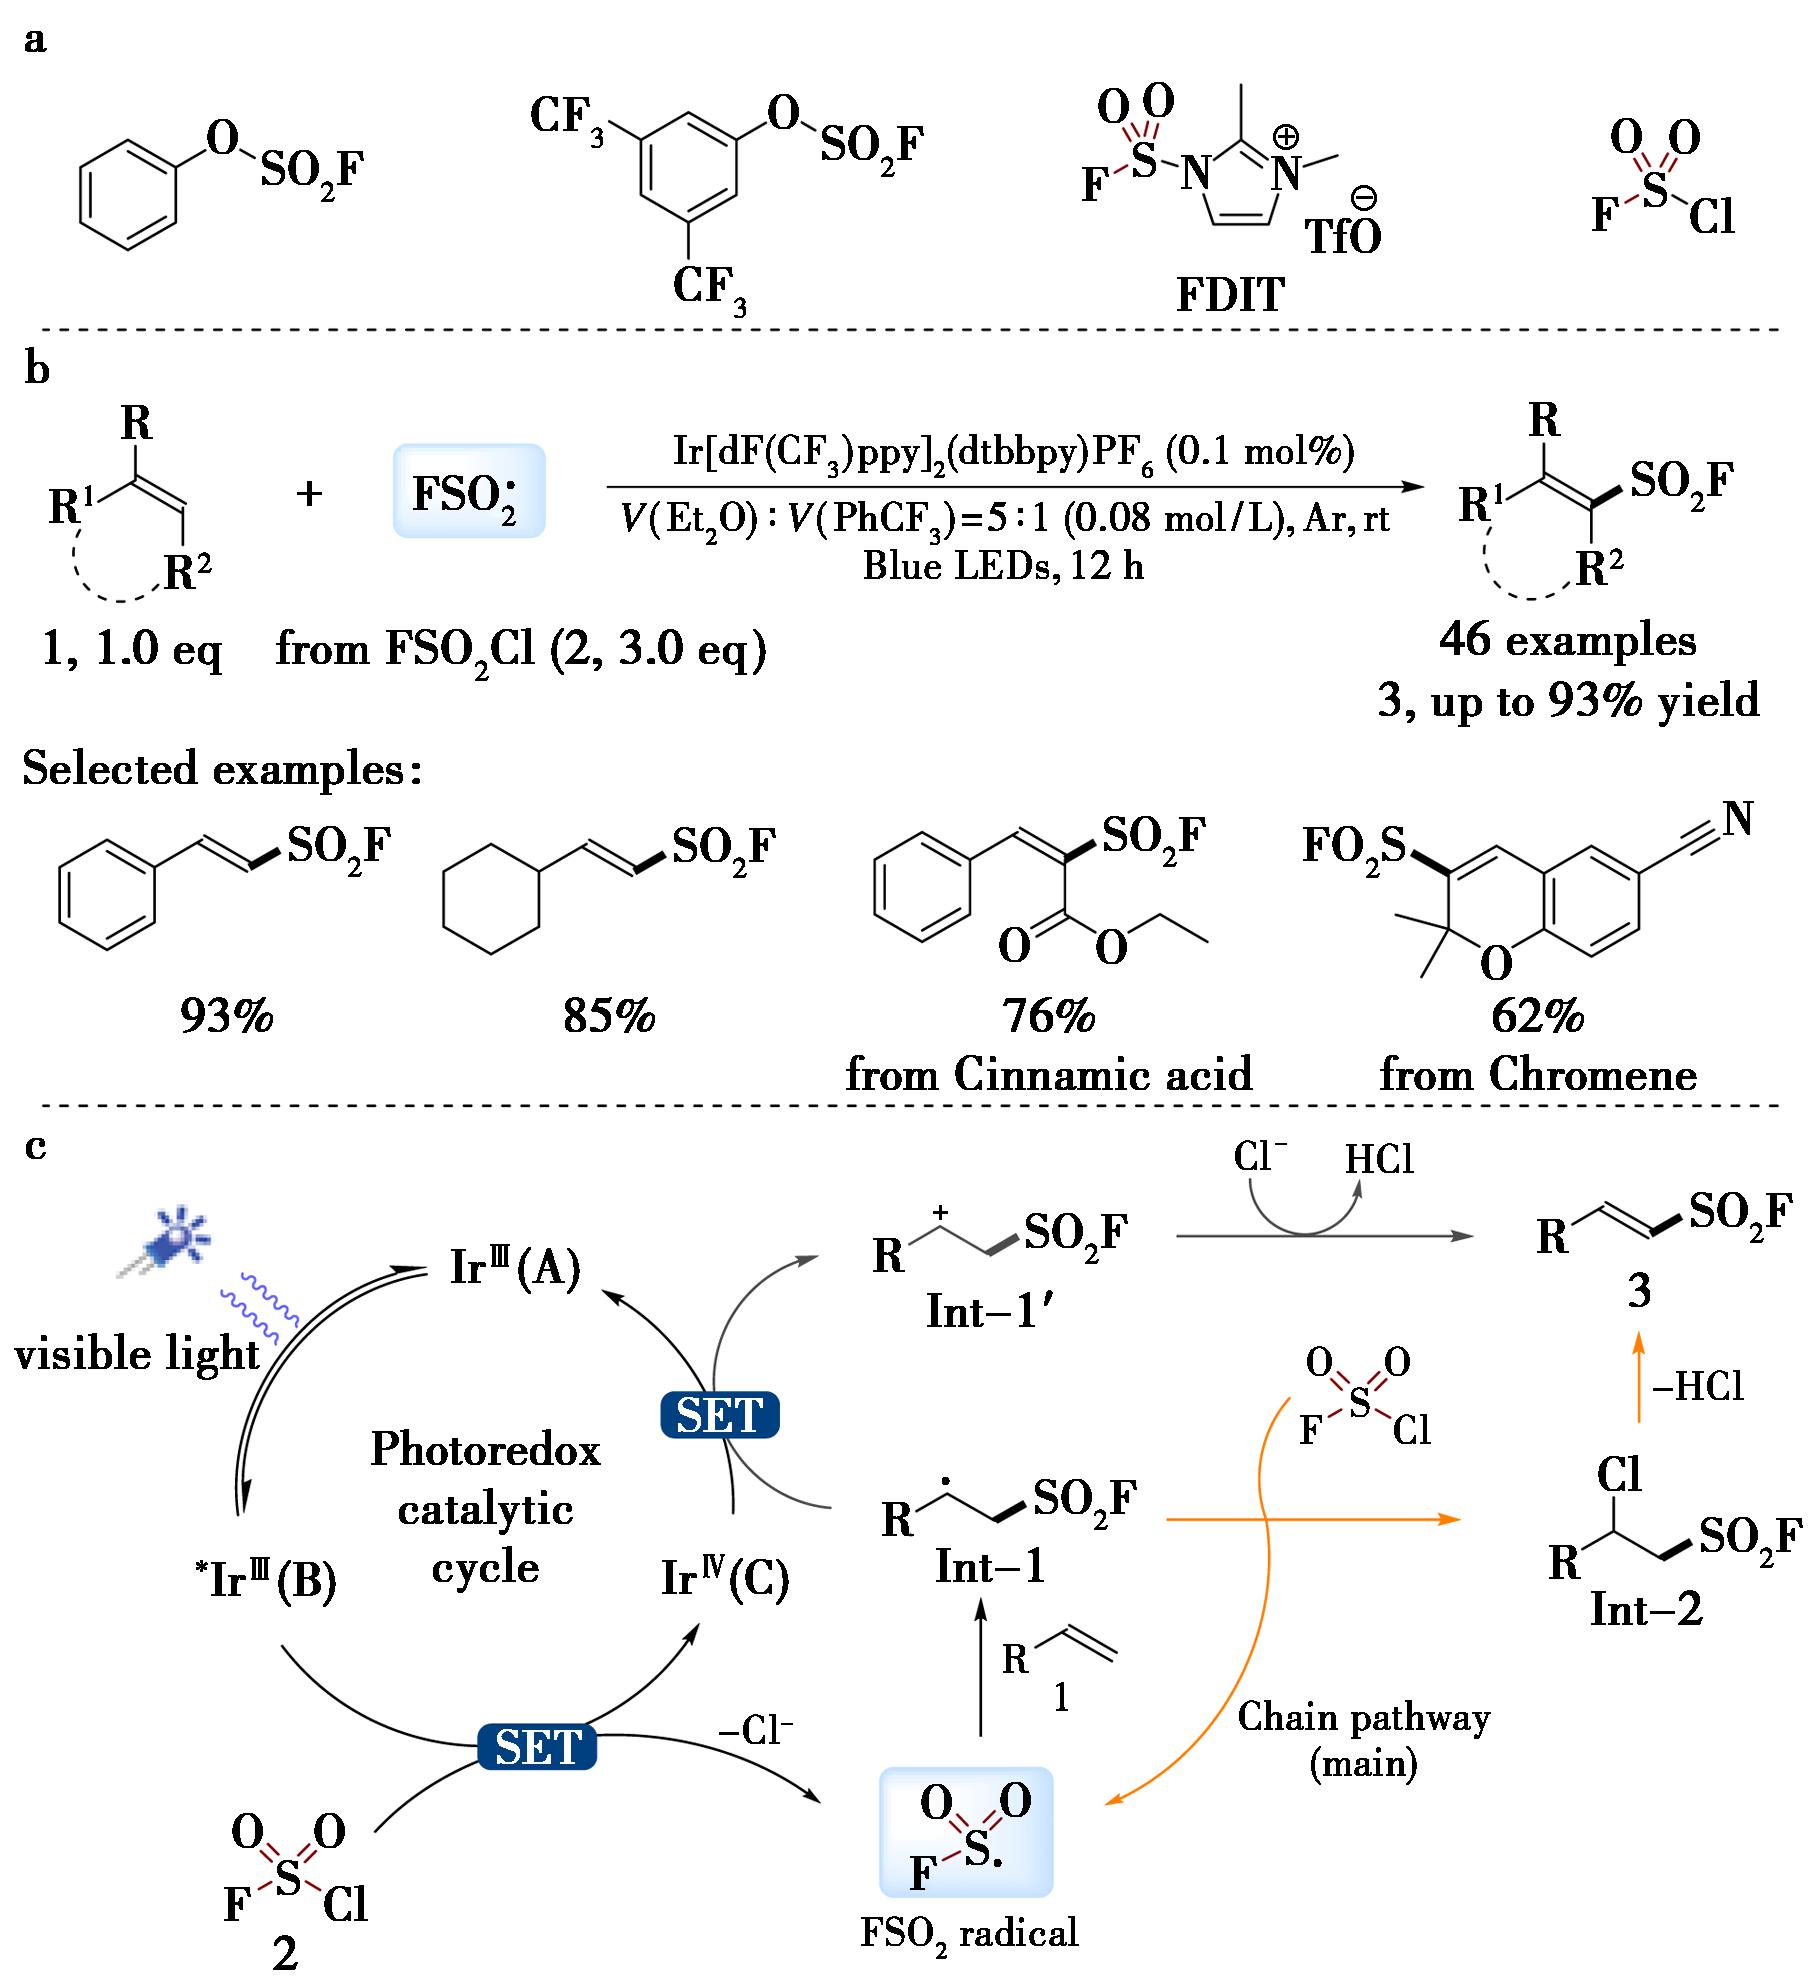
a.潜在的氟磺酰基自由基前体;b、c.烯烃的直接自由基氟磺酰化反应和机理
图2 自由基氟磺酰化反应:由烯烃合成烯基磺酰氟[47]
Fig.2 Radical fluorosulfonylation:A ccessing alkenyl sulfonyl fluorides from alkenes[47]
机理上,该反应可通过铱光氧化还原催化来启动,可能存在自由基链式反应和光催化循环两种路径,但以自由基链式反应过程为主:Ir光催化剂被光激发之后,与FSO2Cl发生单电子转移产生FSO2·(链引发),FSO2·与烯烃加成,形成的关键自由基中间体Int-1,可被FSO2Cl通过Cl原子转移捕获,并再生FSO2·(链传递),而生成的Int-2在脱掉一分子HCl后得到目标产物(链终止)。另一可能路径为氧化态的光催化剂将Int-1氧化为阳离子中间体Int-1′,然后脱质子并得到目标产物(图2b)。值得一提的是,一些有机染料分子,如Rhodamine 6G,也能作为光催化剂驱动该反应。该自由基氟磺酰化反应的成功实现展现了FSO2·在合成反应中的巨大潜力,也推动了后来FSO2·新自由基试剂的发展。
本课题组[48]发展了炔烃的自由基氯/氟磺酰双官能团化反应,FSO2Cl同时作为FSO2·源和Cl源,可在产物中同时引入—FSO2和—Cl两个官能团。该方法可兼容烷基、芳基、多种含N、O、S等杂原子的官能团,同时适用于端炔和内炔烃,能以37%~93%的产率得到不同结构的多官能团氯乙烯基磺酰氟。机理研究表明该反应机理与上一工作相似,同样以自由基链式反应路径为主,反应过程中,烯基自由基中间体攫取FSO2Cl的Cl,生成产物和FSO2·,完成链循环(图3a)。值得指出的是,β-氯乙烯基磺酰氟(BCASF)产物可作为一类新型的磺酰氟合成砌块,其中β位的C—Cl键和CC双键两个反应位点可用于高效合成多种烯基磺酰氟(图3b),并可以通过Suzuki偶联、Sonogashira偶联、选择性还原消除、顺反异构化以及亲核取代等方法合成多种已有方法难以合成的磺酰氟。特别的是,BCASF可作为新的磺酰氟载体对药物和多肽(缓冲溶液中)进行选择性修饰,甚至可能用于蛋白质的选择性修饰和发光材料前体设计合成,体现了BCASF在化学生物学与药物化学中的潜在应用。
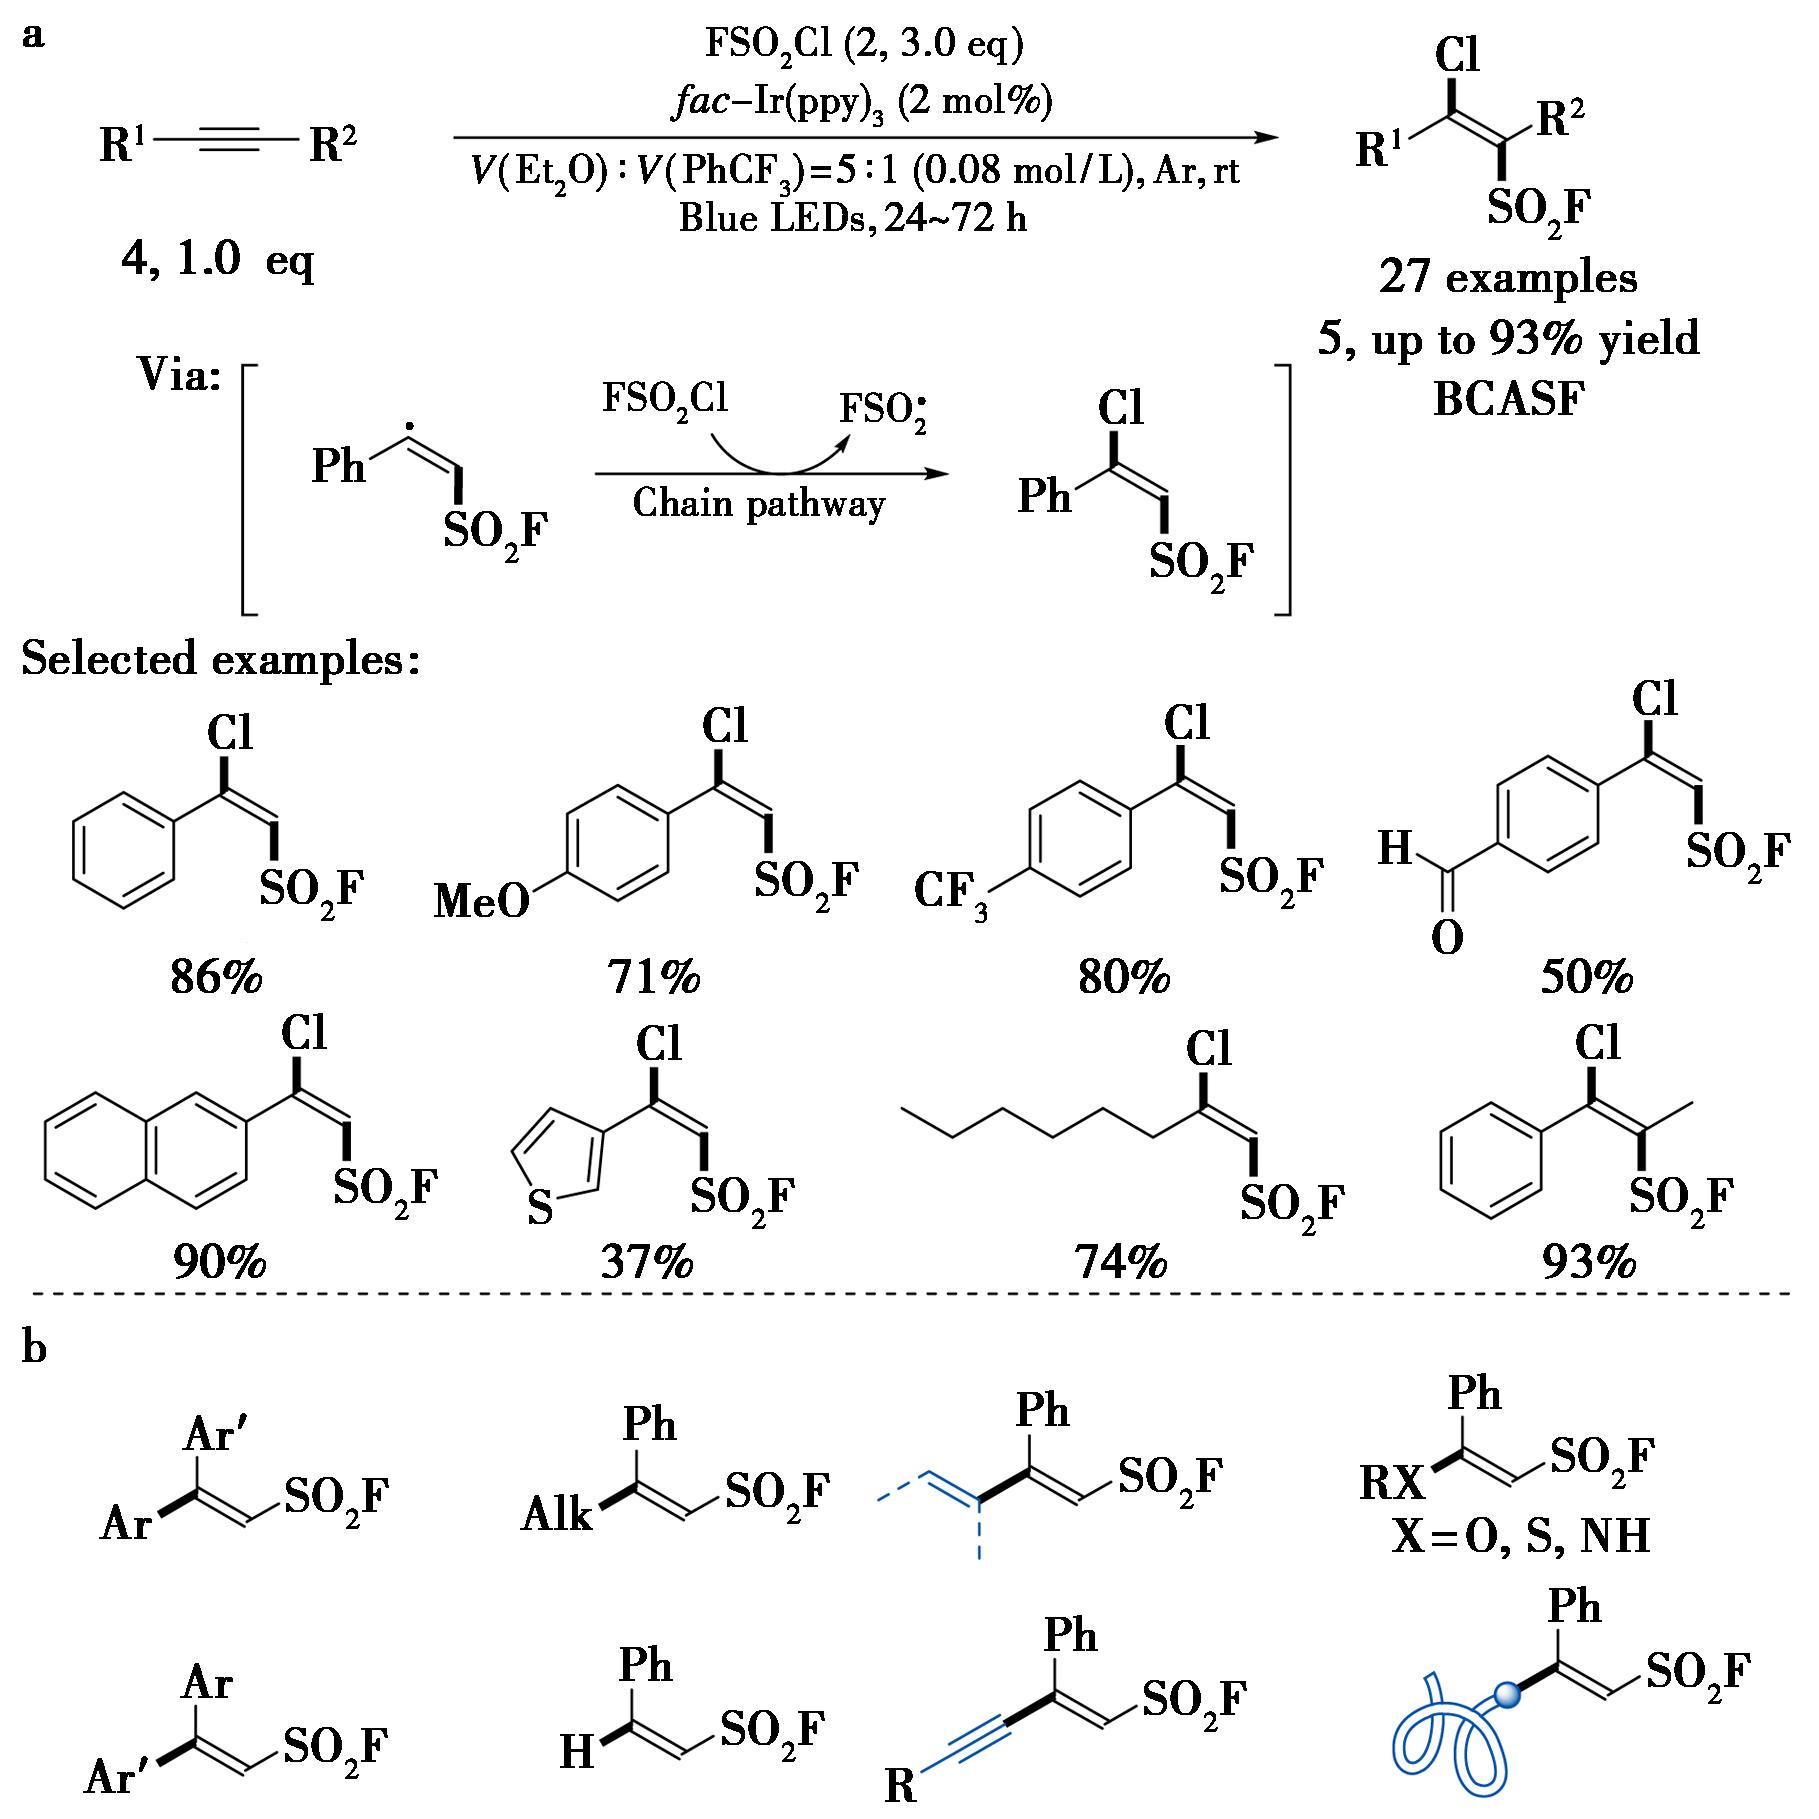
图3 a.炔烃的自由基氯/氟磺酰化合成BCASF;b.BCASF作为一种新型磺酰氟砌块的合成应用[48]
Fig.3 a.Radical chloro-fluorosulfonylation of alkynes to synthesize BCASF;b.Synthetic applications of BCASF as a new class of synthetic hubs[48]
2025年,He等[49]报道了光催化卤代炔烃直接氟磺酰化,可实现一系列α-卤代烯基磺酰氟的合成。通常自由基对卤代炔烃进行加成反应时,会生成C—X裂解产物的炔基化产物,因此作者提出了基于光催化直接氢原子转移(d-HAT)的穿梭式HAT策略,通过抑制传统反应中的原子转移自由基加成(ATRA)和β-断裂,保留了卤素原子,成功合成了具有挑战性的α-卤代磺酰氟(图4a)。该方法具有优良区域选择性、立体选择性和官能团兼容性。机理上,作者认为光催化剂和氢源(Et3SiH)通过HAT产生Et3Si·和作为H原子循环的PC—H,Et3Si·与FSO2Cl发生卤原子转移(XAT)生成的FSO2·对炔烃加成,再攫取PC—H的H原子得到产物并完成催化循环。
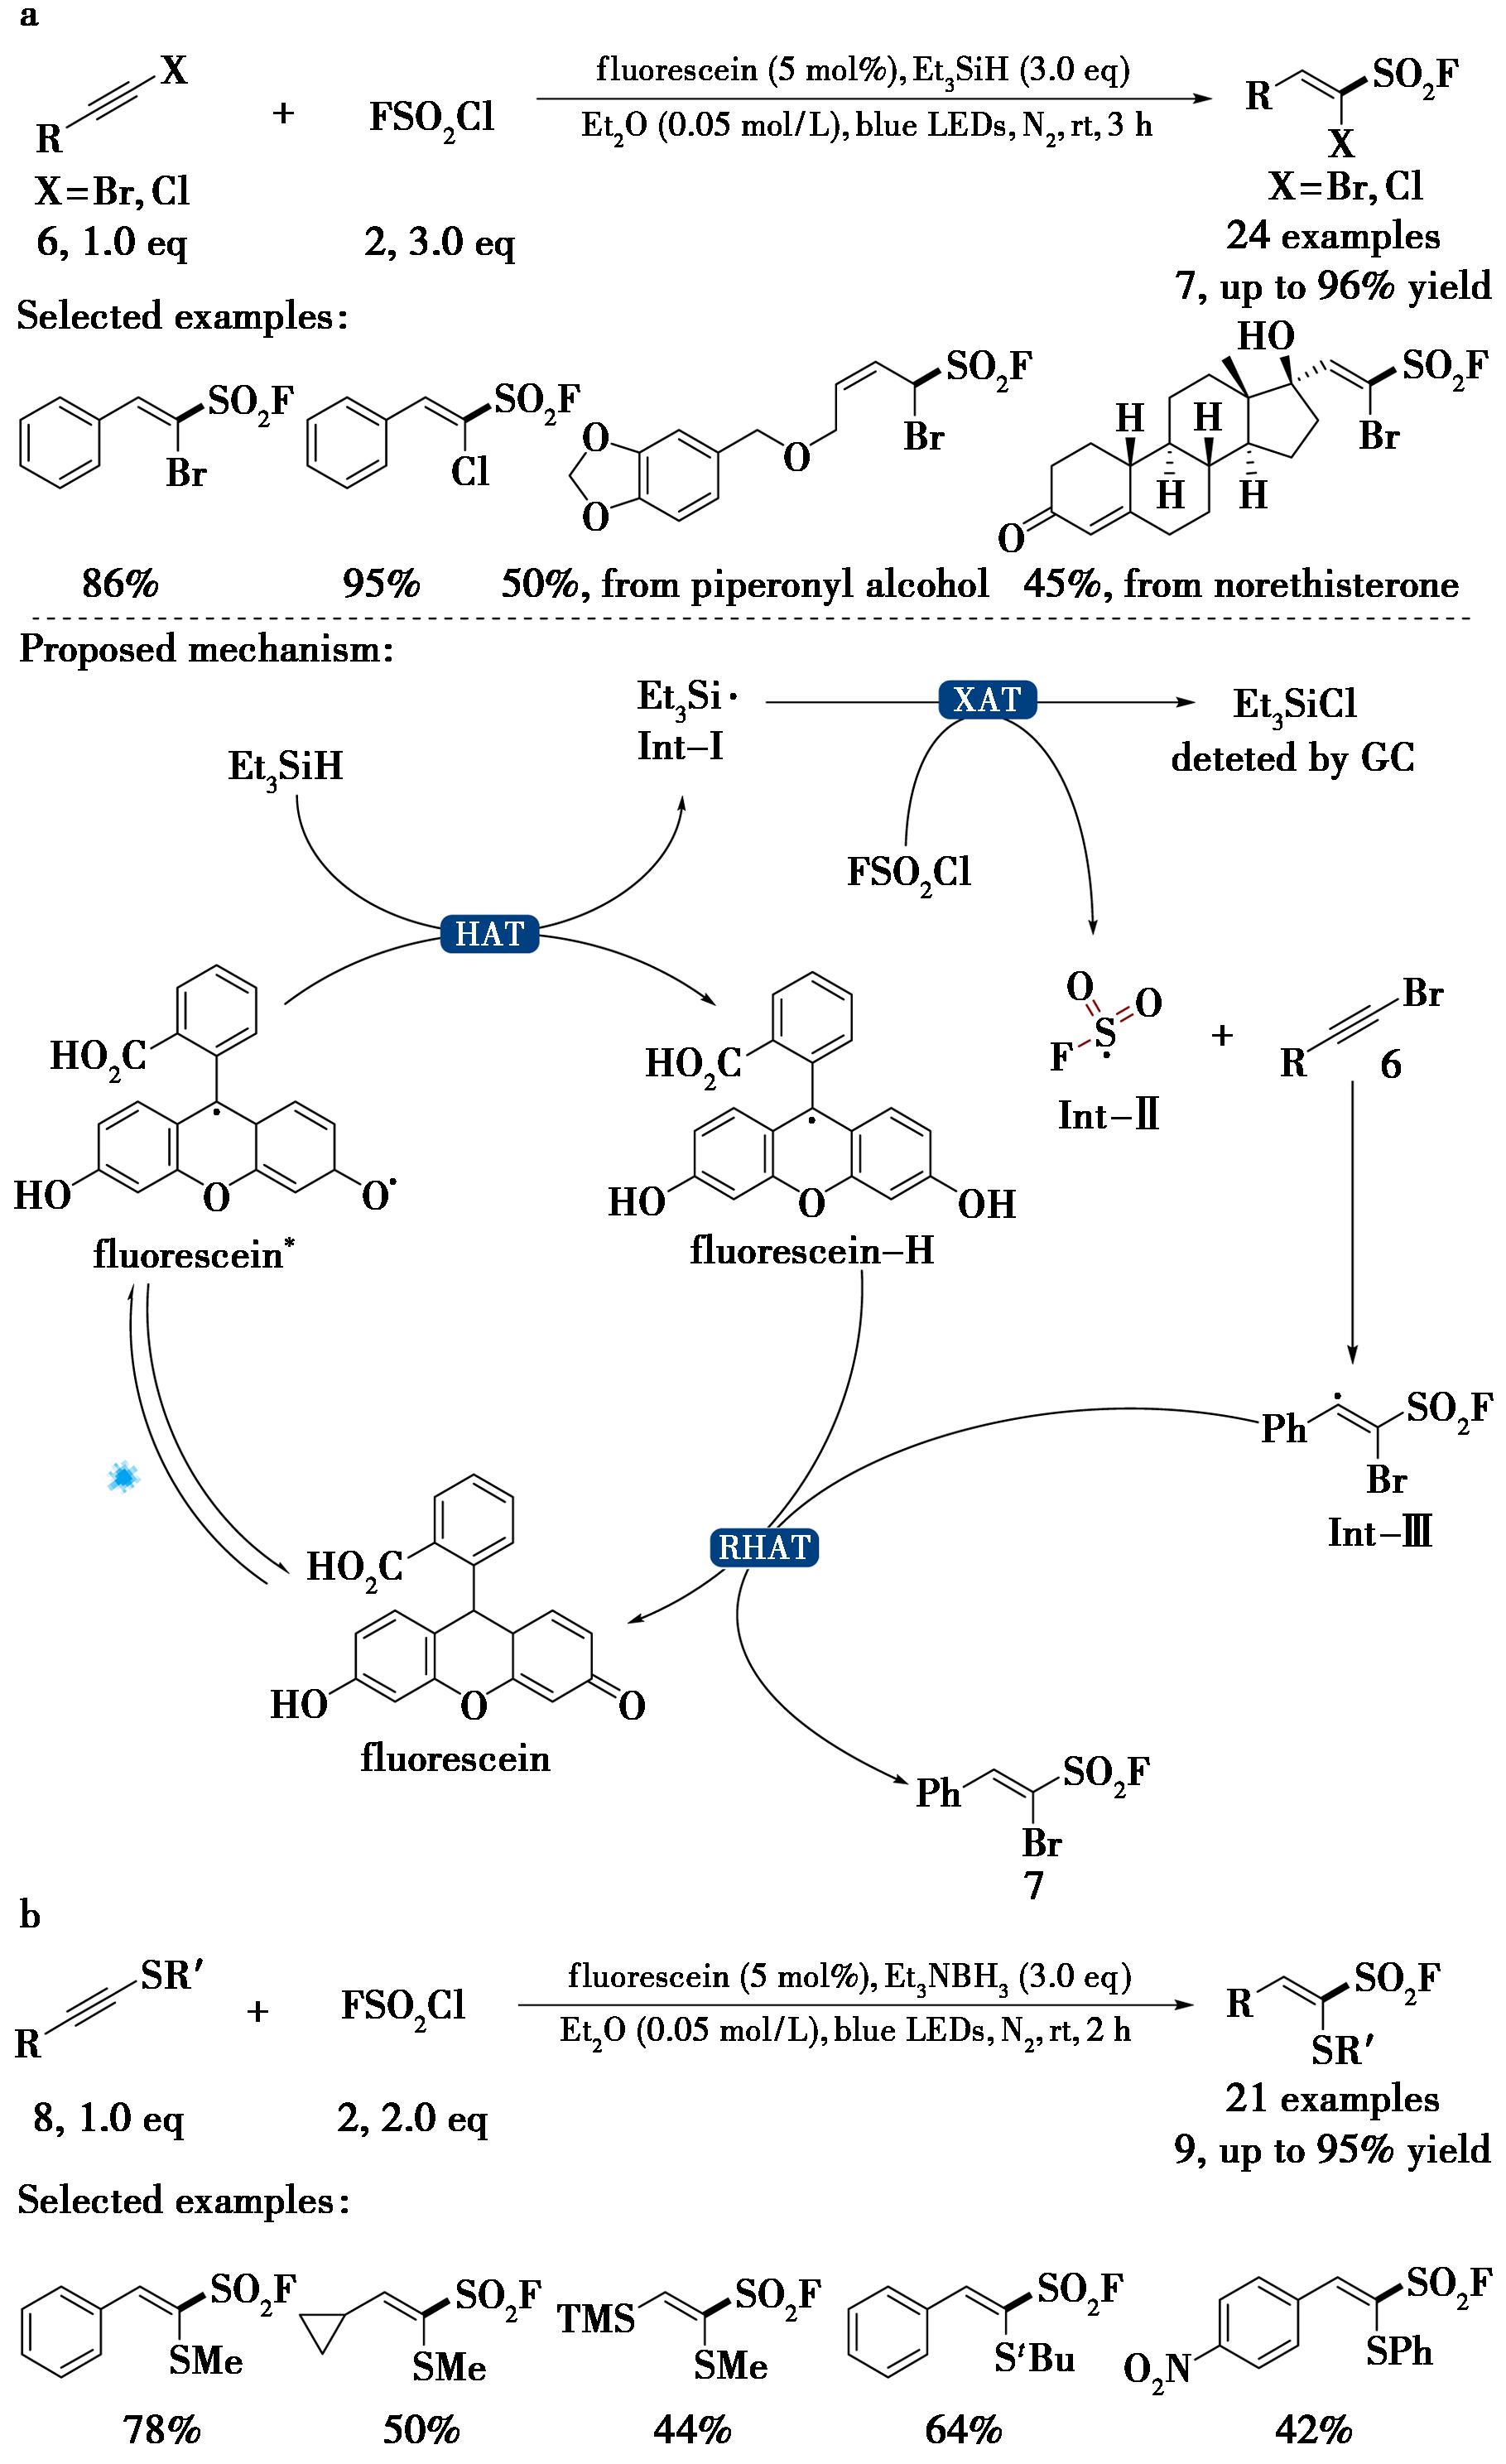
图4 光催化(d-HAT)的穿梭式HAT策略:合成α-卤代烯基磺酰氟(a)和α-硫代烯基磺酰氟(b)[49,50]
Fig.4 d-HAT photocatalysis-enabled shuttle HAT strategy:Accessing α-halo alkenyl sulfonyl fluoride (a) and α-thio alkenyl sulfonyl fluoride (b)[49,50]
同年,He等[50]进一步将光催化直接氢原子转移(d-HAT)的穿梭式HAT策略用于化学活性更高的硫代炔烃,高效合成具有区域选择性和立体选择性的氟磺酰基乙烯基硫化物(图4b)。作者发现这类产物还展现出对植物病原菌的良好抑制活性。
2026年,He等[51]开发了一种高效的光催化自由基氯/氟磺酰化反应,通过有机染料eosin Y催化,实现了炔基环己二烯酮与FSO2Cl发生 ATRA过程,生成多官能团化、高立体选择性的双环烯基磺酰氟。反应条件温和、兼容多种官能团取代底物、产率较高、立体选择性优异,为并环磺酰氟的合成提供了新的思路(图5)。反应通过 ATRA途径进行,生成的FSO2·(链引发)加成到炔烃上生成乙烯基自由基,随后环化生成顺式双环自由基中间体,经XAT从FSO2Cl获取Cl原子再生FSO2·完成自由基链循环(链传递),并且得到目标产物(链终止)。特别指出,苯基取代的非端炔,XAT步骤决定了产物的非对映选择性,Cl原子优先从空间位阻较小的一面进攻。
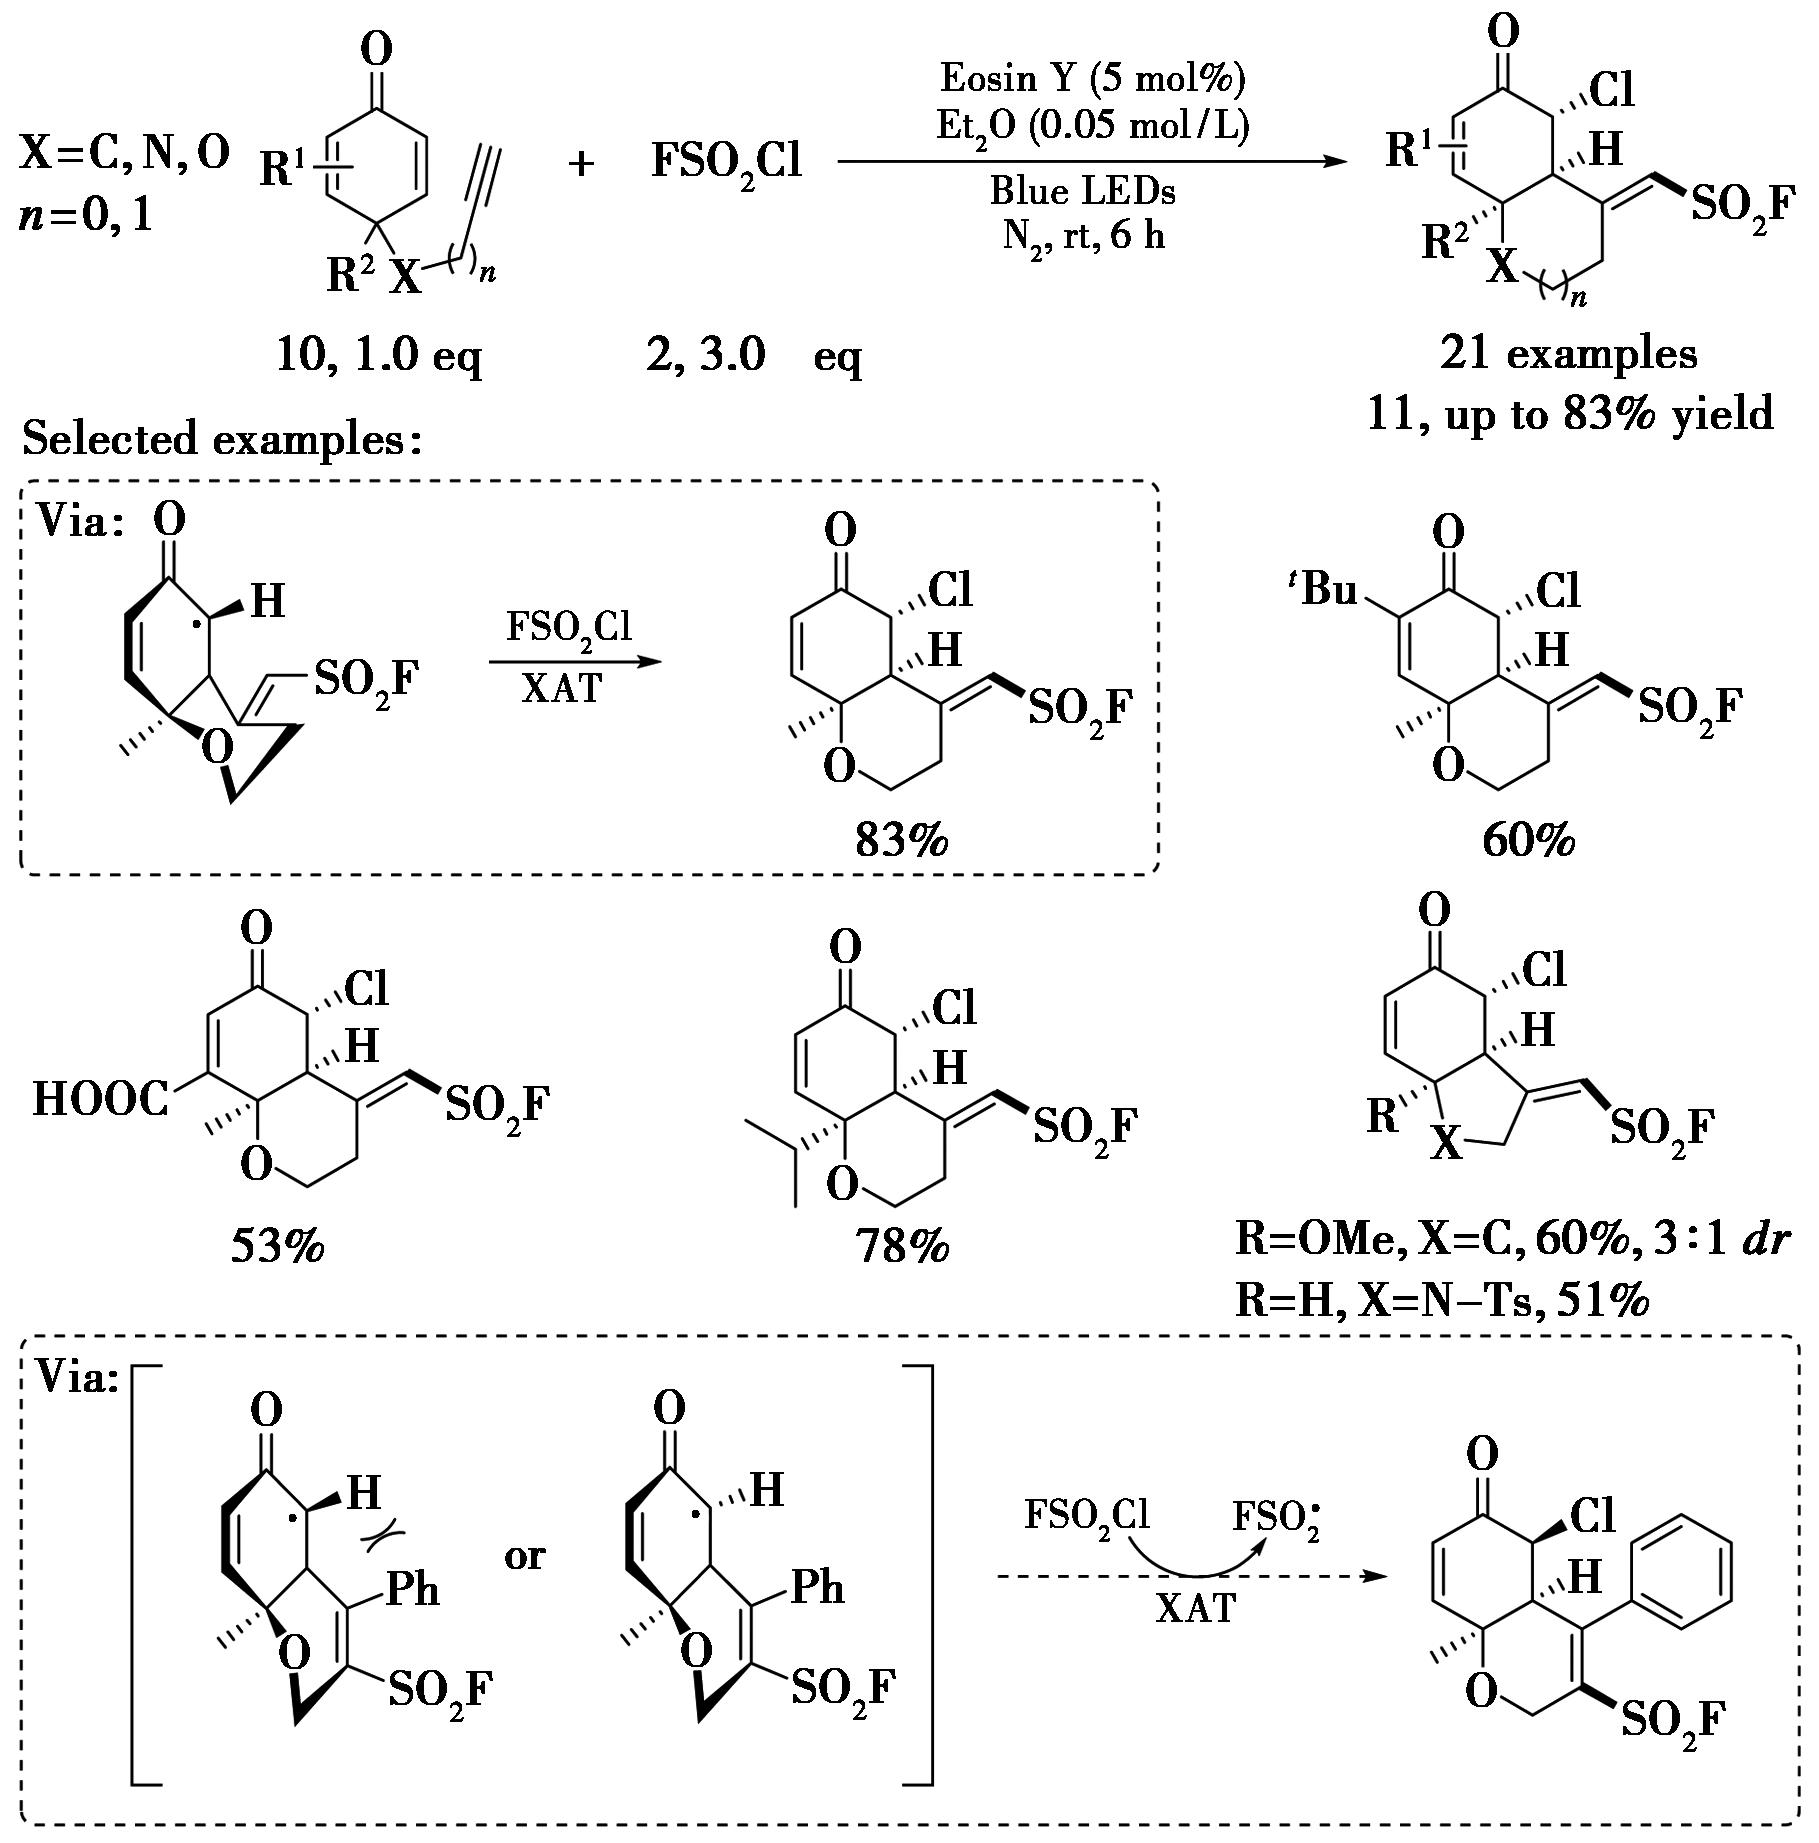
图5 光催化炔基环己二烯酮的自由基氯/氟磺酰化反应[51]
Fig.5 Photocatalytic radical chloro-fluorosulfonylation of alkynyl cyclohexadienones[51]
1.2 无外加光催化剂的电子供体-受体(EDA)自由基氟磺酰化反应
电子供体-受体配合物(Electron Donor-Acceptor complex,EDA)是光化学领域的重要概念,指电子供体分子与电子受体分子在基态下通过非共价相互作用自发组装形成的配合物,在可见光照射下发生分子内单电子转移,直接生成反应所需的活性自由基。核心特点是不需要额外添加光催化剂、金属催化剂等试剂,就可以启动自由基转化反应,是一类符合绿色合成化学理念的光活化体系,已经成为当前FSO2Cl自由基活化的一个重要发展方向。
有关可见光活化EDA配合物策略实现直接自由基氟磺酰化反应的研究中,炔丙醇是一类深入开发且常见报道的重要底物。2023年,本课题组[52]研究发现,FSO2Cl本身可作为强电子受体,能够与富电子底物原位形成EDA配合物,经可见光照射即可诱导配合物发生单电子转移产生FSO2·。首次提出了一种基于EDA配合物光活化策略的无催化剂FSO2·生成方法。以简单易得的炔丙醇和FSO2Cl为原料,结合1,5-氢原子转移(1,5-HAT)/官能团迁移串联策略,合成了一系列6-酮烯基磺酰氟(图6a)。反应可能机理:炔丙醇(12)与FSO2Cl混合后会形成EDA配合物A,经可见光引发后发生SET生成FSO2·对炔烃加成(链引发),形成相应的乙烯基自由基B,先后经过1,5-HAT、5-exo-trig环化、C—C键均裂过程,得到自由基中间体E,中间体E与FSO2Cl的后续SET反应产生阳离子中间体F,并伴随FSO2·的再生以维持自由基链反应进程(链传递)。最终,阳离子F失去一个质子,生成目标产物磺酰氟13(链终止)。
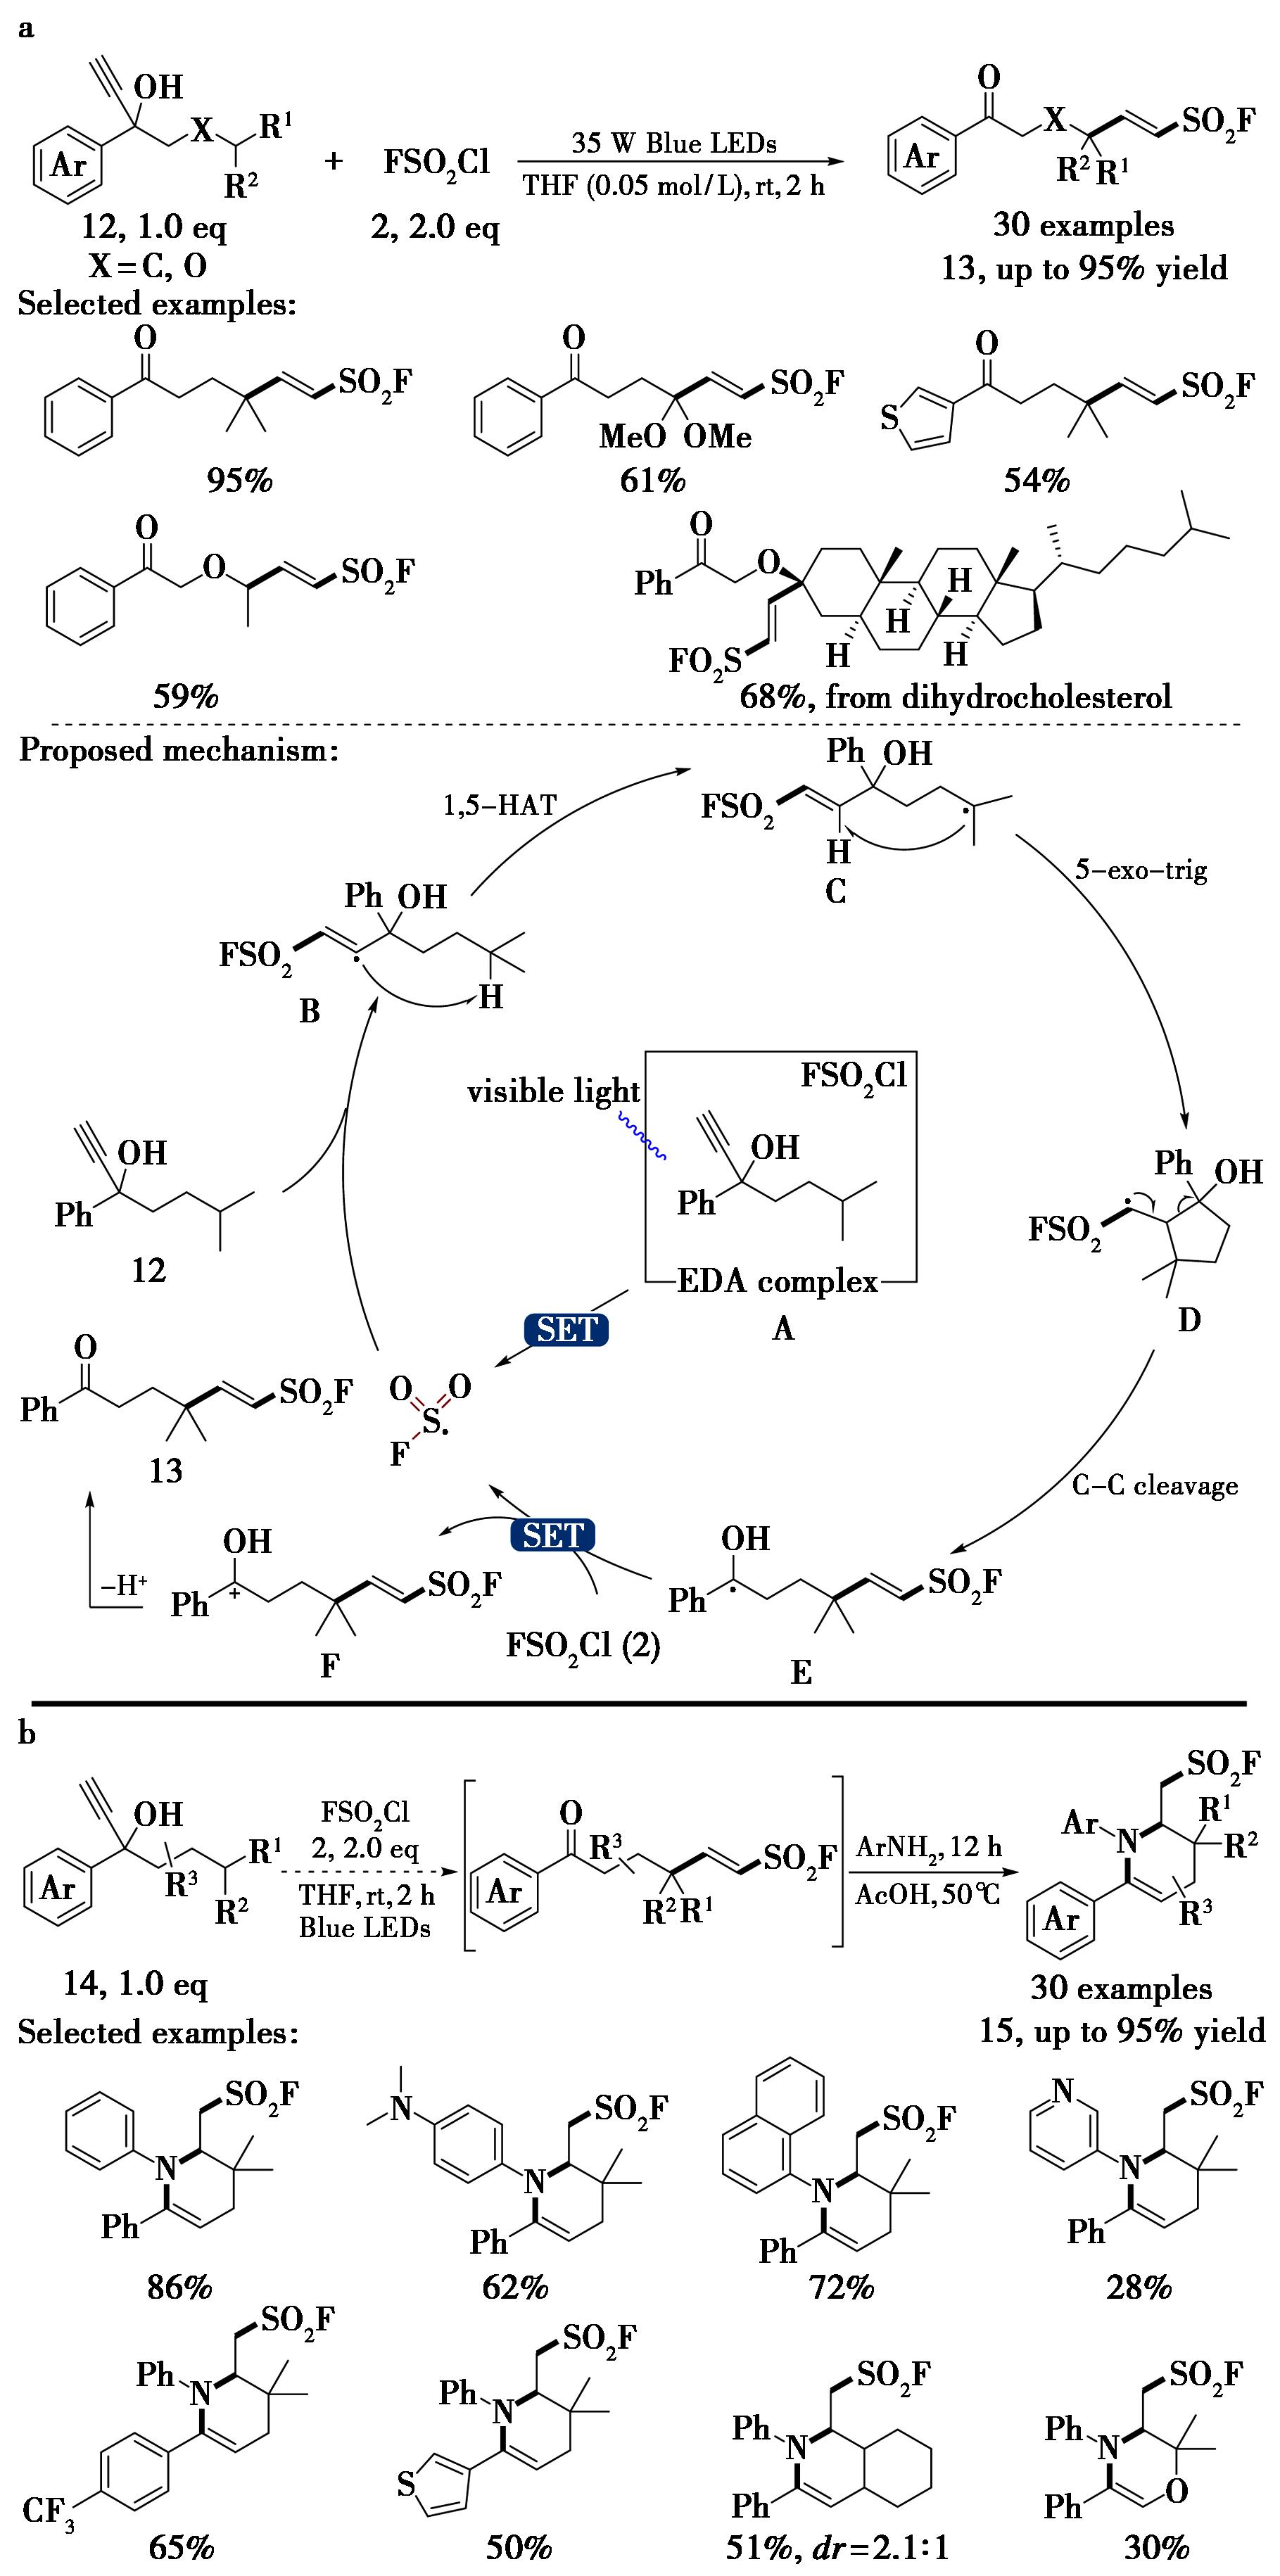
图6 EDA光活化炔丙醇的C(sp3)—H键的氟磺酰基乙烯基化反应合成6-酮烯基磺酰氟(a)[52]和FSO2-THPs(b)[53]
Fig.6 Fluorosulfonylvinylation of unactivated C(sp3)—H via EDA photoactivation:Access to 6-keto alkenylsulfonyl fluorides (a)[52] and FSO2-THPs (b)[53]
随后,基于炔丙醇和FSO2Cl构建EDA配合物产生FSO2·的策略,本课题组[53]将中间产物6-酮烯基磺酰氟与胺的aza-Michael加成反应串联,开发了一种新型的氟磺酰基四氢吡啶(FSO2-THPs)的合成方法(图6b)。上述两种反应均具有优秀的区域选择性,条件极为简洁,无需金属、光催化剂、碱等添加剂,能兼容仲碳和叔碳原子的HAT,为自由基氟磺酰基化反应的开发和磺酰氟合成提供了新的思路。
基于EDA配合物的FSO2Cl光活化策略,炔丙醇还可实现自由基氢氟磺酰化反应[54],实现γ-羟基-(E)-烯基磺酰氟的高效合成,产率最高达99%,条件简单温和,官能团兼容性好,包括多类取代的芳基、烷基以及伯仲叔醇,且产物可进一步衍生化。特别指出的是,四氢呋喃(THF)在反应中扮演多功能角色并参与反应循环(图7)。
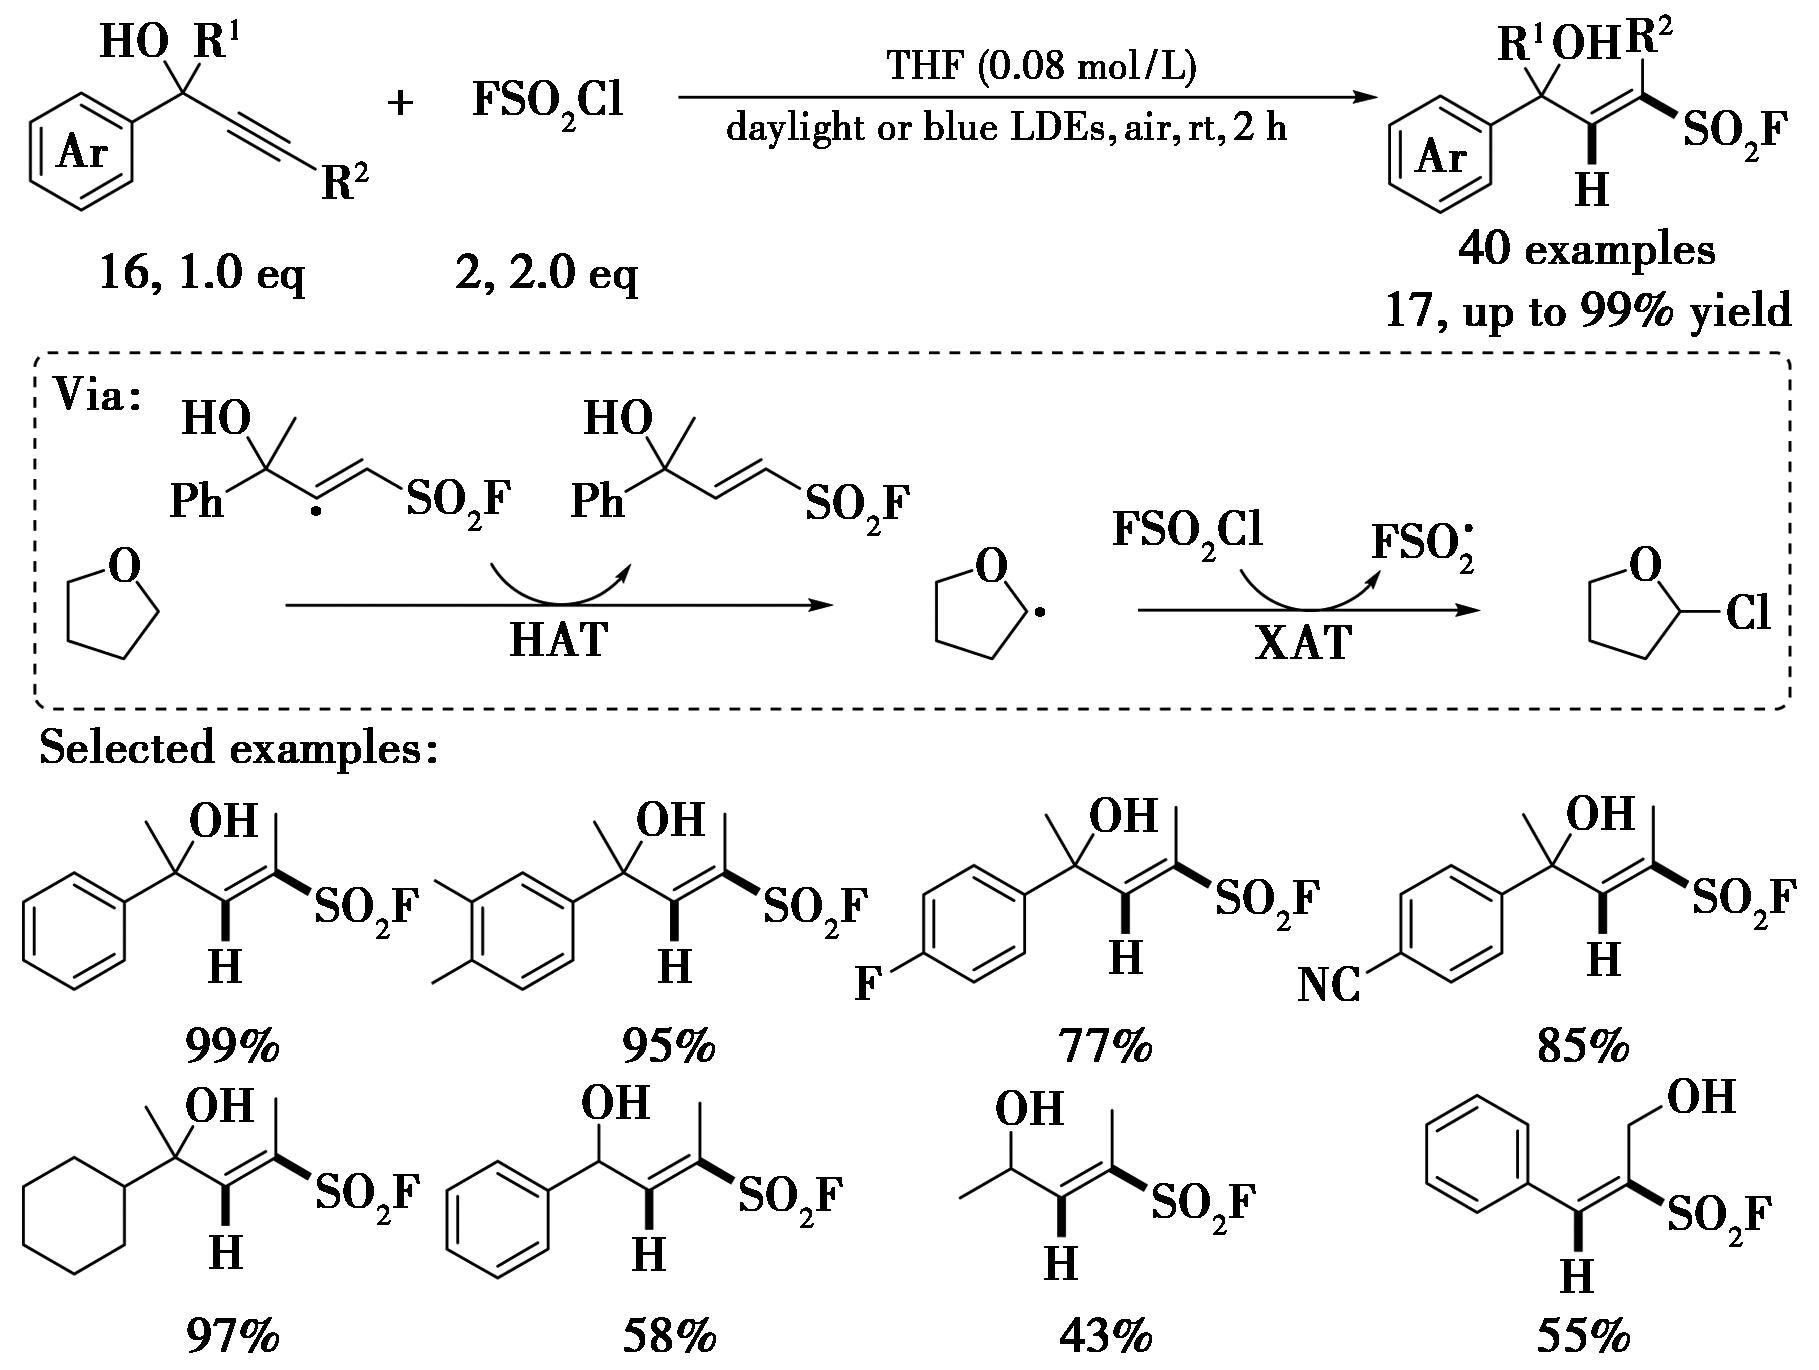
图7 EDA光活化实现炔丙醇的自由基氢氟磺酰化反应[54]
Fig.7 Radical hydro-fluorosulfonylation of propargylic alcohols via EDA photoactivation[54]
2025年,Liang等[55]在之前研究的基础上,开发了一种基于自由基氟磺酰化/双Diels-Alder环化的一锅两步法反应,可用于三环[3.2.1.02,7]辛烷骨架的快速构建。该方法以炔丙醇和FSO2Cl为原料,第一步通过自由基氟磺酰化反应生成γ-羟基-(E)-烯基磺酰氟(Ⅱ),脱水形成二烯体(Ⅲ),第二步通过铁催化双分子氟磺酰基 1,3-丁二烯的分子间-分子内两步Diels-Alder环化反应,开发了氟磺酰基三环[3.2.1.02,7]辛烷骨架的一步到位合成路径(图8)。该反应条件温和、产率较高,为Trachylobane、Mitrephorone A等生物活性分子核心结构的合成提供了新思路。
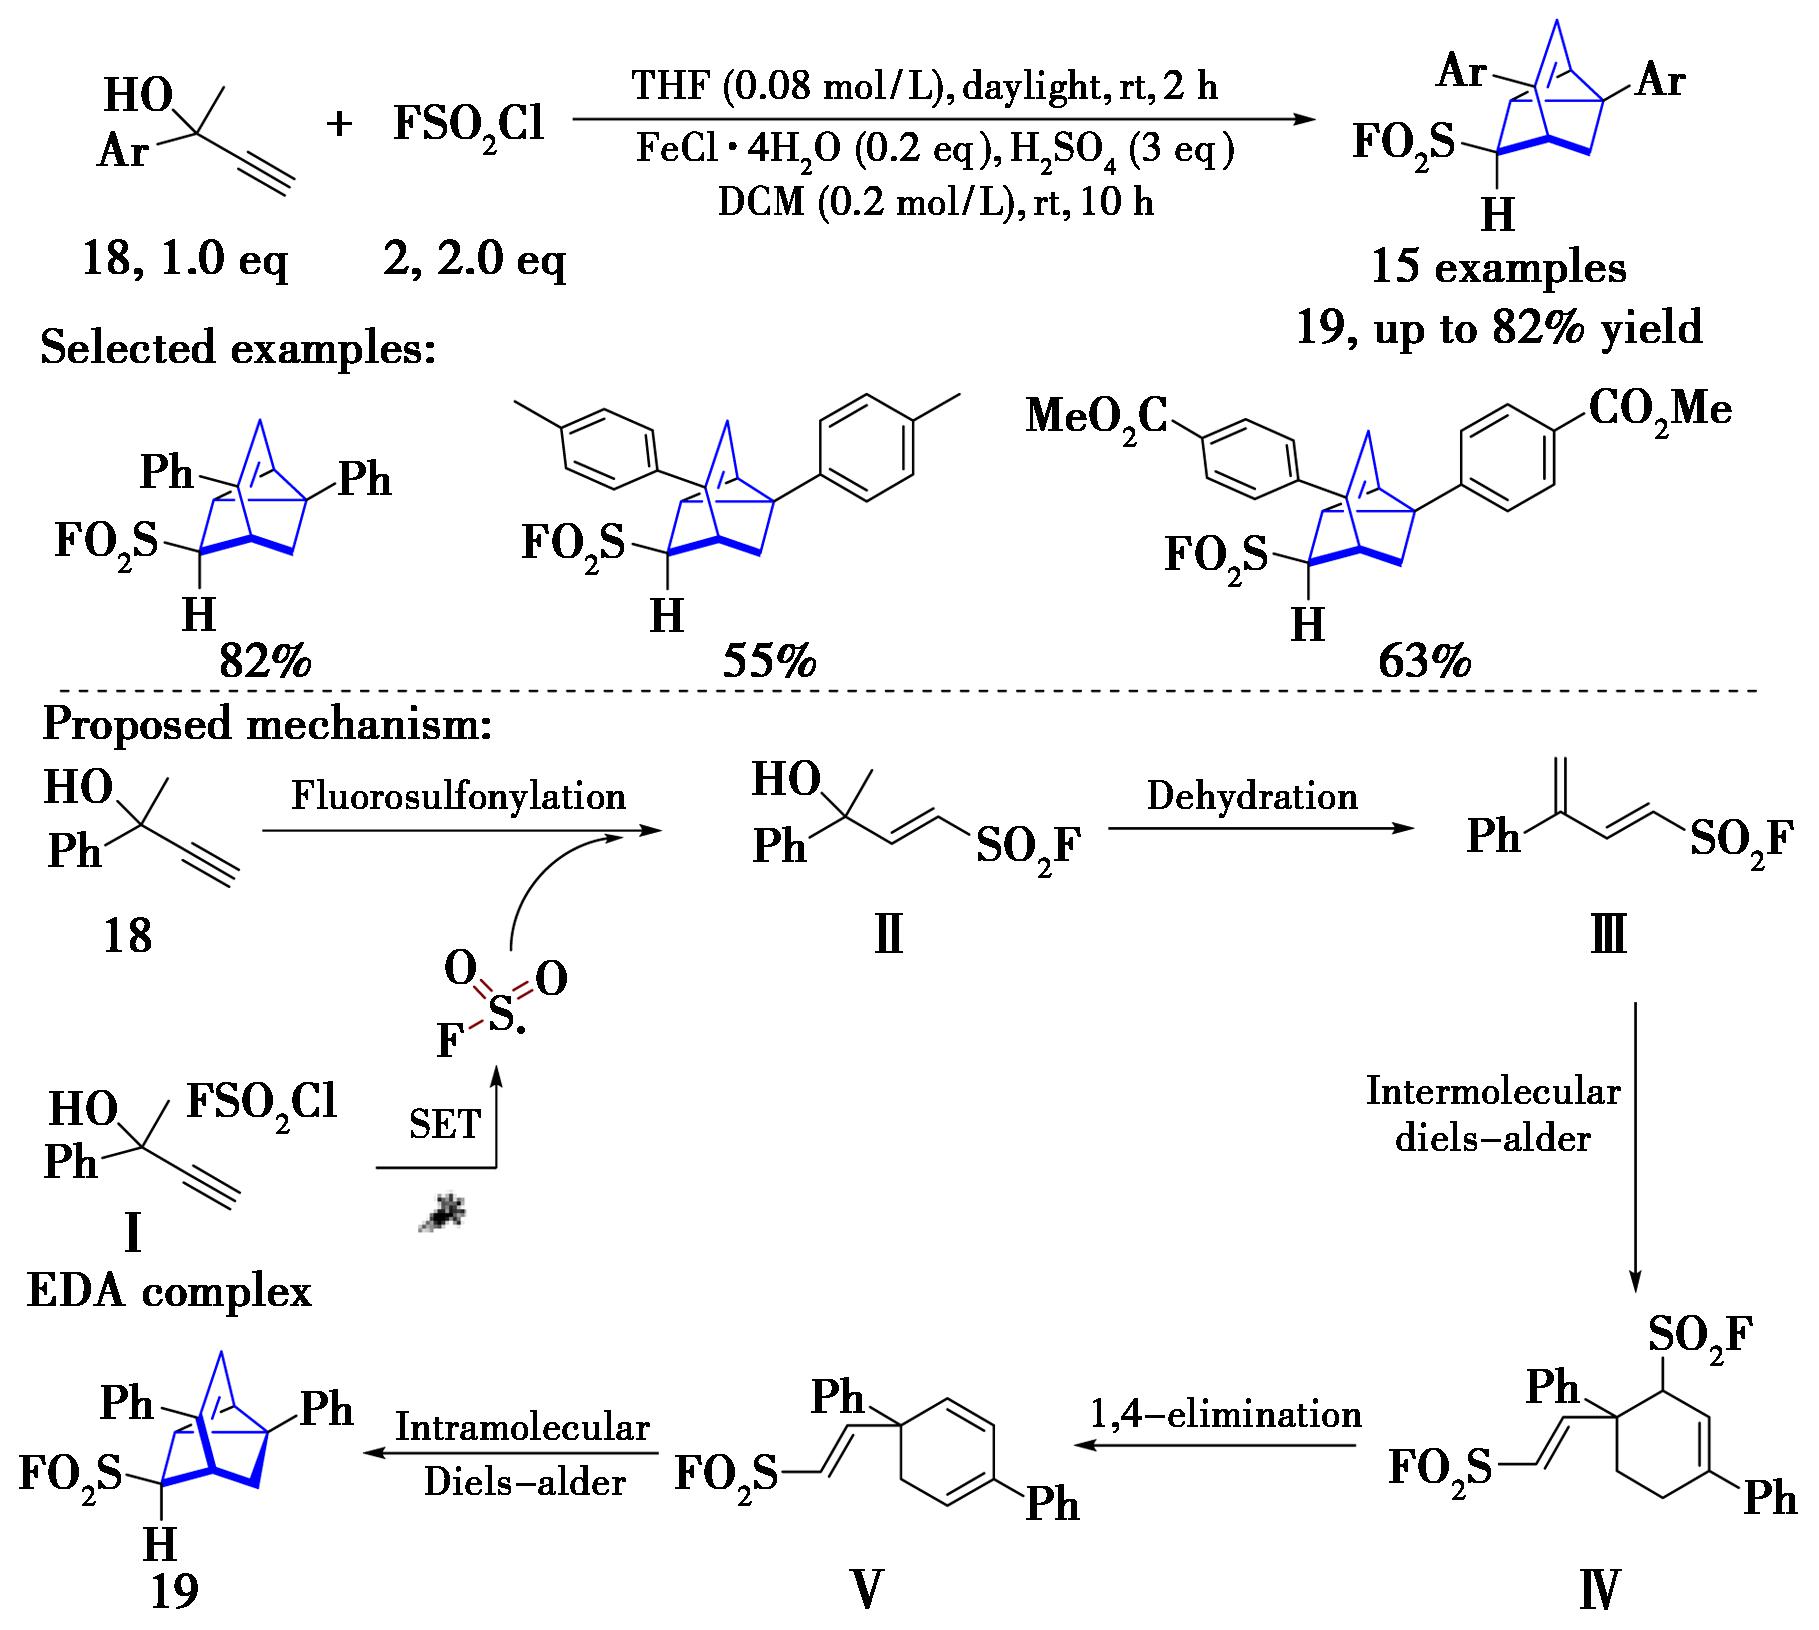
图8 通过自由基氟磺酰化/双D-A反应序列制备三环[3.2.1.02,7]辛烷[55]
Fig.8 Radical fluorosulfonylation/double Diels-Alder sequence to access tricyclo[3.2.1.02,7]octanes[55]
除了炔丙醇,其他不饱和底物也是重点研究对象。2024年,Cheng等[56]基于EDA策略实现了炔烃氟磺酰芳基化反应的开发。该方法同样以FSO2Cl为自由基源,与炔烃底物通过EDA光活化生成FSO2·,FSO2·对炔烃加成后引发分子内环化,一步构建含磺酰氟的苯并碳环和苯并杂环产物(图9)。该方法无需催化剂和添加剂,反应条件温和,可兼容芳环和烷基类环的多种取代基或杂环底物,为药物开发提供了一系列新颖的含磺酰氟稠环骨架。
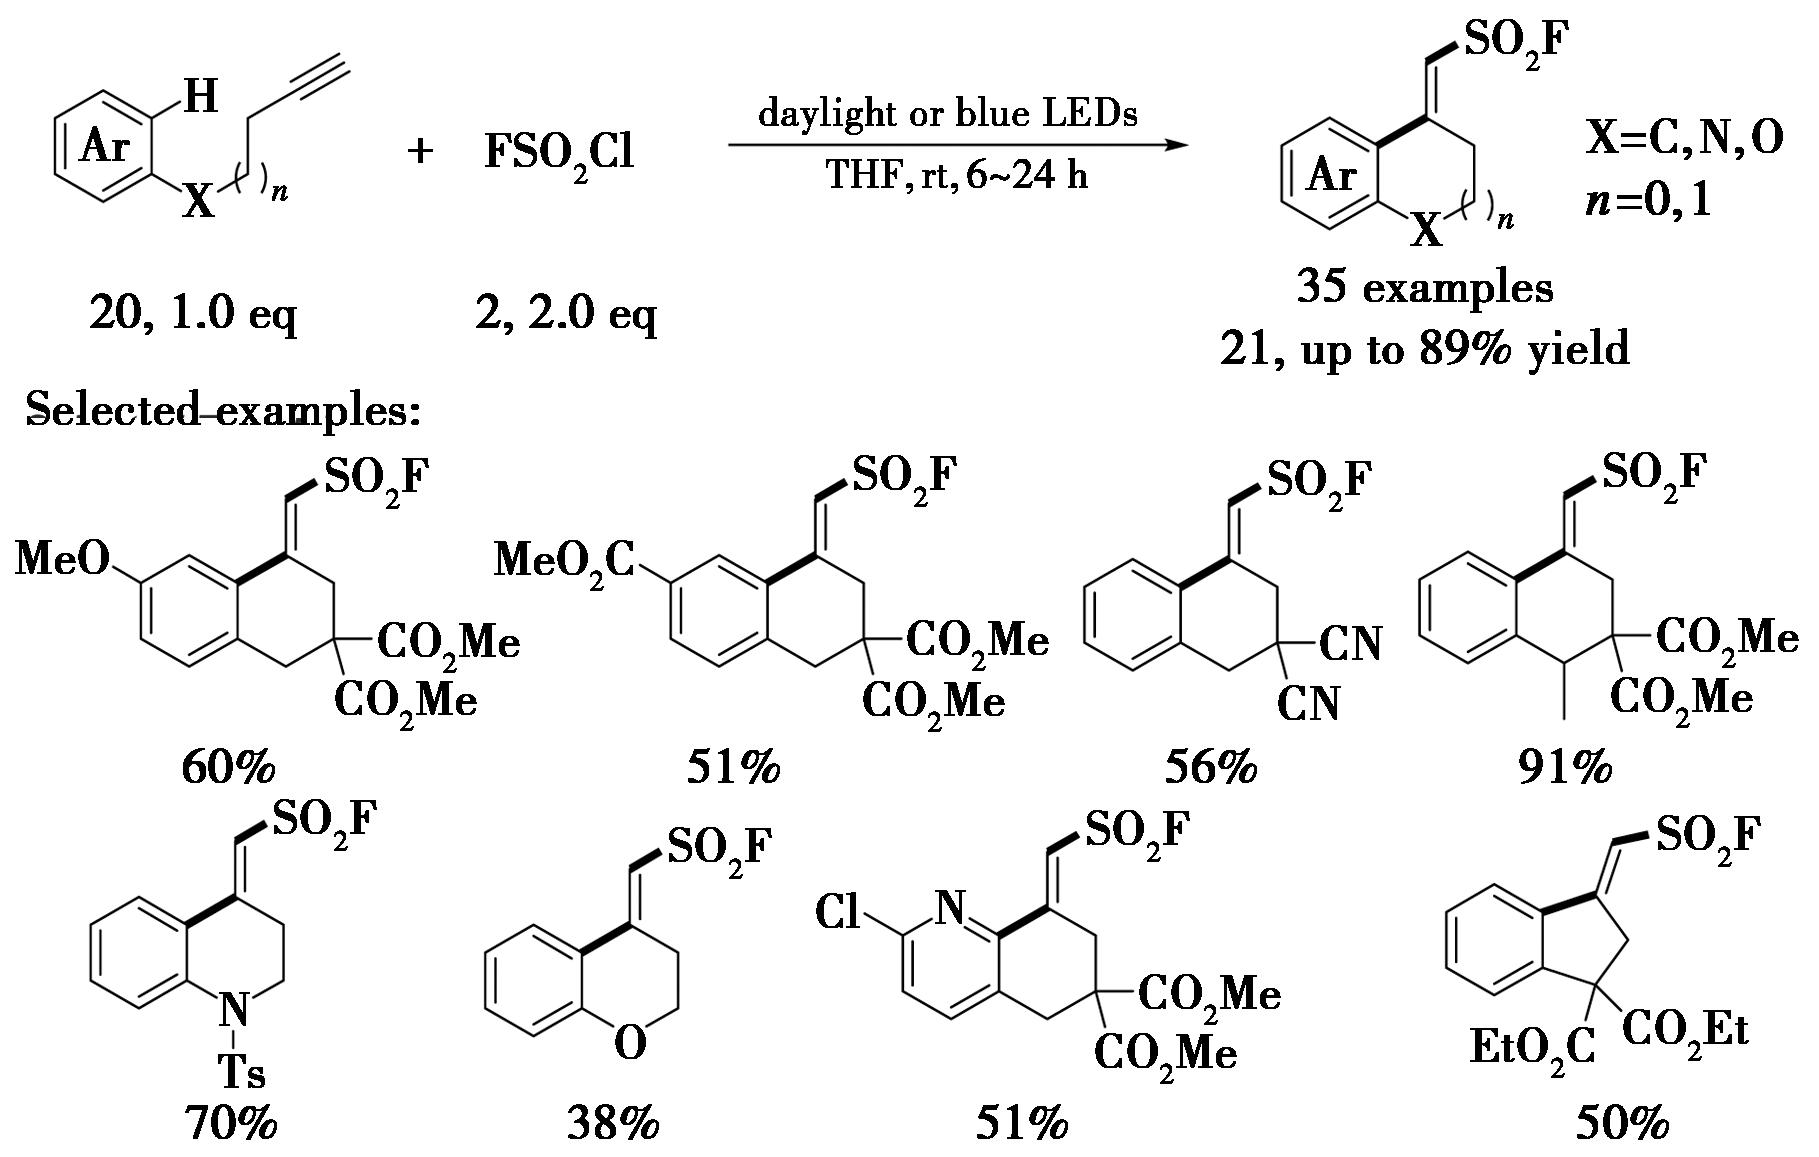
图9 EDA光活化实现炔烃的氟磺酰基芳基化反应[56]
Fig.9 Fluorosulfonyl arylation of alkynes via EDA photoactivation[56]
同年,亚甲基环丁醇通过EDA策略被进一步开发出自由基开环氟磺酰化反应[57],机理研究证明反应为自由基链式过程。利用FSO2Cl与底物形成的EDA配合物,可见光诱导产生FSO2·(链引发),经自由基加成、C—C键断裂开环、XAT过程再生FSO2·和正离子中间体(链传递),最后质子化得到γ,δ-不饱和羰基磺酰氟化合物(链终止),反应条件简单,区域和立体选择性优异,官能团兼容性较好,可分别用仲醇、叔醇合成醛基和酮基磺酰氟(图10)。产物可进一步衍生化,可高产率构建磺内酯、磺内酰胺等杂环化合物。
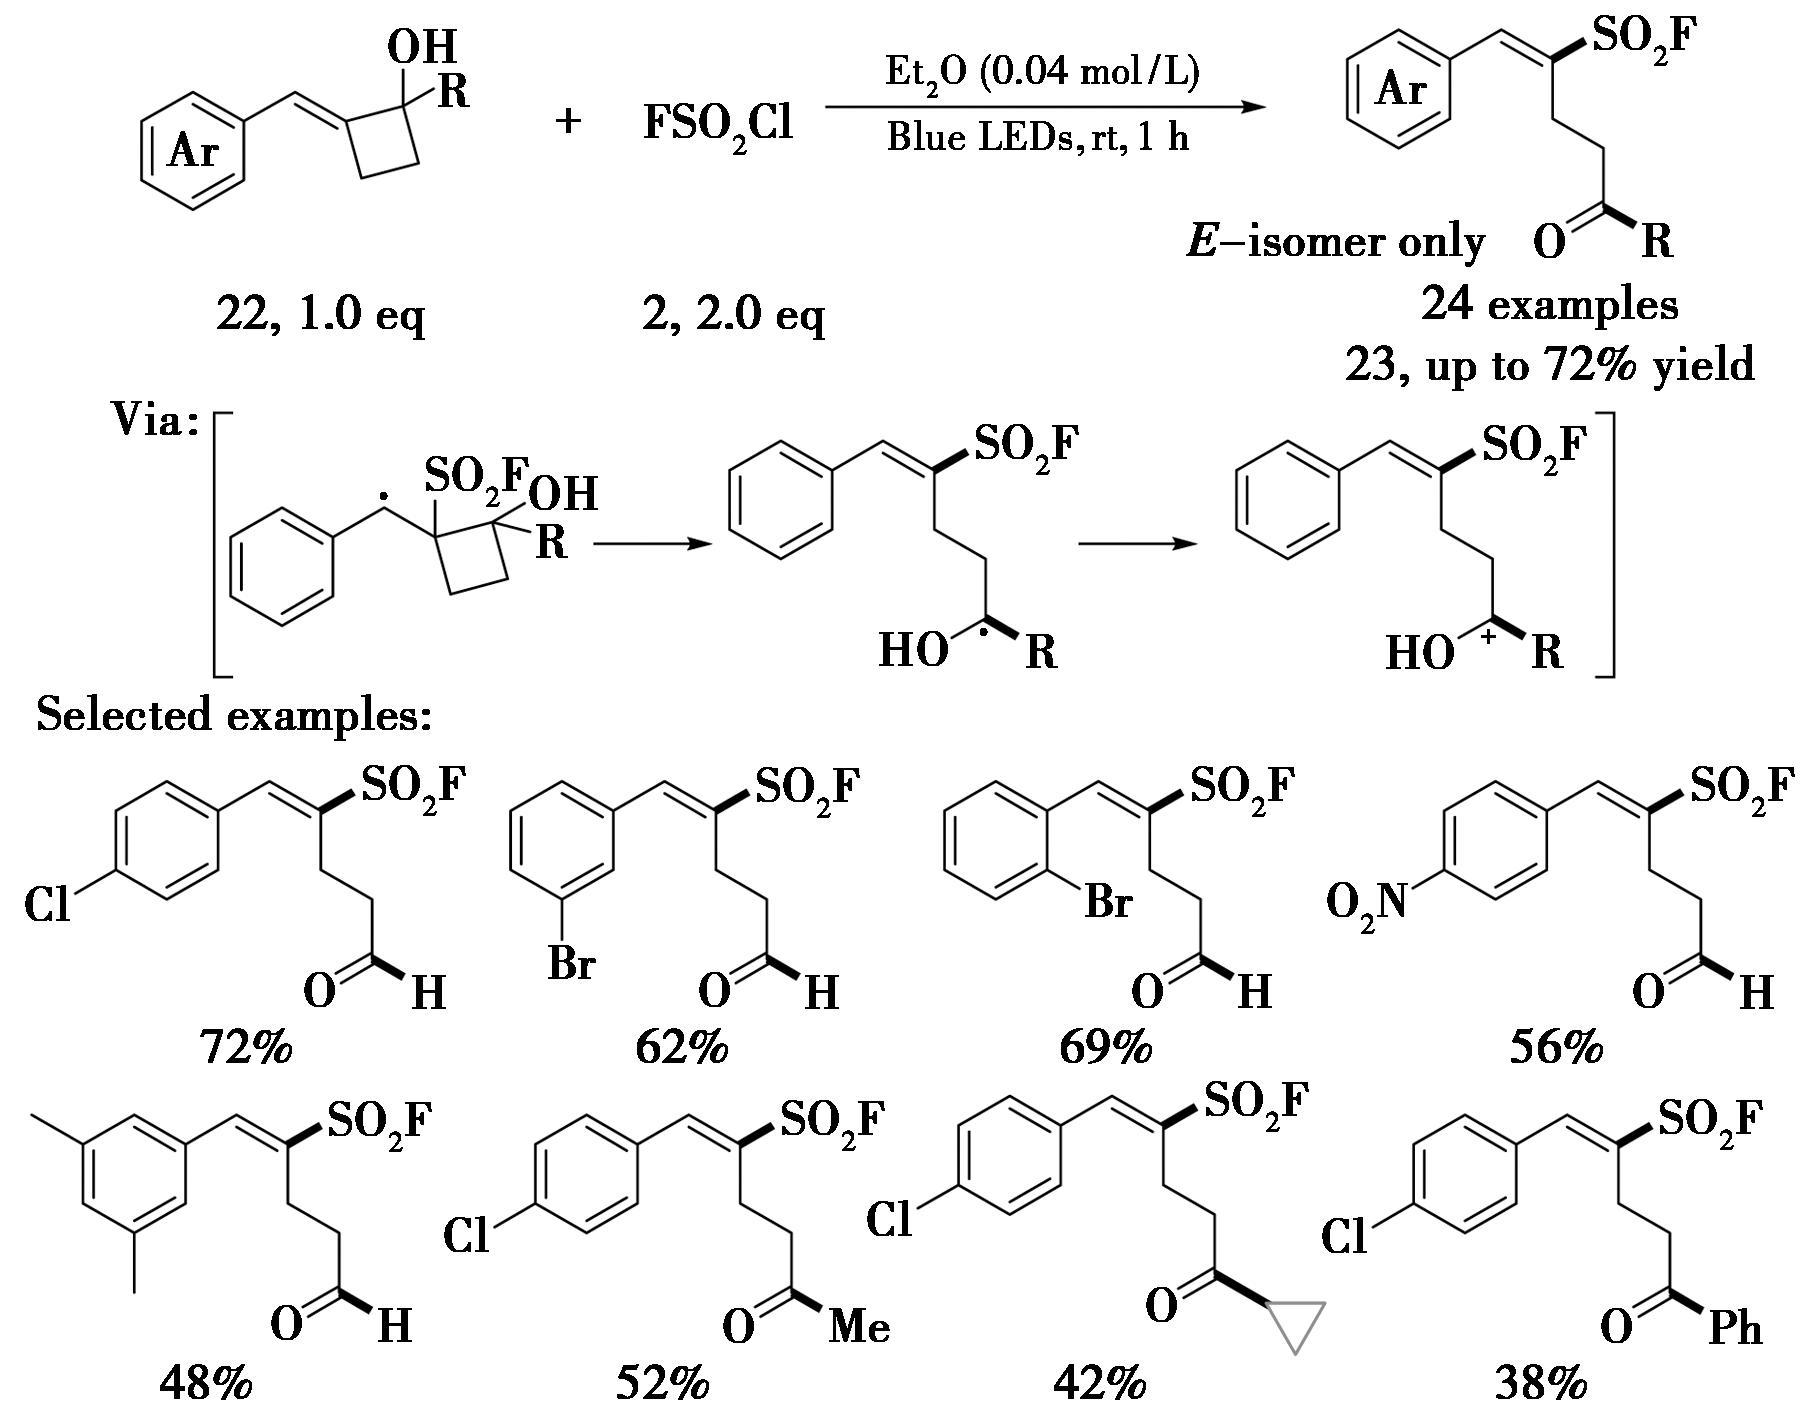
图10 通过EDA光活化实现亚甲基环丁醇的自由基开环氟磺酰化反应[57]
Fig.10 Radical ring-opening fluorosulfonylation of methylenecyclobutanols via EDA photoactivation[57]
2025年,He等[58]以联烯丙醇为底物,开发了一种通过光引发双1,2-碳迁移合成多取代烯丙基磺酰氟的新方法。该方法通过半频哪醇重排和自由基1,2-羰基迁移的串联反应,实现了CC双键全碳四取代烯烃的合成(图11)。在所提的反应机理中,FSO2Cl同时担任三重完全不同的角色:作为Cl+源促进联烯醇半频哪醇重排得到氯乙烯中间体24′,作为电子受体与联烯醇形成EDA配合物,同时作为FSO2·前体完成自由基链反应。
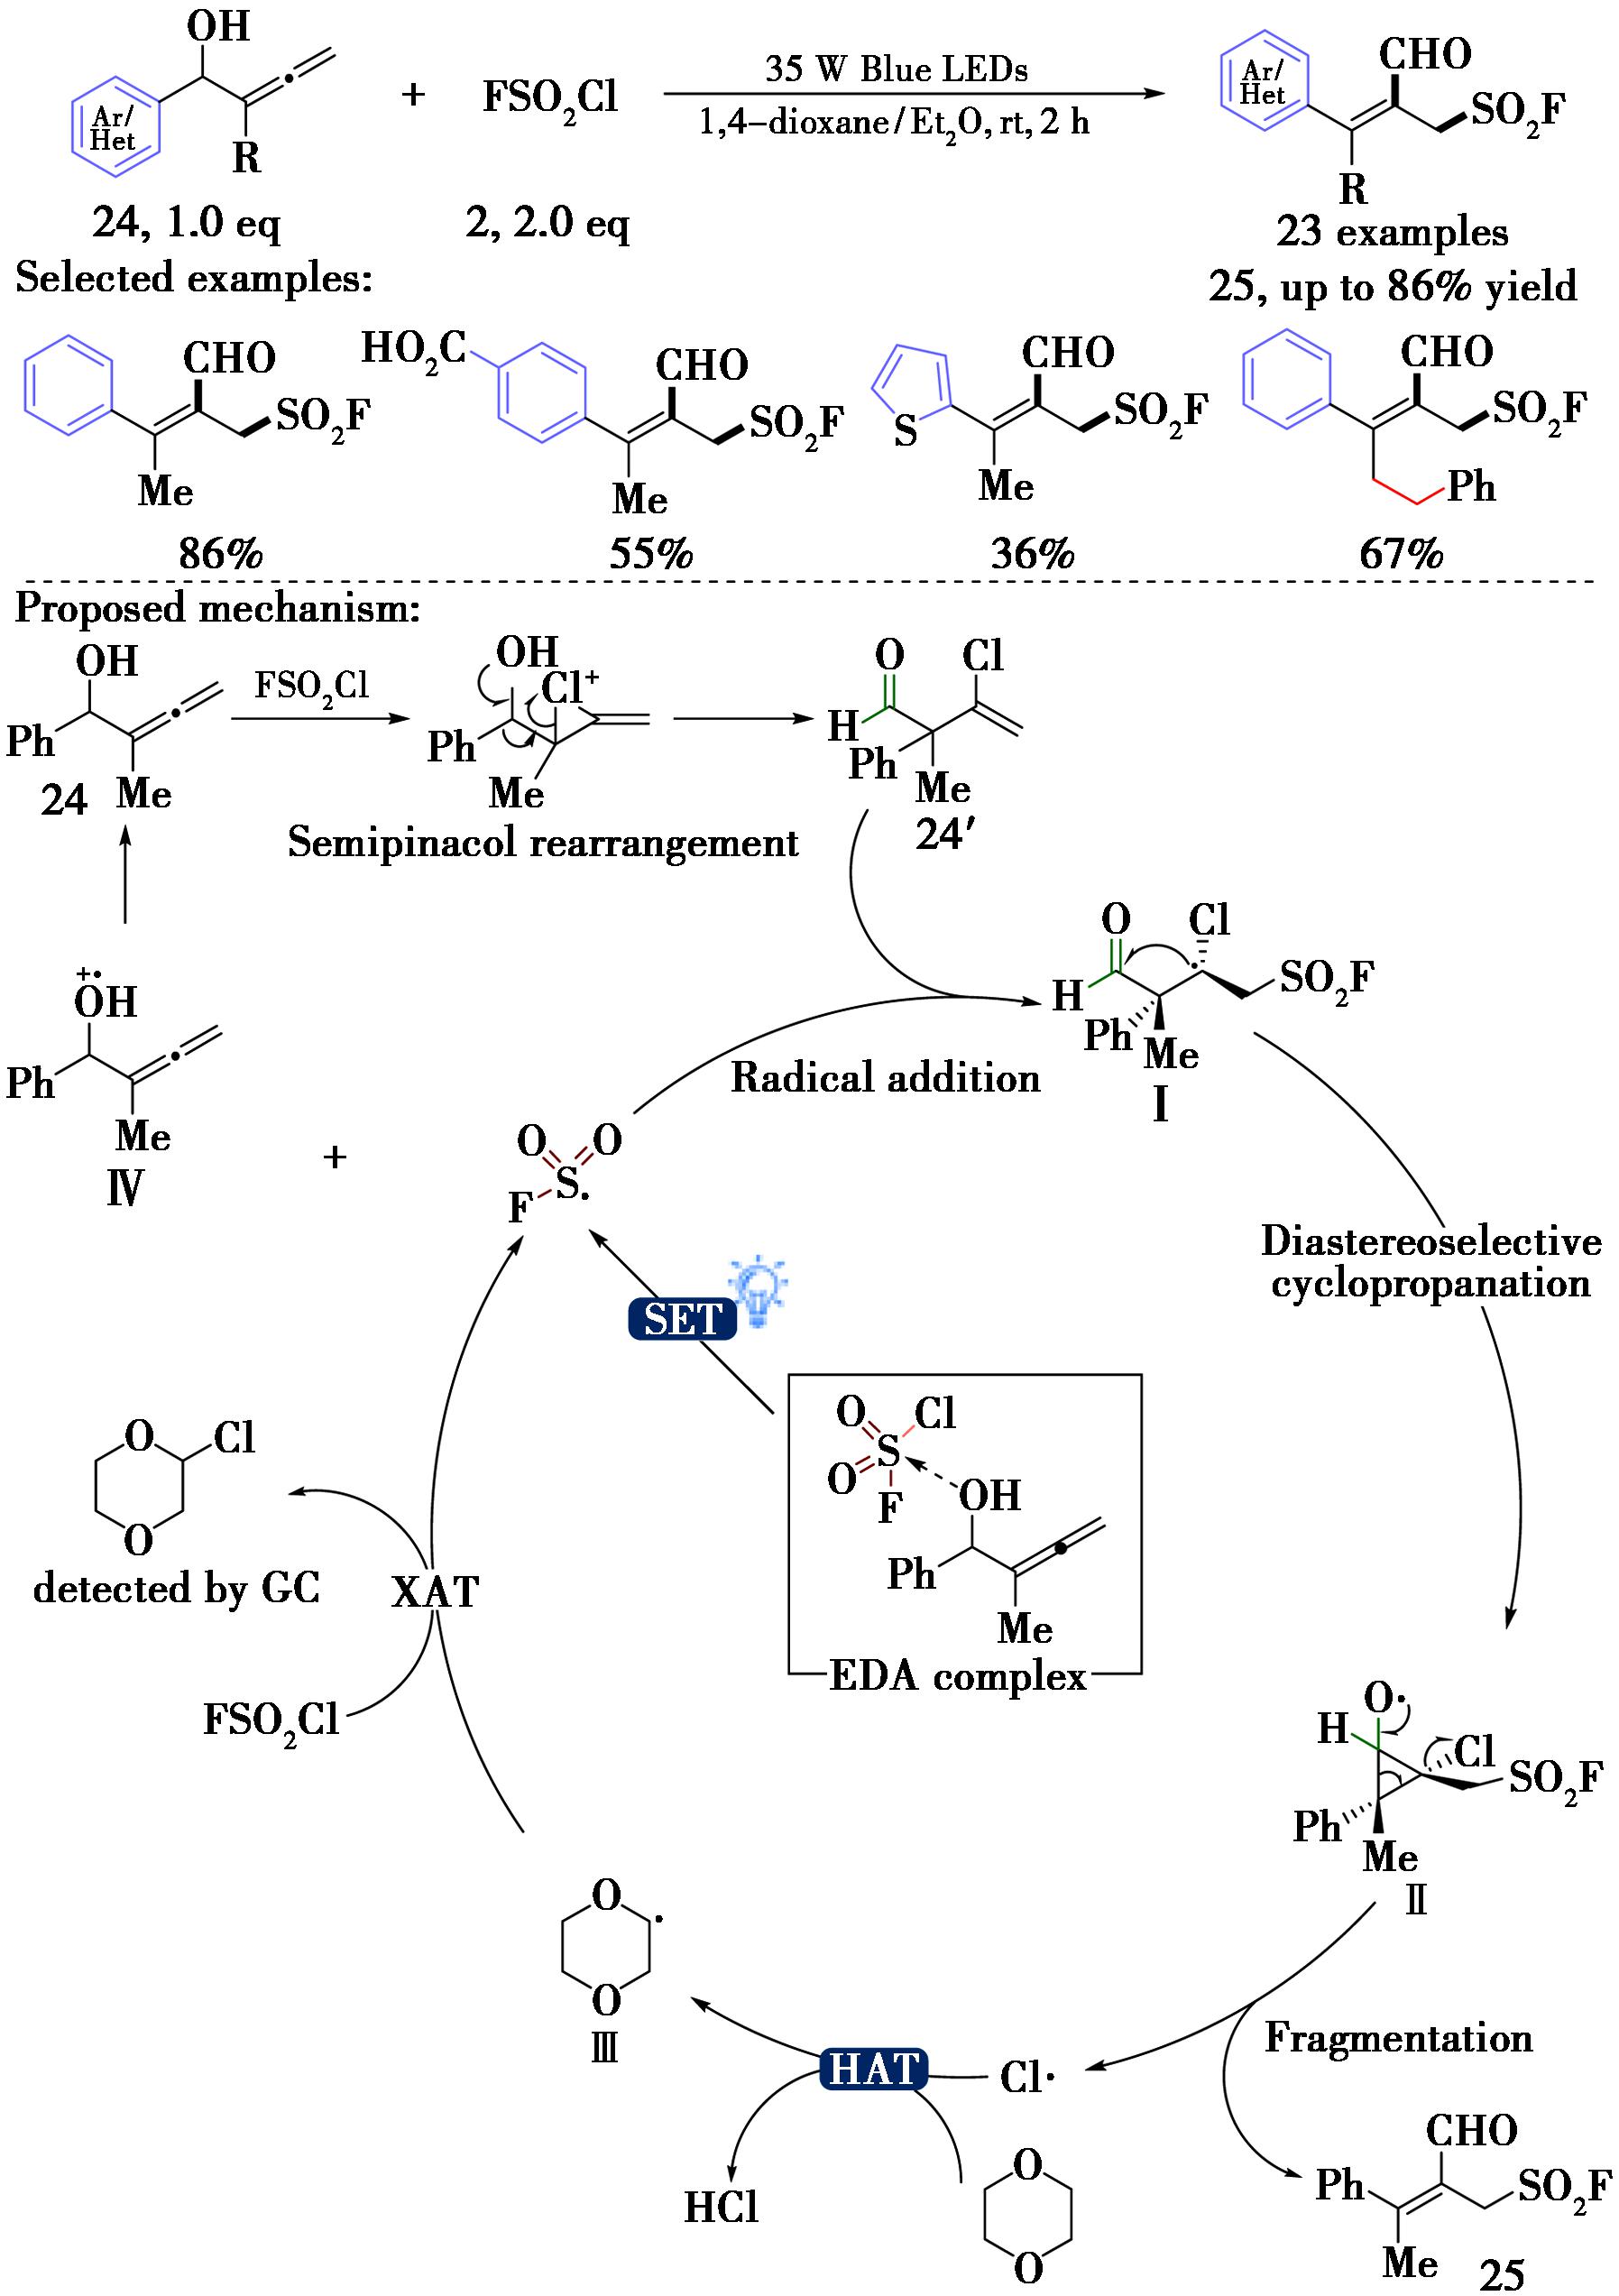
图11 光诱导双1,2-碳迁移合成全碳四取代烯烃的反应[58]
Fig.11 Photoinduced double 1,2-carbon migration toward all-carbon tetrasubstituted olefins[58]
该方法简单高效,产率优良,可兼容卤素、羧基、氰基、炔基、硼酸酯、苄醇、硅醚、多种杂环,天然来源的海葱苷、香兰素衍生联烯醇也可顺利转化。此外,产物带有醛基、四取代烯烃、烯丙基磺酰氟3个活性位点,可进一步实现多样性衍生化。
Liu等[59]将EDA配合物的光活化机制策略拓展到炔丙胺,以磷酸银为添加剂并稳固配位键,产生胺类的三元EDA配合物,经可见光活化产生FSO2·,对炔烃加成并质子化(H来自THF),最终得到γ-氨基烯基磺酰氟,是一种简单高效的可见光引发的炔丙胺氢氟磺酰化反应。该方法条件温和,产率良好,多位点取代基兼容较好,为FSO2取代的烯丙胺骨架的构建提供了新途径(图12)。
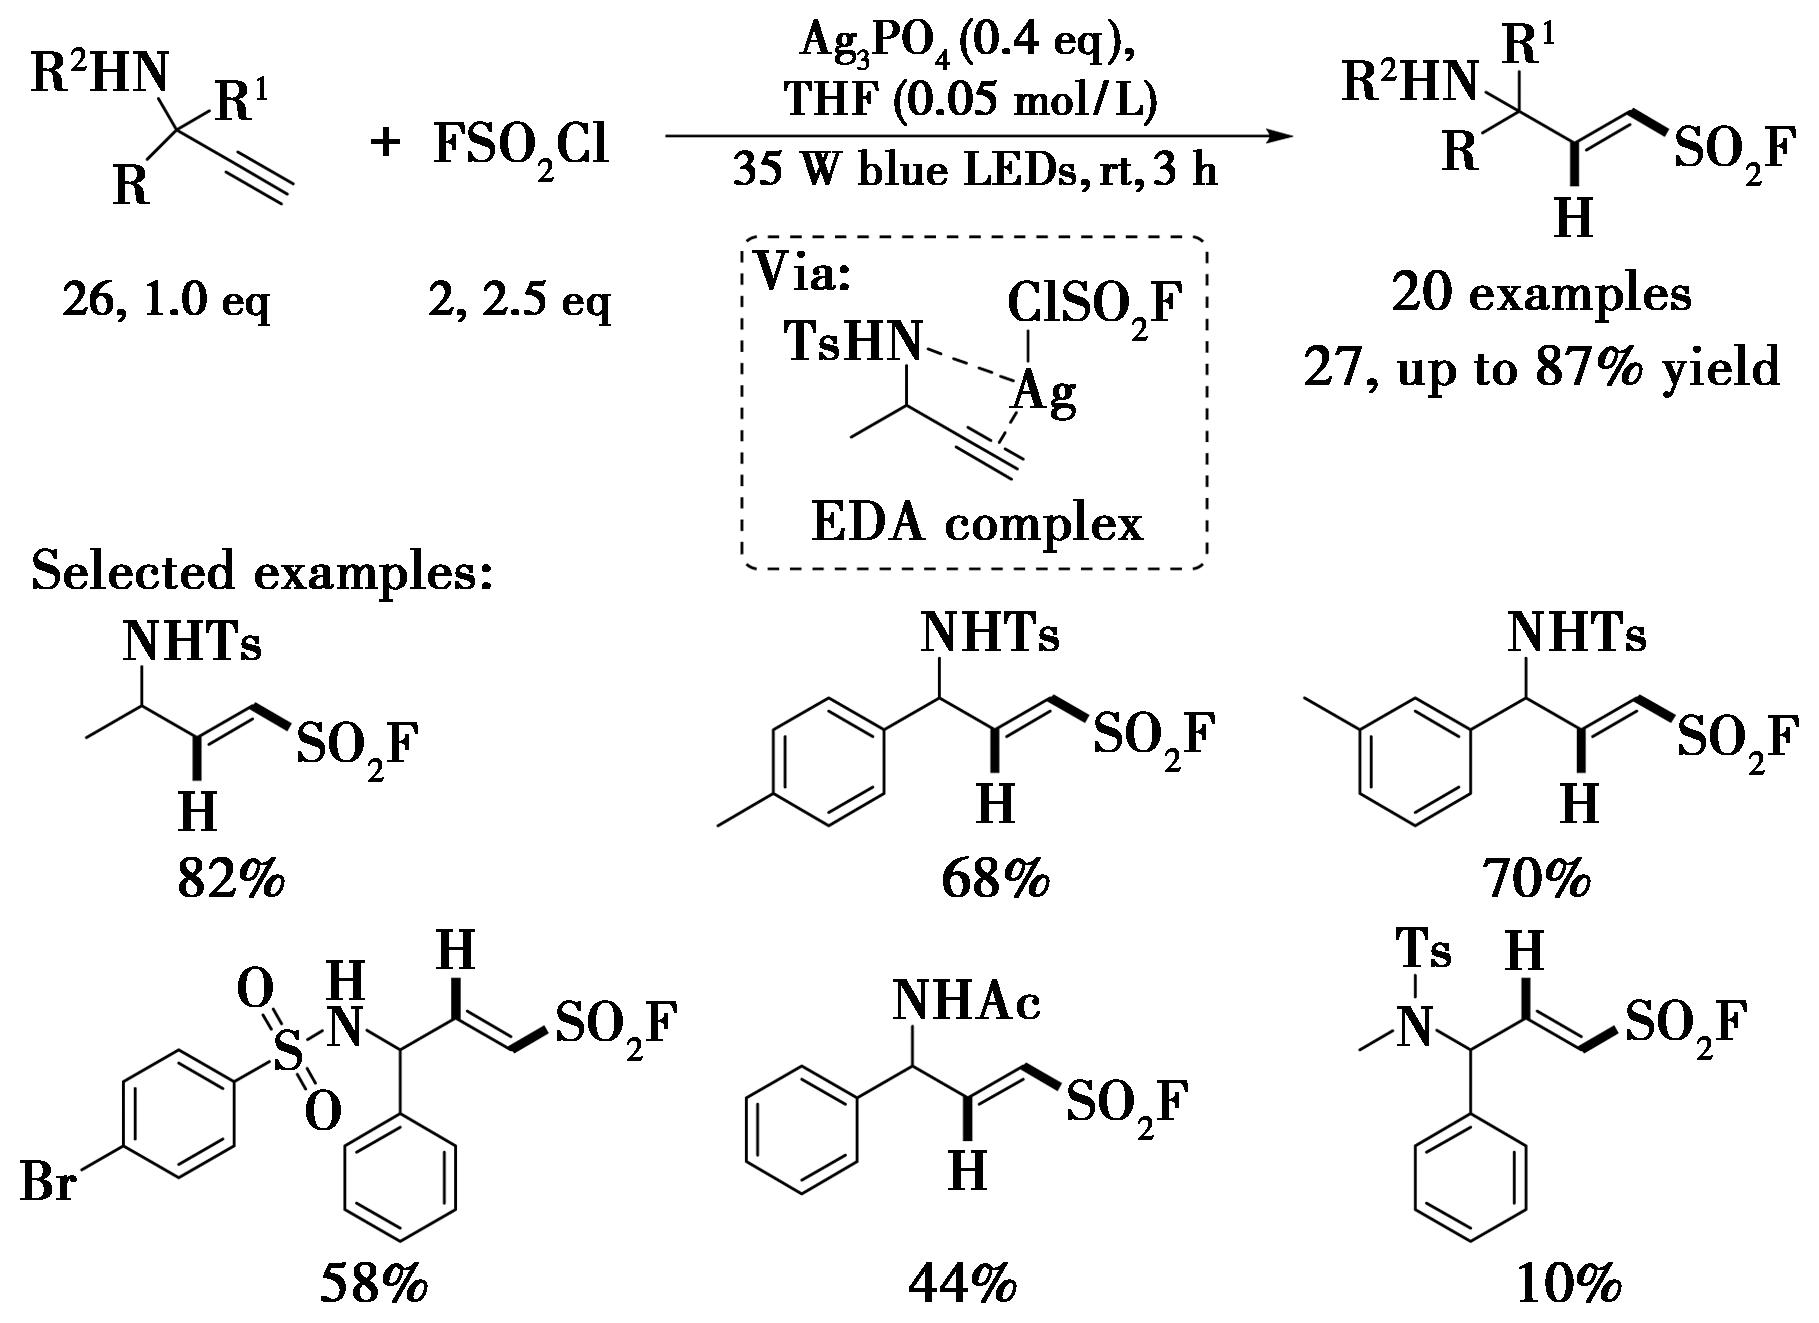
图12 可见光促进的炔丙胺自由基氢/氟磺酰化反应[59]
Fig.12 Visible light-mediated radical hydro-fluorosulfonylation of propargylamines[59]
综上,光介导的FSO2Cl产生FSO2·的两种方法,外加光催化剂的传统光催化体系和无外加催化剂的电子供体-受体(EDA)自活化体系,各有特点,常表现出不同的反应性和选择性,具有各自适用的底物范围。
外加光催化剂的条件,可通过调整光催化剂的种类、用量,灵活调控反应活性与选择性,整体反应可控性更强。无外加催化剂的EDA自活化体系无需额外添加光催化剂、碱或其他添加剂,反应体系简单,符合绿色化学要求,但对底物结构要求高,只有能与对应试剂形成EDA配合物的底物才能进行反应,底物适用范围相对较窄。但FSO2Cl的强缺电子性质,可赋予EDA策略较多的可能性,在FSO2Cl与一些弱供电子能力底物复合时,很可能表现出更高的反应性。
2 电化学介导的FSO2Cl的自由基氟磺酰化反应
除光介导的FSO2Cl生成FSO2·的方法之外,电化学方法也可用于FSO2Cl的活化和自由基反应的启动。电化学方法可通过阴极直接还原FSO2Cl产生FSO2·,不需要外加光氧化还原剂,有望实现许多光反应体系难以实现的合成反应,目前已经应用于多种重要磺酰氟化合物的合成。
2021年,本课题组[60]首次实现了FSO2Cl在电化学条件下生成FSO2·,并成功应用于炔烃的氧化氟磺酰化反应,以空气中的氧气作为氧源,可实现炔烃的氧氟磺酰化,一步得到β-羰基磺酰氟化合物。值得特别指出的是,该方法可通过反应条件调控实现另一类产物合成:在THF溶剂、镁为阳极条件下,原位产生的MgCl2可活化初始产物β-羰基磺酰氟,FSO2Cl进一步作为亲电氯化试剂实现产物的α-氯化,因此该方法可从同一原料出发分别得到β-酮磺酰氟和α-氯代-β-酮磺酰氟两种产物(图13)。
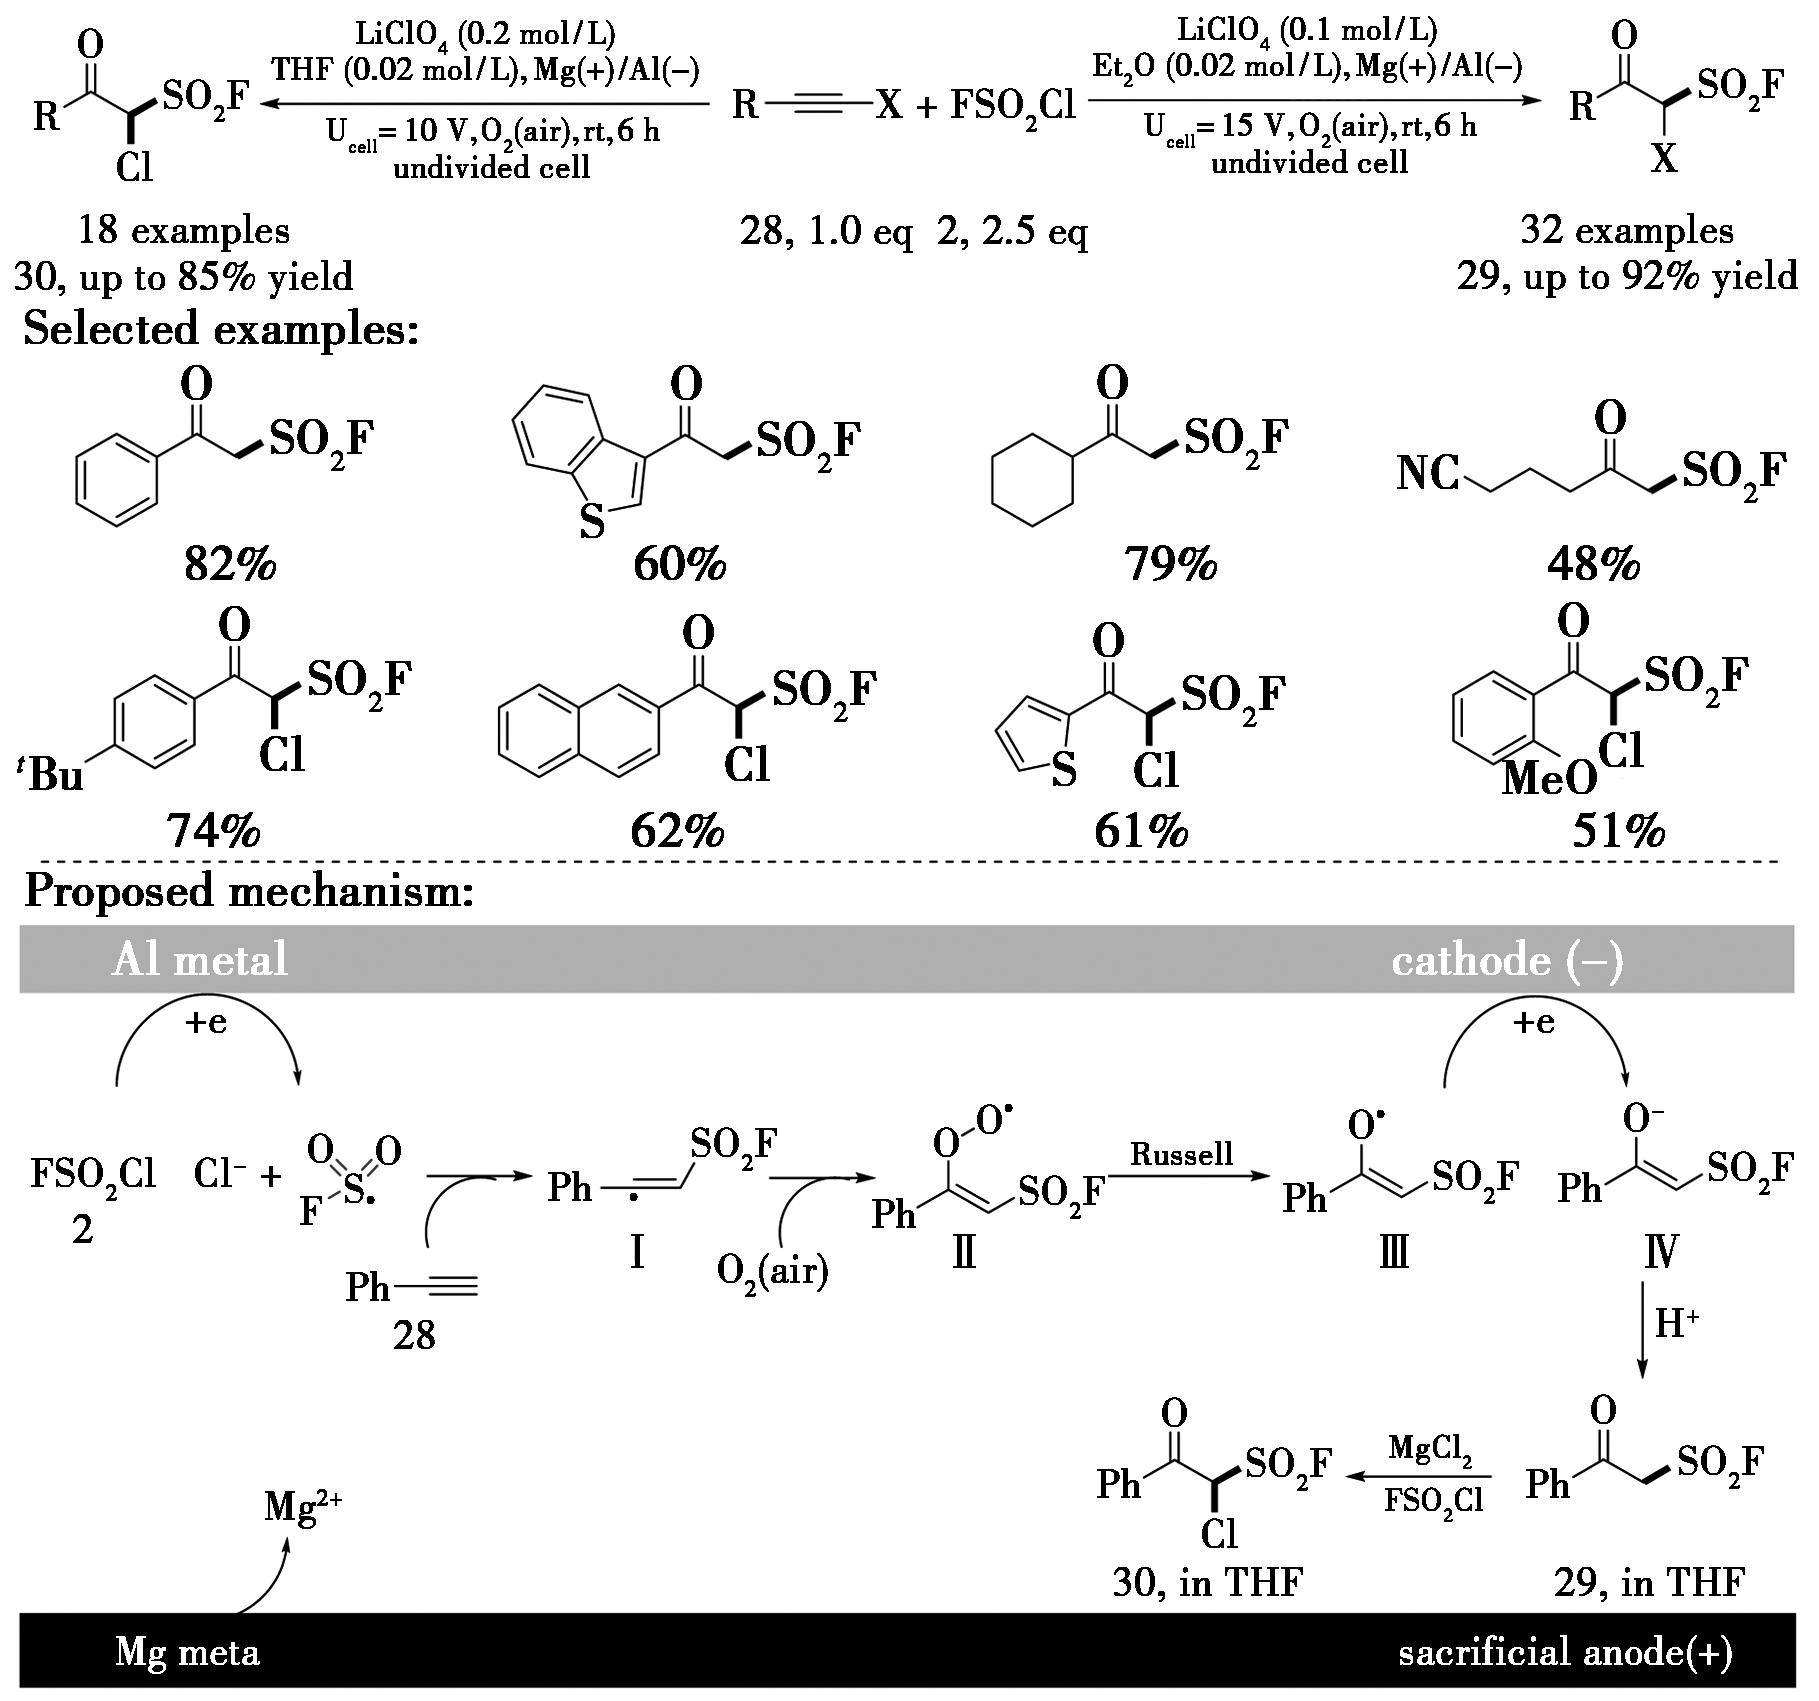
图13 电化学介导的FSO2Cl与炔烃的氧-氟磺酰化反应合成β-酮磺酰氟[60]
Fig.13 Electrochemical oxo-fluorosulfonylation of alkynes with FSO2Cl for the synthesis of β-keto sulfonyl fluorides[60]
反应路径:阴极还原FSO2Cl产生FSO2·,FSO2·加成到炔烃得到烯基自由基(Ⅰ),烯基自由基被空气中的O2捕获得到过氧自由基(Ⅱ),该中间体经Russell机理二聚、分解生成烯醇氧自由基Ⅲ,该自由基被阴极还原、质子化后生成最终β-酮磺酰氟产物。初步生物活性测试显示部分产物对松材线虫、炭疽病菌等具有良好抑制活性。该工作还展示了β-酮磺酰氟产物类似于β-酮酸酯的多样衍生能力,可用于构建噻二唑二氧化物、噁噻唑二氧化物、磺香豆素等多种杂环化合物,体现了β-酮磺酰氟作为合成砌块的应用潜力。
2022年,Feng等[61]通过底物设计,以多取代乙烯基三氟甲磺酸酯作为自由基受体,FSO2Cl经电催化阴极还原产生FSO2·,加成到底物得到β-碳自由基中间体Int-Ⅰ后,经过O—S键断裂脱去三氟甲磺酸根,最终得到α碳上多取代基的β-酮磺酰氟(32),进一步拓展了电化学体系下FSO2Cl的合成应用范围(图14a)。2025年,冯庆元等[62]进一步将上述方法延伸到以酰基为离去基团的乙酸乙烯酯类底物,通过电化学自由基氟磺酰基化方法,同样能高效合成α碳上多取代基β-酮磺酰氟(图14b)。该类反应条件温和,合成高效,是一种合成多样性β-酮磺酰氟的新方法。
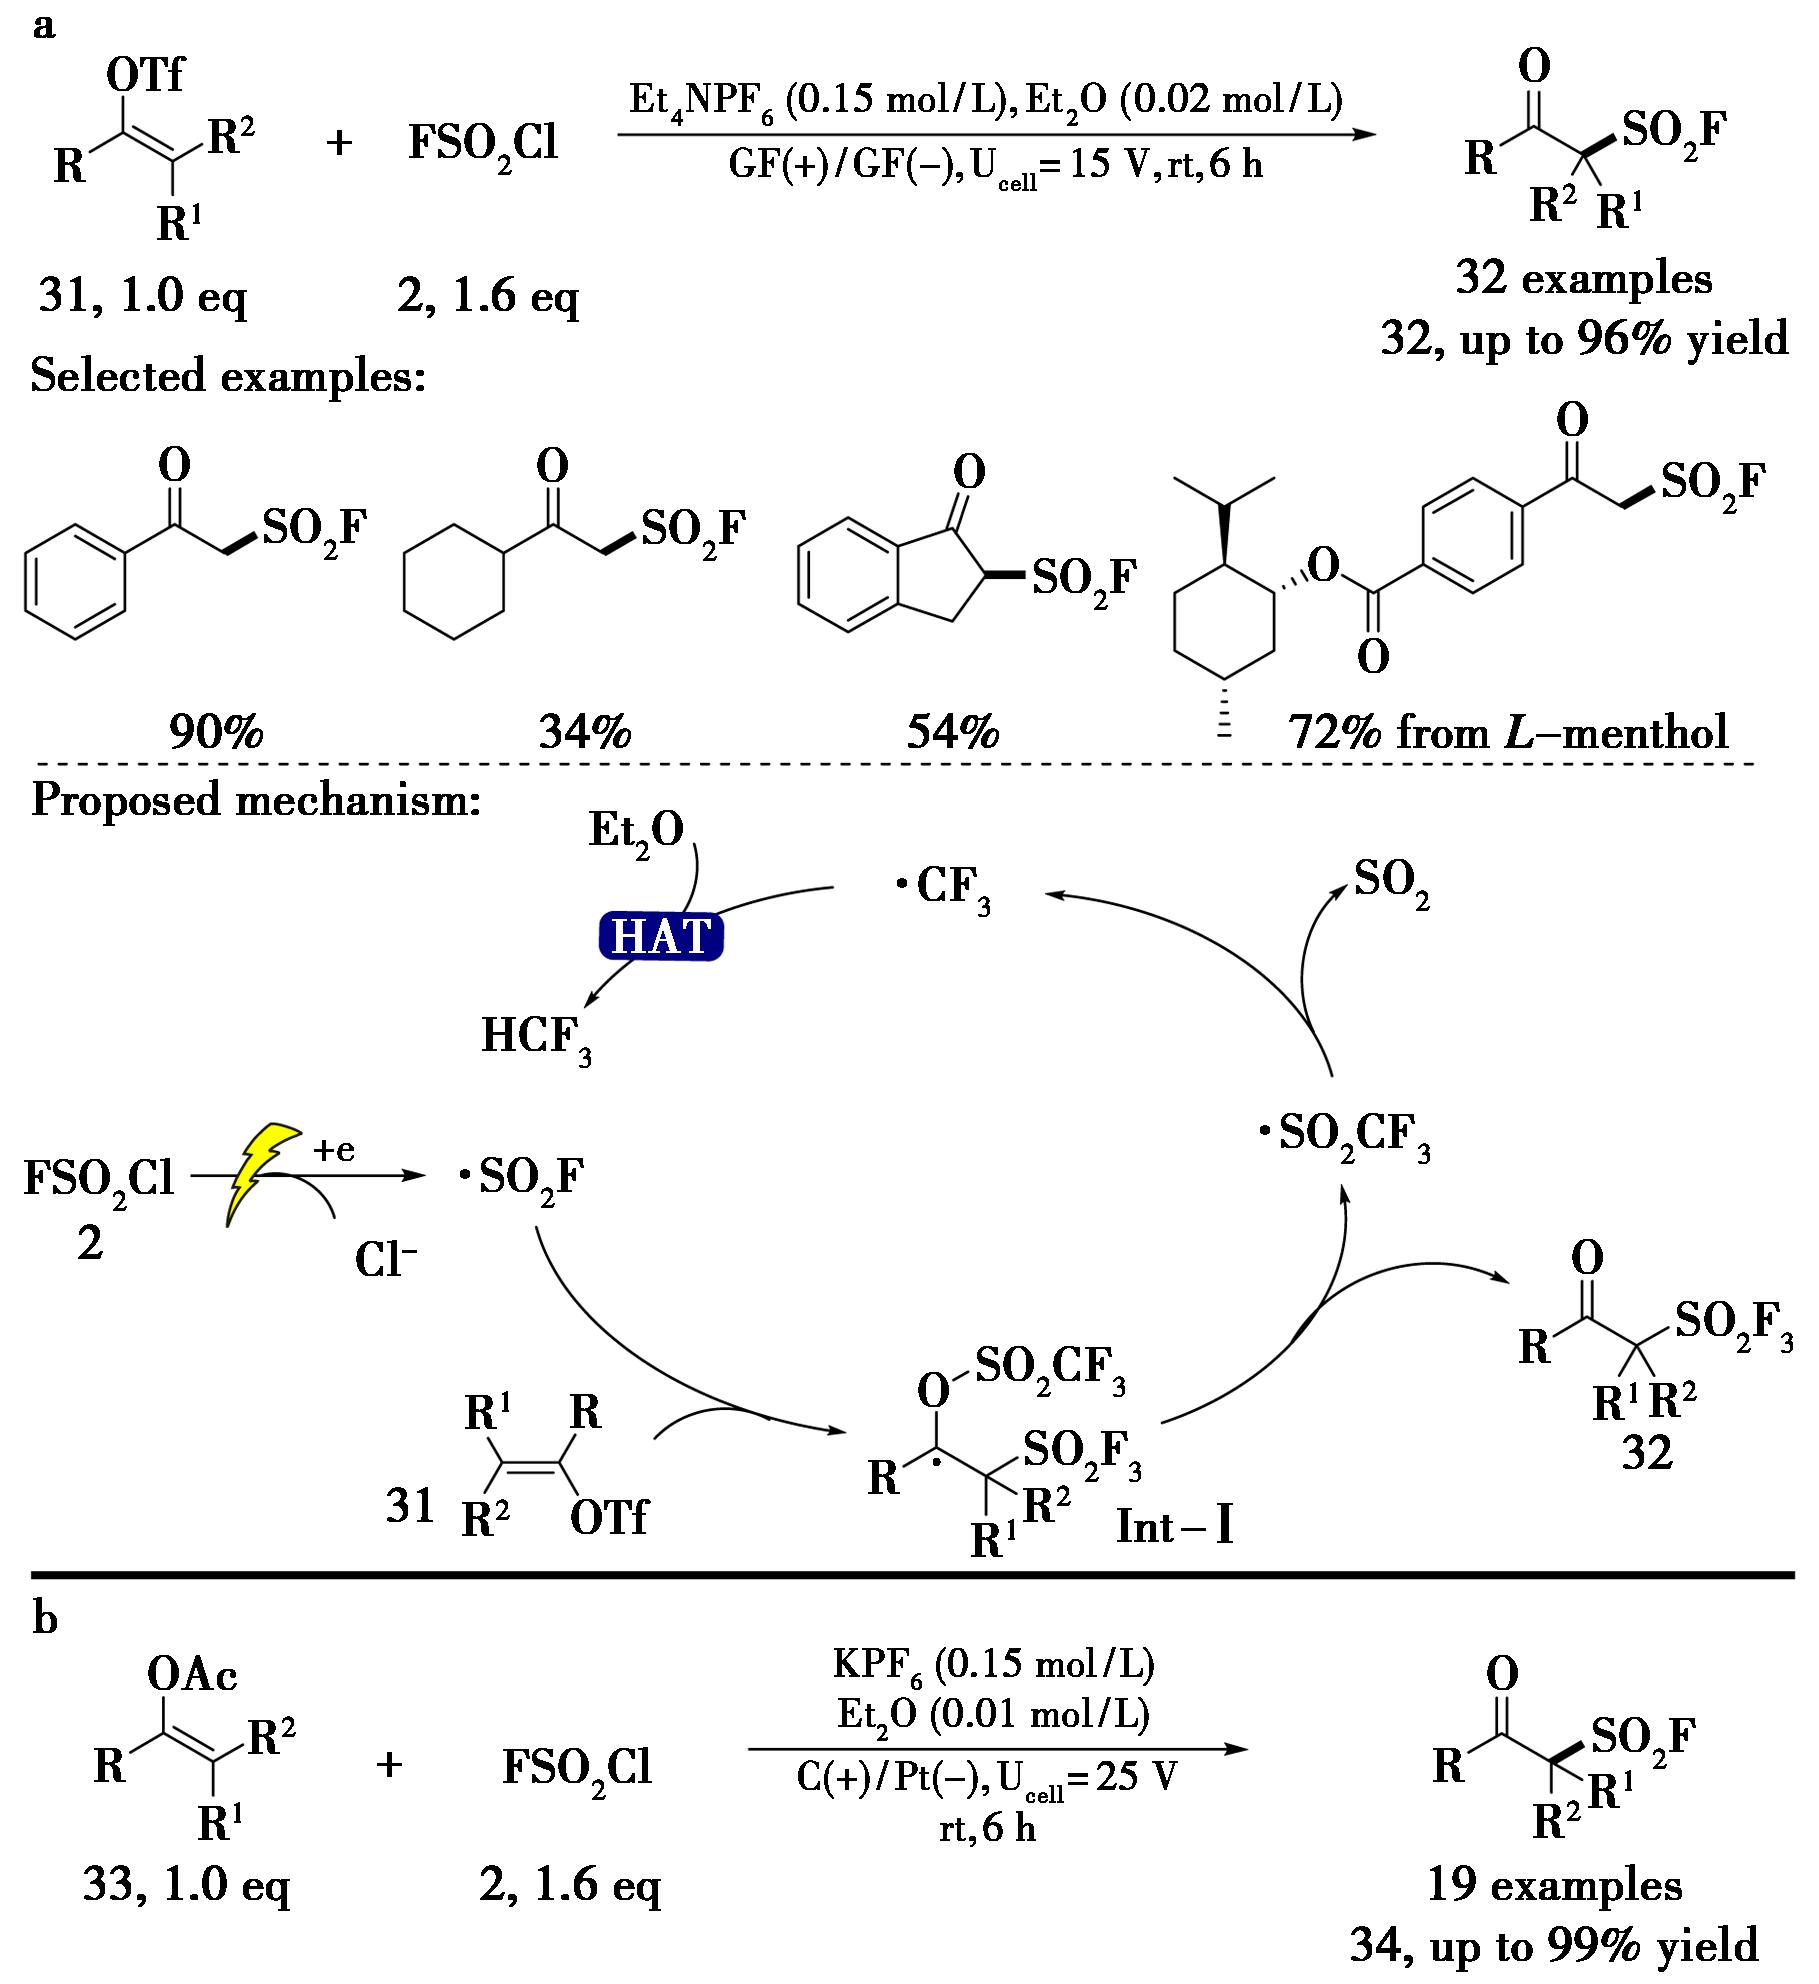
a.乙烯基三氟甲磺酸酯作为自由基受体;b.乙酸乙烯酯作为自由基受体
图14 电化学自由基氟磺酰化合成β-酮基磺酰氟[61,62]
Fig.14 Electrochemical synthesis of β-keto sulfonyl fluorides via radical fluorosulfonylation[61,62]
2023年,本课题组[63]将电化学体系进一步拓展到烯烃底物,体系中添加Et3SiH为氢原子供体,成功开发了一种电化学还原策略,实现了烯烃的1,2-羟基氟磺酰化反应,为合成β-羟基磺酰氟化物提供了高效合成方法,该方法以铝为牺牲阳极、锌为阴极,空气作为氧源,电化学还原FSO2Cl产生的FSO2·对烯烃加成,中间体被氧气捕获后,可通过Et3SiH的氢原子转移,生成过氧化氢中间体,从而抑制Russell过程,最后经B2(OH)4或电化学还原,得到β-羟基磺酰氟。该方法具有优异的官能团兼容性和良好的可扩展性(图15)。
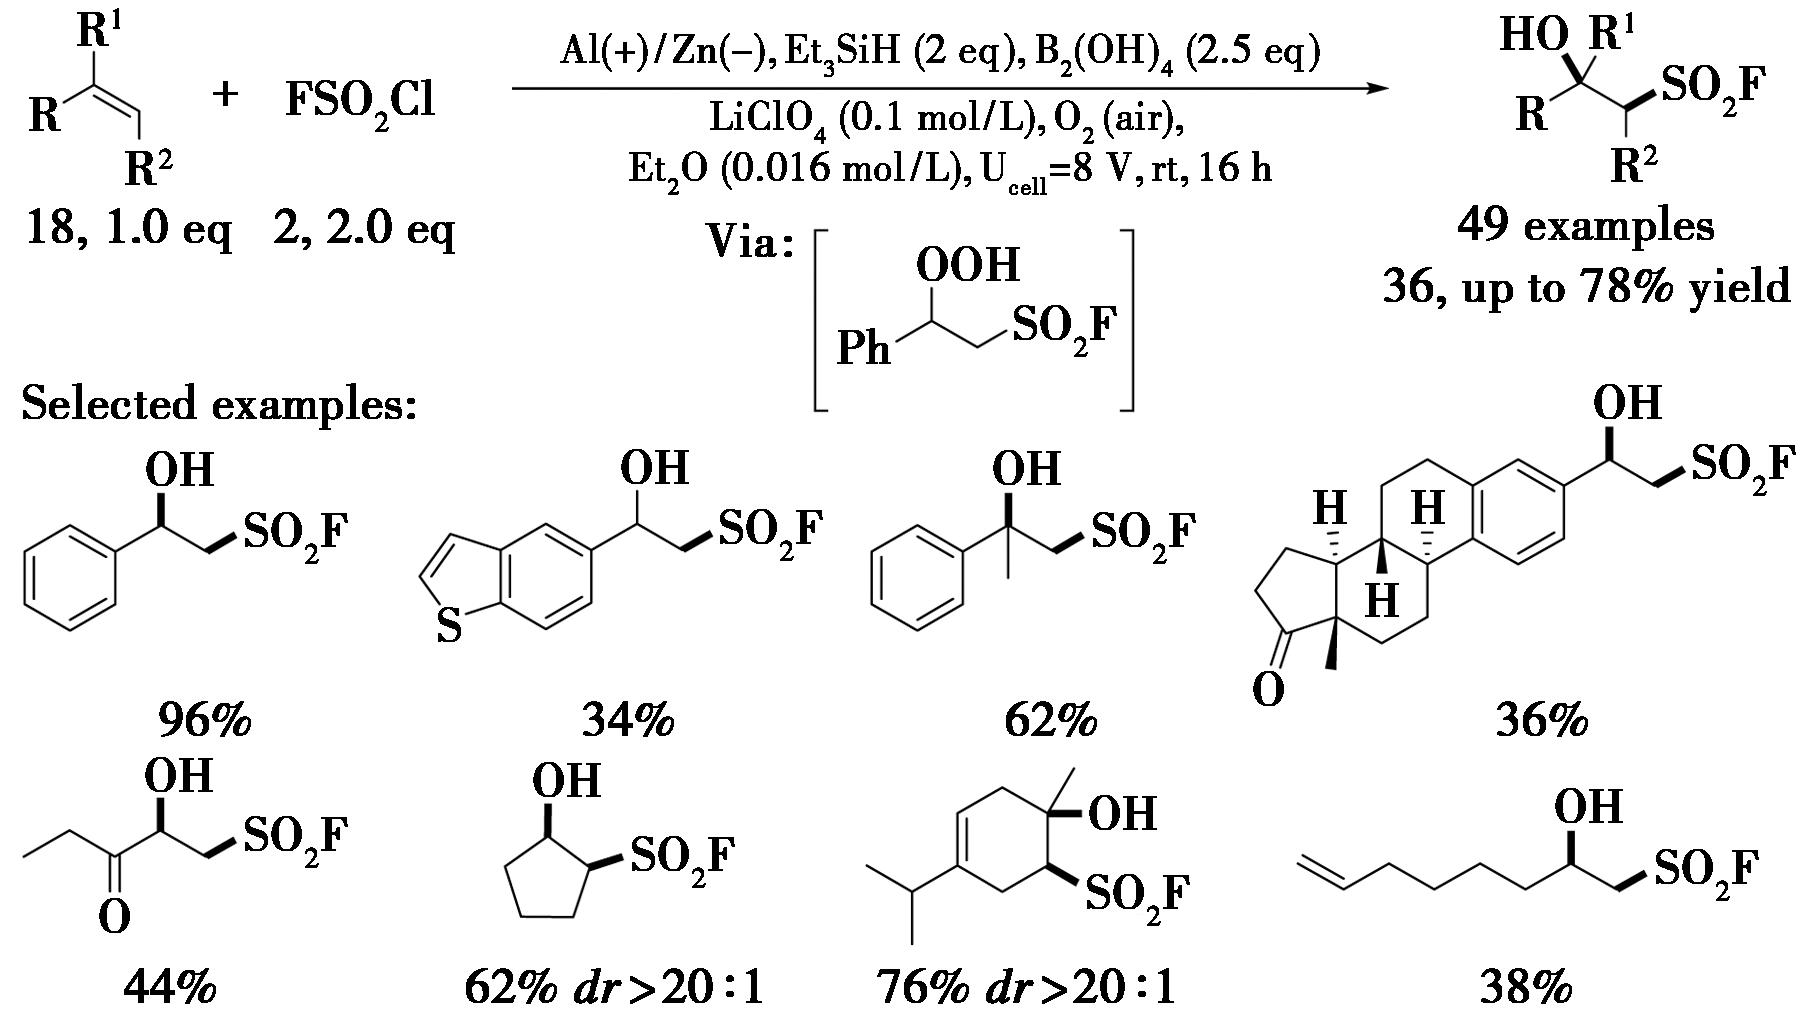
图15 烯烃的电还原羟基氟磺酰化反应[63]
Fig.15 Electroreductive hydroxy fluorosulfonylation of alkenes[63]
烯基磺酰氟常作为反应受体,用于合成多种类磺酰氟,例如经典的ESF。然而,传统的烯丙基C—H或C—X键官能团化方法往往步骤繁琐或条件苛刻,限制了此类结构的可及性与结构多样性。2025年,Liu等[64]报道了一种烯丙基溴的电化学自由基氟磺酰化反应(图16),该方法在无金属、无还原剂条件下,经过电催化实现了烯丙基溴与FSO2Cl的高效转化并脱去Br原子,生成多种结构新颖的烯丙基磺酰氟。该方法具有反应条件温和、操作简便等优点。
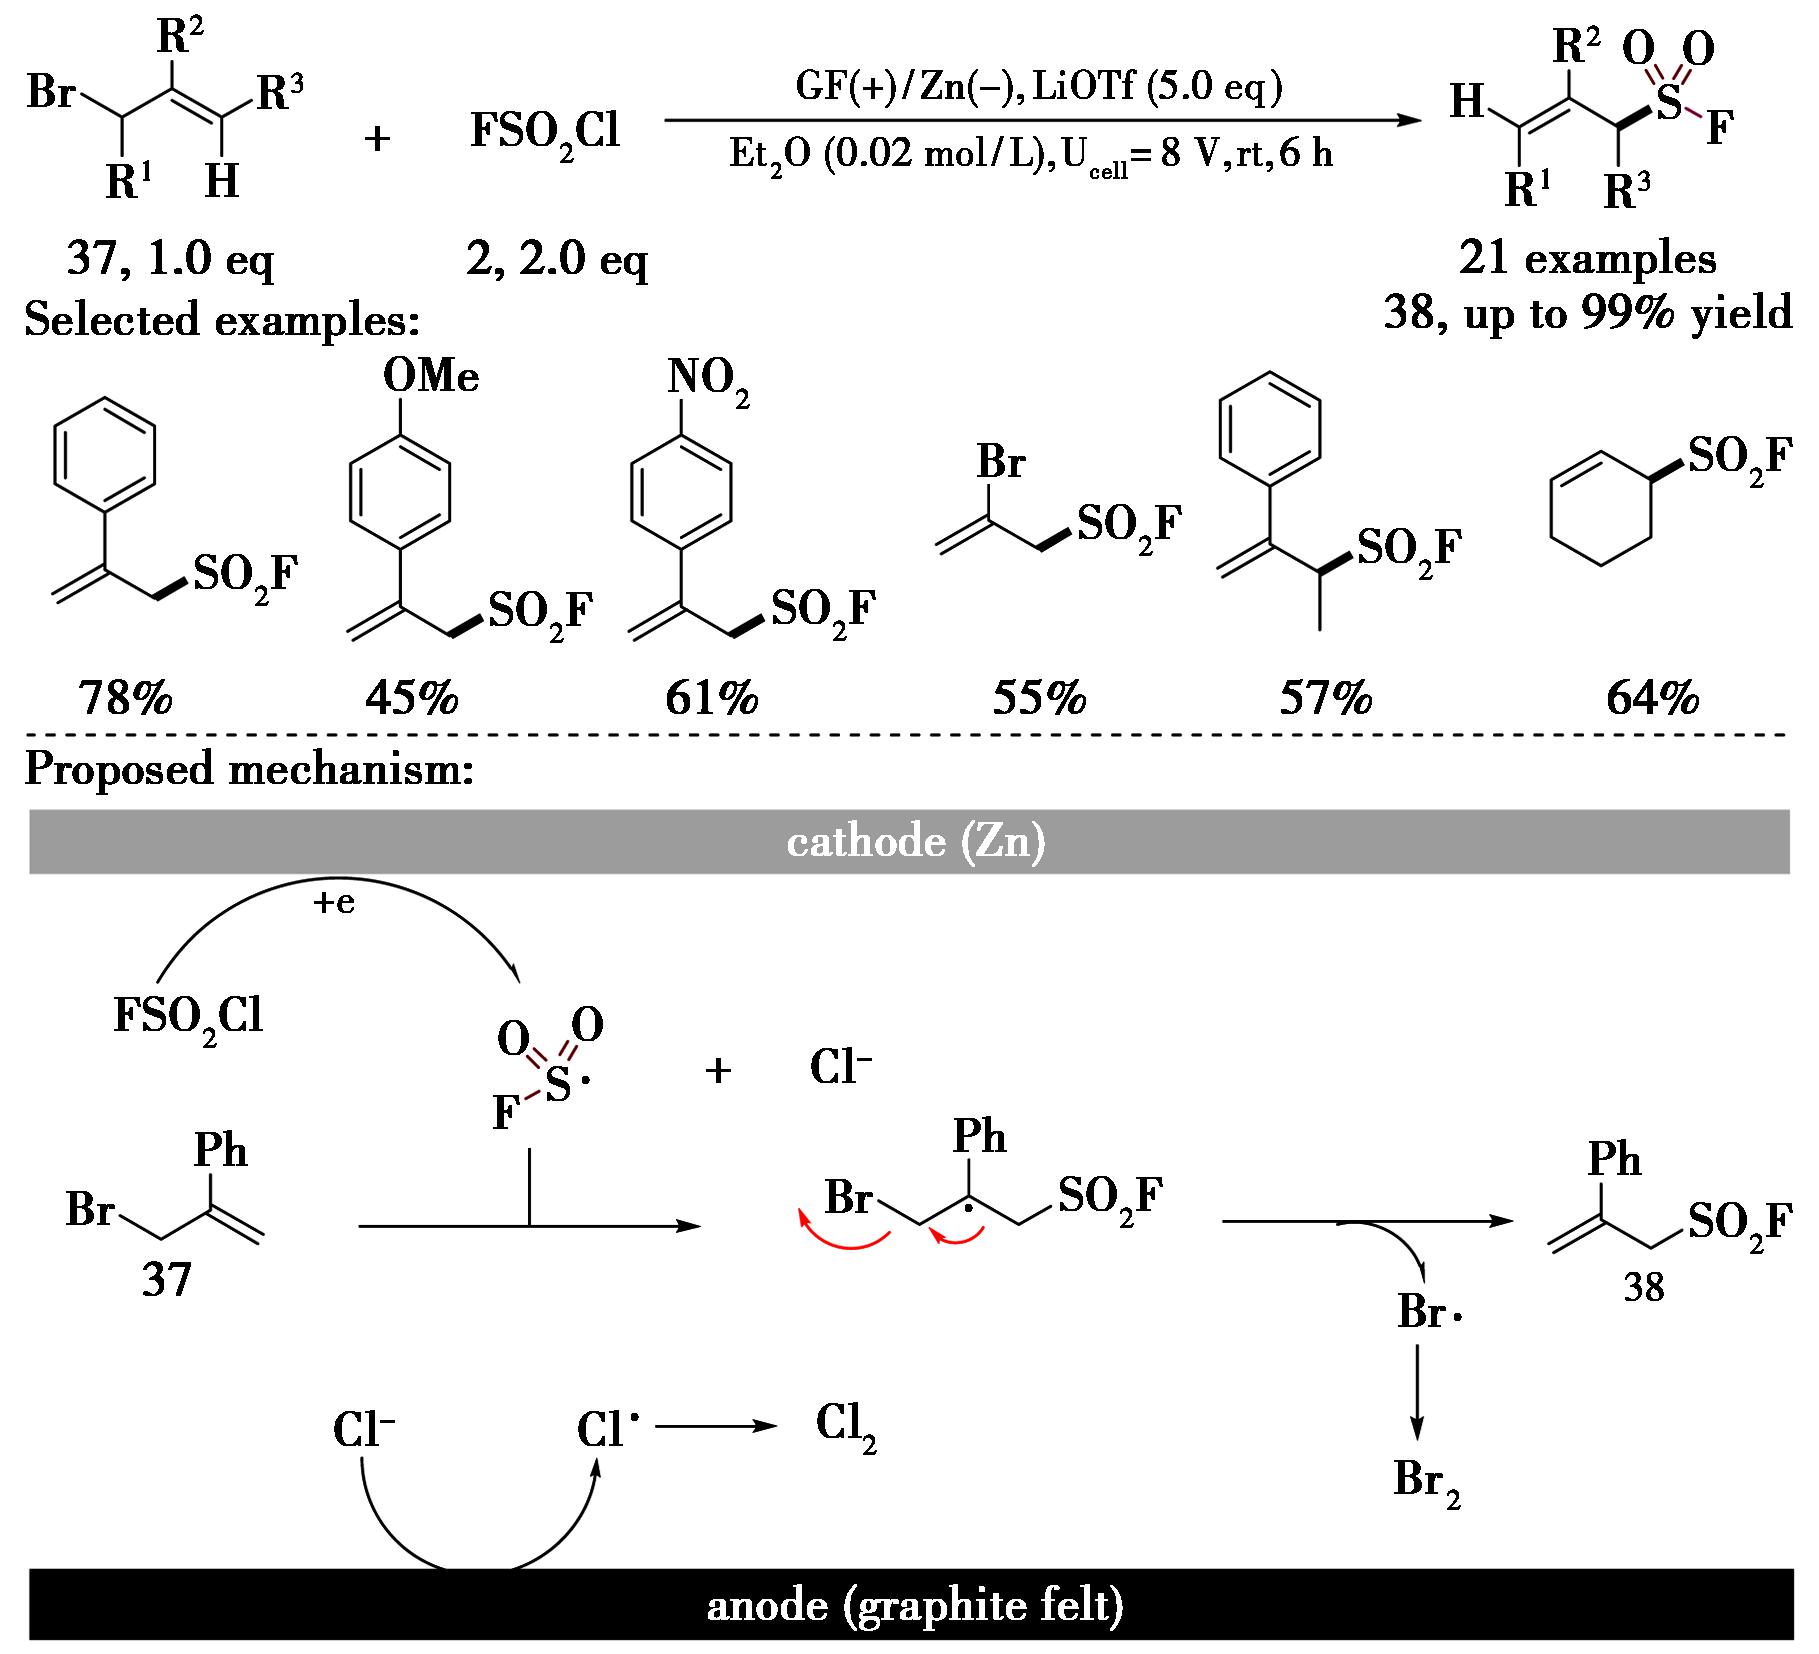
图16 烯丙基溴化物的电催化自由基氟磺酰化反应[64]
Fig.16 Electrochemical radical fluorosufonylation of allyl bromides[64]
联烯醇类化合物的官能团化是构建多取代烯烃的重要途径,但传统方法在区域选择性和官能团兼容性方面仍面临挑战。2025年,He等[65]报道了联烯醇的电化学连续流自由基氟磺酰化反应(图17),通过电化学条件原位生成FSO2·,经FSO2·加成、1,2-迁移、4-endo-trig自由基环化及1,3-迁移串联过程,得到结构新颖的四取代烯基磺酰氟。该电化学连续流反应,无需外源氧化剂,拓展了联烯醇类底物在电化学自由基官能团化中的应用,为多取代烯基磺酰氟的构建提供了新思路。
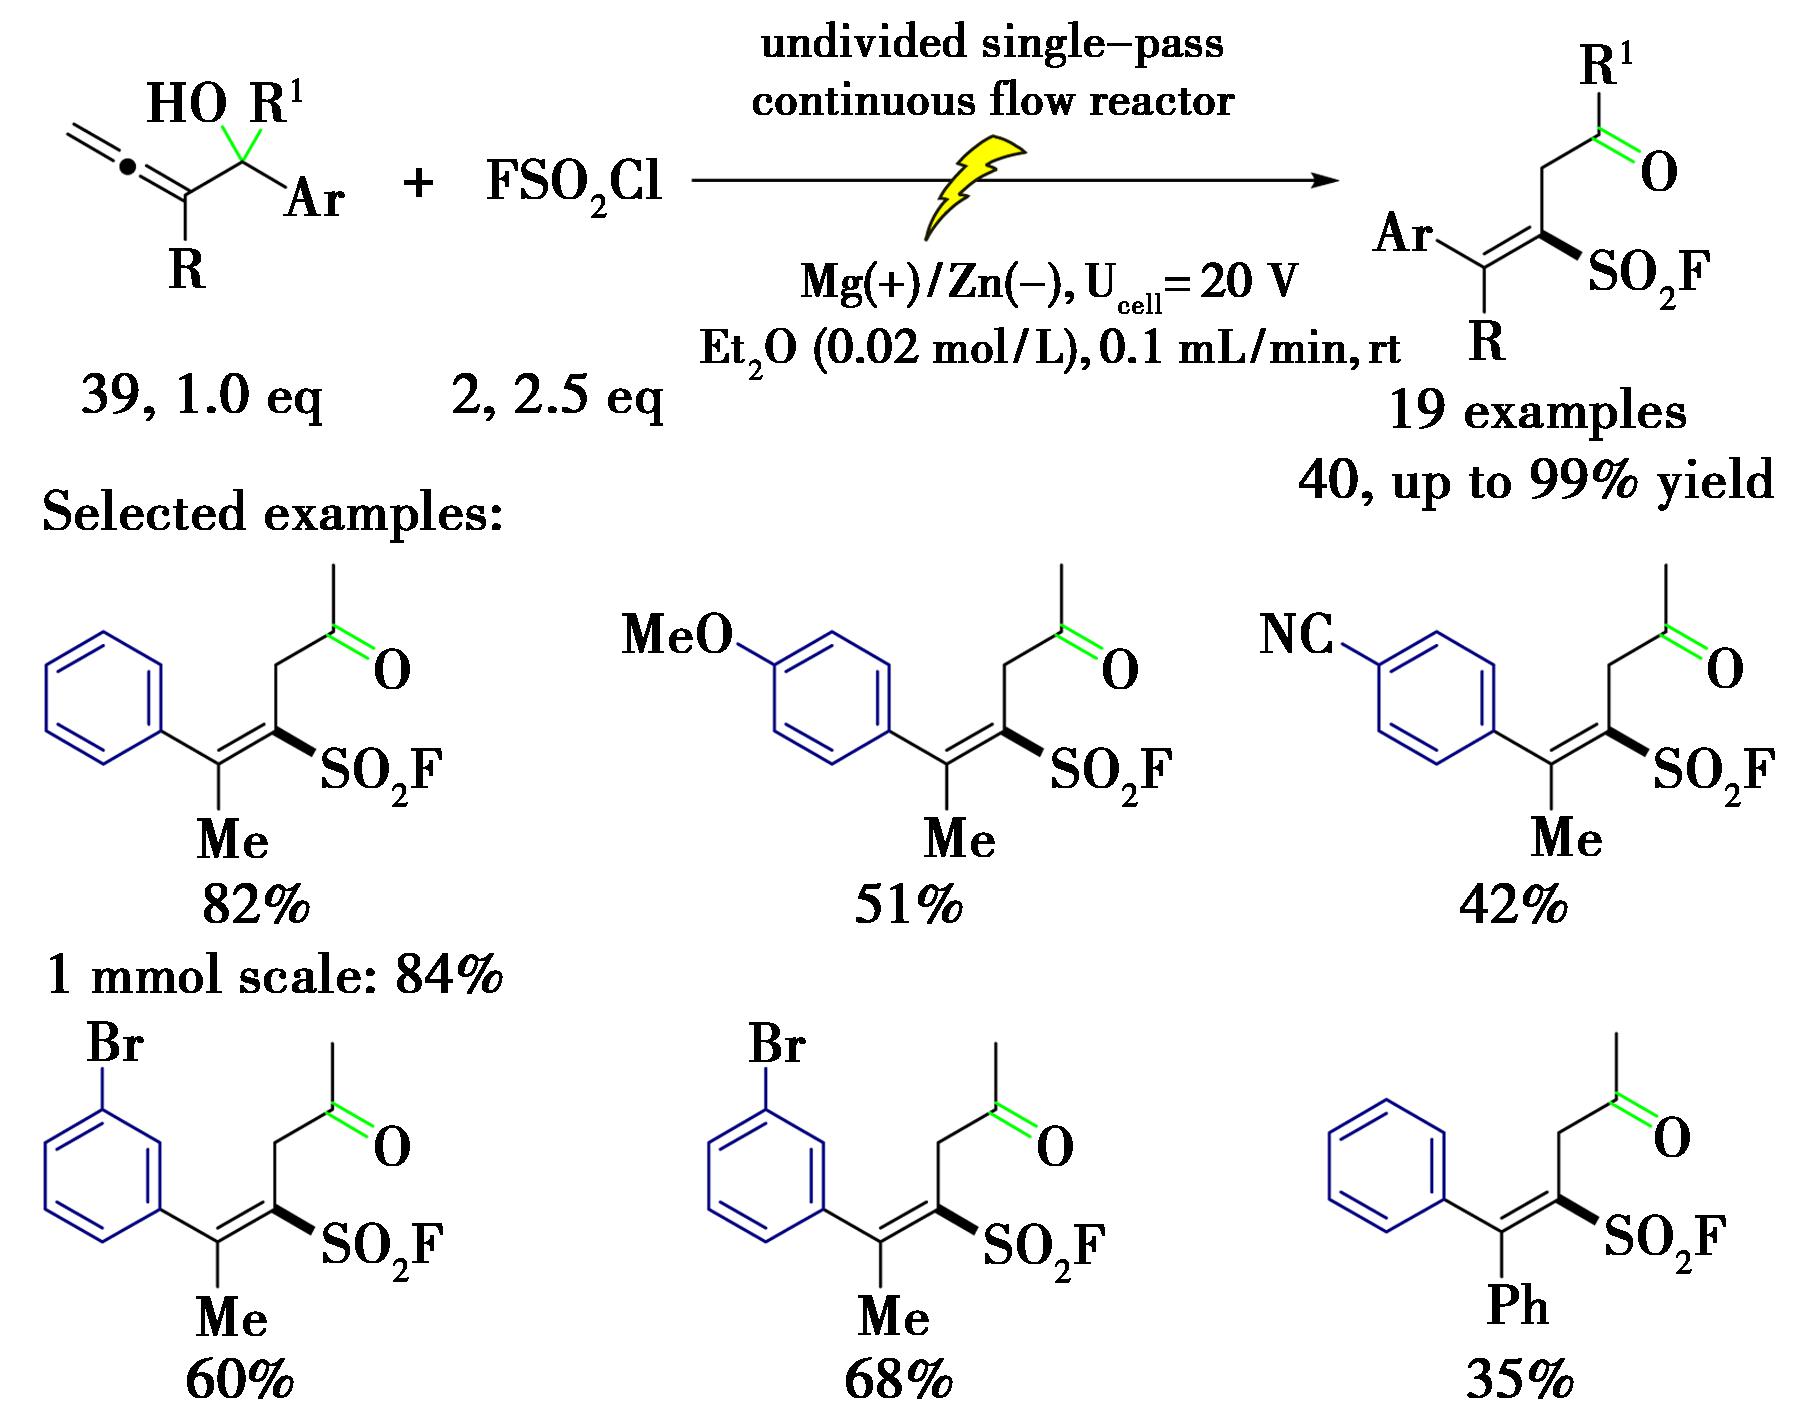
图17 联烯醇的电催化自由基氟磺酰化反应[65]
Fig.17 Electrochemical radical fluorosufonylation of allenols[65]
3 总结与展望
自2020年首次报道以来,经过6年多的发展,FSO2Cl已成为当前自由基氟磺酰化反应中应用最广泛的FSO2·前体。已发展出光化学和电化学介导的两大类自由基氟磺酰反应体系,其中光催化体系包括有光催化剂和无外加光催化剂的EDA自活化体系,均可高效诱导FSO2Cl裂解产生FSO2·。上述反应体系,以FSO2Cl作为FSO2·前体,实现一系列磺酰氟化合物的构建,包括烯基磺酰氟、烷基磺酰氟、β-酮磺酰氟、并环磺酰氟等多种重要的磺酰氟骨架。通过SuFEx点击化学,这些磺酰氟产物还可进一步衍生化,在化学合成、材料制备、生物活性分子开发等方面实现应用。
值得注意的是,FSO2Cl常温下是气体,操作难度较大,有潜在安全风险,目前也发展出氟磺酰基苯并咪唑三氟甲磺酸盐(FABI)类固体FSO2·前体[37-44]。然而FSO2Cl可同时引入氟磺酰基和氯原子,可实现多样性转化,这也使得FSO2Cl在合成上具有不可替代的重要应用。结合现有研究基础,该领域未来可从以下方向开展进一步探索:1)目前FSO2Cl参与的反应底物主要局限于烯烃和炔烃,进一步拓展底物范围,开发更多类型的多组分串联反应,构建结构更复杂多样的官能团化磺酰氟,仍具有很高的研究价值;2)芳基和杂芳环磺酰氟在很多领域都有重要的应用,相应的芳环和杂芳环的直接自由基C—H氟磺酰化反应的开发将进一步拓宽FSO2Cl的应用;3)目前基于FSO2Cl的对映选择性自由基氟磺酰化反应尚未见报道,开发手性催化体系实现不对称氟磺酰化,合成光学纯的手性磺酰氟是未来重要的研究方向,也将进一步推动相应的药物分子开发和化学生物学方面的研究;4)深入挖掘FSO2Cl对复杂底物的双官能团化反应,通过新引入的FSO2和Cl两个反应位点,进行复杂天然产物或药物分子后期修饰或改性;5)结合最近热门的连续流(Flow Chemistry)技术,通过设备条件解决FSO2Cl气体操作安全问题,用于高通量多种类或大当量的反应筛查,快速高效地发掘FSO2Cl的合成价值,甚至用于目标产物的大规模量产。因此,FSO2Cl作为FSO2·前体的研究仍处于快速发展阶段,期待化学工作者的投入,进一步发掘其在磺酰氟化合物合成中的潜力和应用价值。
[1]Steinkopf W.J.Prakt.Chem.,1927,117(1):1-82.
[2]Dong J J,Krasnova L,Finn M G,Sharpless K B.Angew.Chem.Int.Ed.,2014,53(36):9430-9448.
[3]Abdul F T,Saeed A,Albericio F.J.Fluor.Chem.,2018,213:87-112.
[4]Barrow A S,Smedley C J,Zheng Q,Li S,Dong J,Moses J E.Chem.Soc.Rev.,2019,48(17):4731-4758.
[5]Xu L,Dong J J.Chin.J.Chem.,2020,38(4):414-419.
[6]Lee C,Cook A J,Elisabeth J E,Friede N C,Sammis G M,Ball N D.ACS Catal.,2021,11(11):6578-6589.
[7]Zhong T,Chen Z D,Yi J T,Lu G,Weng J.Chin.Chem.Lett.,2021,32(9):2736-2750.
[8]Lou T S,Willis M C.Nat.Rev.Chem.,2022,6(2):146-162.
[9]Zhang G C,Du L X.J.Org.Chem.Res.,2023,11(4):268-284.张国聪,杜雷星.有机化学研究,2023,11(4):268-284.
[10]Dong J J,Sharpless K B,Kwisnek L,Oakdale J S,Fokin V V.Angew.Chem.Int.Ed.,2014,53(36):9466-9470.
[11]Gao B,Zhang L D,Zheng Q H,Zhou F,Klivansky L M,Lu J M,Liu Y,Dong J J,Wu P,Sharpless K B.Nat.Chem.,2017,9(11):1083-1088.
[12]Hmissa T,Zhang X F,Dhumal N R,Mcmanus G J,Zhou X,Nulwala H B,Mirjafari A.Angew.Chem.Int.Ed.,2018,57(49):16005-16009.
[13]Yang C J,Flynn J P,Niu J.Angew.Chem.Int.Ed.,2018,57(49):16194-16199.
[14]Xiao X,Zhou F,Jiang J,Chen H F,Wang L H,Chen D Y,Xu Q F,Lu J M.Polym.Chem.,2018,9(8):1040-1044.
[15]Wang M,Jin H S,Chen X M,Lin B P,Yang H.Polym.Chem.,2019,10(26):3657-3664.
[16]Li S H,Li G C,Gao B,Pujari S P,Chen X Y,Kim H,Zhou F,Klivansky L M,Liu Y,Driss H,Liang D D,Lu J M,Wu P,Zuilhof H,Moses J,Sharpless K B.Nat.Chem.,2021,13(9):858-867.
[17]Narayanan A,Jones L H.Chem.Sci.,2015,6(5):2650-2659.
[18]Liu Z L,Li J,Li S H,Li G C,Sharpless K B,Wu P.J.Am.Chem.Soc.,2018,140(8):2919-2925.
[19]Mortenson D E,Brighty G J,Plate L,Bare G,Chen W T,Li S H,Wang H,Cravatt B F,Forli S,Powers E T,Sharpless K B,Wilson I A,Kelly J W.J.Am.Chem.Soc.,2018,140(1):200-210.
[20]Kitamura S,Zheng Q H,Woehl J L,Solania A,Chen E,Dillon N,Hull M V,Kotaniguchi M,Cappiello J R,Kitamura S,Nizet V,Sharpless K B,Wolan D W.J.Am.Chem.Soc.,2020,142(25):10899-10904.
[21]Li Q K,Chen Q,Klauser P C,Li M Y,Zheng F,Wang N X,Li X Y,Zhang Q B,Fu X M,Wang Q,Xu Y,Wang L.Cell,2020,182(1):85-97.
[22]Chen Y L,Yan W,Guo D J,Li Y,Li J,Liu H,Wei L R,Yu N,Wang B,Zheng Y,Jing M F,Zhao J,Ye Y H.Angew.Chem.Int.Ed.,2021,60(40):21934-21942.
[23]Zhang J,Zhao X X,Cappiello J R,Yang Y,Cheng Y F,Liu G,Fang W J,Luo Y Z,Zhang Y,Dong J J,Zhang L X,Sharpless K B.Proc.Natl.Acad.Sci.U.S.A.,2021,118(28):e2103513118.
[24]He F S,Li Y Q,Wu J.Org.Chem.Front.,2022,9(19):5299-5305.
[25]Lin L,Pei G H,Cao Z Y,Liao S H.Eur.J.Org.Chem.,2024,27(23):e202400279.
[26]Zhang H Z,Xiao W C,Wu F H,Ma X Y,Liu C.Sci.China Chem.,2025,68(5):1763-1778.
[27]Zheng Y,Lu W G,Ma T T,Huang S L.Org.Chem.Front.,2024,11(1):217-235.
[28]Jiang Y,Alharbi N S,Sun B,Qin H L.RSC Adv.,2019,9(24):13863-13867.
[29]Laudadio G,Bartolomeu A,Verwijlen L M H M,Cao Y R,Oliveira K T,No⊇l T.J.Am.Chem.Soc.,2019,141(30):11832-11836.
[30]Zhang L,Cheng X,Zhou Q L.Chin.J.Chem.,2022,40(14):1687-1692.
[31]Liu Y A,Wu H,Guo Y,Xiao J C,Chen Q Y,Liu C.Angew.Chem.Int.Ed.,2017,56(48):15432-15435.
[32]Xu R T,Xu T X,Yang M C,Cao T P,Liao S H.Nat.Commun.,2019,10(1):3752-3758.
[33]Zhang X,Fang W Y,Lekkala R,Tang W J,Qin H L.Adv.Synth.Catal.,2020,362(16):3358-3363.
[34]Smedley C J,Li G C,Barrow A S,Gialelis T L,Giel M C,Ottonello A,Cheng Y F,Kitamura S,Wolan D W,Sharpless K B,Moses J E.Angew.Chem.Int.Ed.,2020,59(30):12460-12469.
[35]Mao C X,Huang Y,Li H,Xu T X,Chen J X,Liao S H.ACS Catal.,2024,14(20):15133-15139.
[36]Guo T J,Meng G Y,Zhan X J,Yang Q,Ma T C,Xu L,Sharpless K B,Dong J J.Angew.Chem.Int.Ed.,2018,57(10):2605-2610.
[37]Wang P,Zhang H H,Nie X L,Xu T X,Liao S H.Nat.Commun.,2022,13(1):3370-3379.
[38]Wang P,Zhang H H,Zhao M Q,Ji S S,Lin L,Yang N,Nie X L,Song J S,Liao S H.Angew.Chem.Int.Ed.,2022,61(39):e202207684.
[39]Zhang W G,Li H Y,Li X J,Zou Z L,Huang M J,Liu J Y,Wang X C,Ni S Y,Pan Y,Wang Y.Nat.Commun.,2022,13(1):3515-3522.
[40]Frye N L,Daniliuc C G,Studer A.Angew.Chem.Int.Ed.,2022,61(12):e202115593.
[41]Cui J C,Ke S,Zhao J,Wu S F,Luo W C,Xu S N,Su X L,Li Y.Org.Chem.Front.,2022,9(13):3540-3545.
[42]Erchinger J E,Hoogesteger R,Laskar R,Dutta S,Hümpel C,Rana D,Daniliuc C G,Glorius F.J.Am.Chem.Soc.,2023,145(4):2364-2374.
[43]Xiong T,Chen Q L,Chen Z D,Yi J T,Wang S C,Lu G,Chan A S C,Weng J.Chem Catal.,2023,3(12):100821.
[44]Pei G H,Wang P,Lin L,Zhang H H,Wei R B,Liao S H.Org.Lett.,2025,27(10):2467-2474.
[45]Li Z J.Chem.Phys.Lett.,1997,269(1/2):128-137.
[46]Zeng X Q,Beckers H,Willner H.J.Am.Chem.Soc.,2013,135(6):2096-2099.
[47]Nie X L,Xu T X,Song J S,Devaraj A,Zhang B L,Chen Y,Liao S H.Angew.Chem.Int.Ed.,2021,60(8):3956-3960.
[48]Nie X L,Xu T X,Hong Y H,Zhang H H,Mao C X,Liao S H.Angew.Chem.Int.Ed.,2021,60(40):22035-22042.
[49]He T Y,Duan Y,Jia Q X,Lu Y J,Zhang X X,Zhao Y,Huang S L.Org.Lett.,2025,27(49):13591-13595.
[50]He T Y,Feng Q Y,Liu Q,Tang M Z,Zhao Y,Huang S L.Org.Lett.,2025,27(49):13627-13632.
[51]He T Y,Kong C,Tang Y C,Yang Z,Huang S L.Org.Lett.,2026,28(19):6109-6114.
[52]Zhao X Y,Chen D F,Zhu S Z,Luo J Y,Liao S H,Zheng B N,Huang S L.Org.Lett.,2023,25(17):3109-3113.
[53]Shi S,Zhao X Y,Chen D F,Luo J Y,Liao S H,Huang S L.Org.Chem.Front.,2023,10(15):3805-3810.
[54]Zhang Y Y,Feng Q Y,Zheng Y,Lu Y J,Liao S H,Huang S L.Org.Lett.,2024,26(7):1410-1415.
[55]Liang H,Hu S C,Shi S,Zhang Y Y,He T Y,Zheng Y,Huang S L.Org.Lett.,2025,27(22):5894-5898.
[56]Cheng H Y,He T Y,Chen D F,Zheng Y,Lu Y J,Liang H,Liao S H,Huang S L.Org.Lett.,2024,26(17):3581-3585.
[57]He T Y,Liang C Q,Jiang P,Liang H,Liao S H,Huang S L.Org.Lett.,2024,26(26):5577-5581.
[58]He T Y,Kong C,Liu Y K,Zheng Y,Lu Y J,Zhang X X,Huang S L.Org.Lett.,2025,27(23):6244-6249.
[59]Liu H B,Zhang Y Y,Duan Y,Jia Q X,He T Y,Zheng Y,Huang S L.Chem,2025,20(22):e00866.
[60]Chen D F,Nie X L,Feng Q Y,Zhang Y Y,Wang Y H,Wang Q Y,Huang L,Huang S L,Liao S H.Angew.Chem.Int.Ed.,2021,60(52):27271-27276.
[61]Feng Q Y,Fu Y Y,Zheng Y,Liao S H,Huang S L.Org.Lett.,2022,24(20):3702-3706.
[62]Feng Q Y,He T Y,Li S H,Li M,Huang S L.Chin.J.Org.Chem.,2025,45(10):3885-3891.冯庆元,何天宇,李守海,李梅,黄申林.有机化学,2025,45(10):3885-3891.
[63]Feng Q Y,He T Y,Qian S C,Xu P,Liao S H,Huang S L.Nat.Commun.,2023,14(1):8278-8285.
[64]Liu B C,Liang H,Lu Y J,Huang S L.Org.Lett.,2025,27(9):2170-2173.
[65]He T Y,Xiang F R,Duan Y,Liu Q,Zheng Y,Zhang X X,Wang M Y,Huang S L.Org.Lett.,2025,27(29):8099-8104.