偕二氟烷基(RCF2)作为一类重要的含氟结构单元,在药物化学、农用化学品及功能材料等领域展现出广阔的应用前景,因而受到日益广泛的关注[1-3]。在药物分子中引入偕二氟烷基,不仅能够有效提升代谢稳定性、延长体内半衰期,还可通过调控分子的构象及氢键相互作用,增强与靶标蛋白的结合亲和力[4]。尤为值得关注的是,含有该结构单元的立体异构体常表现出显著差异化的药理活性[5]。例如,芦比前列酮(Lubiprostone)、奥特康唑(Oteseconazole)和吉西他滨(Gemcitabine)等药物分子均含有手性偕二氟烷基片段,其立体化学的微小差异即可对药物的疗效与安全性产生重要影响(图1)。因此,发展高效、高选择性的催化方法,实现含偕二氟烷基手性中心的精准构建,已成为有机氟化学领域的研究前沿。
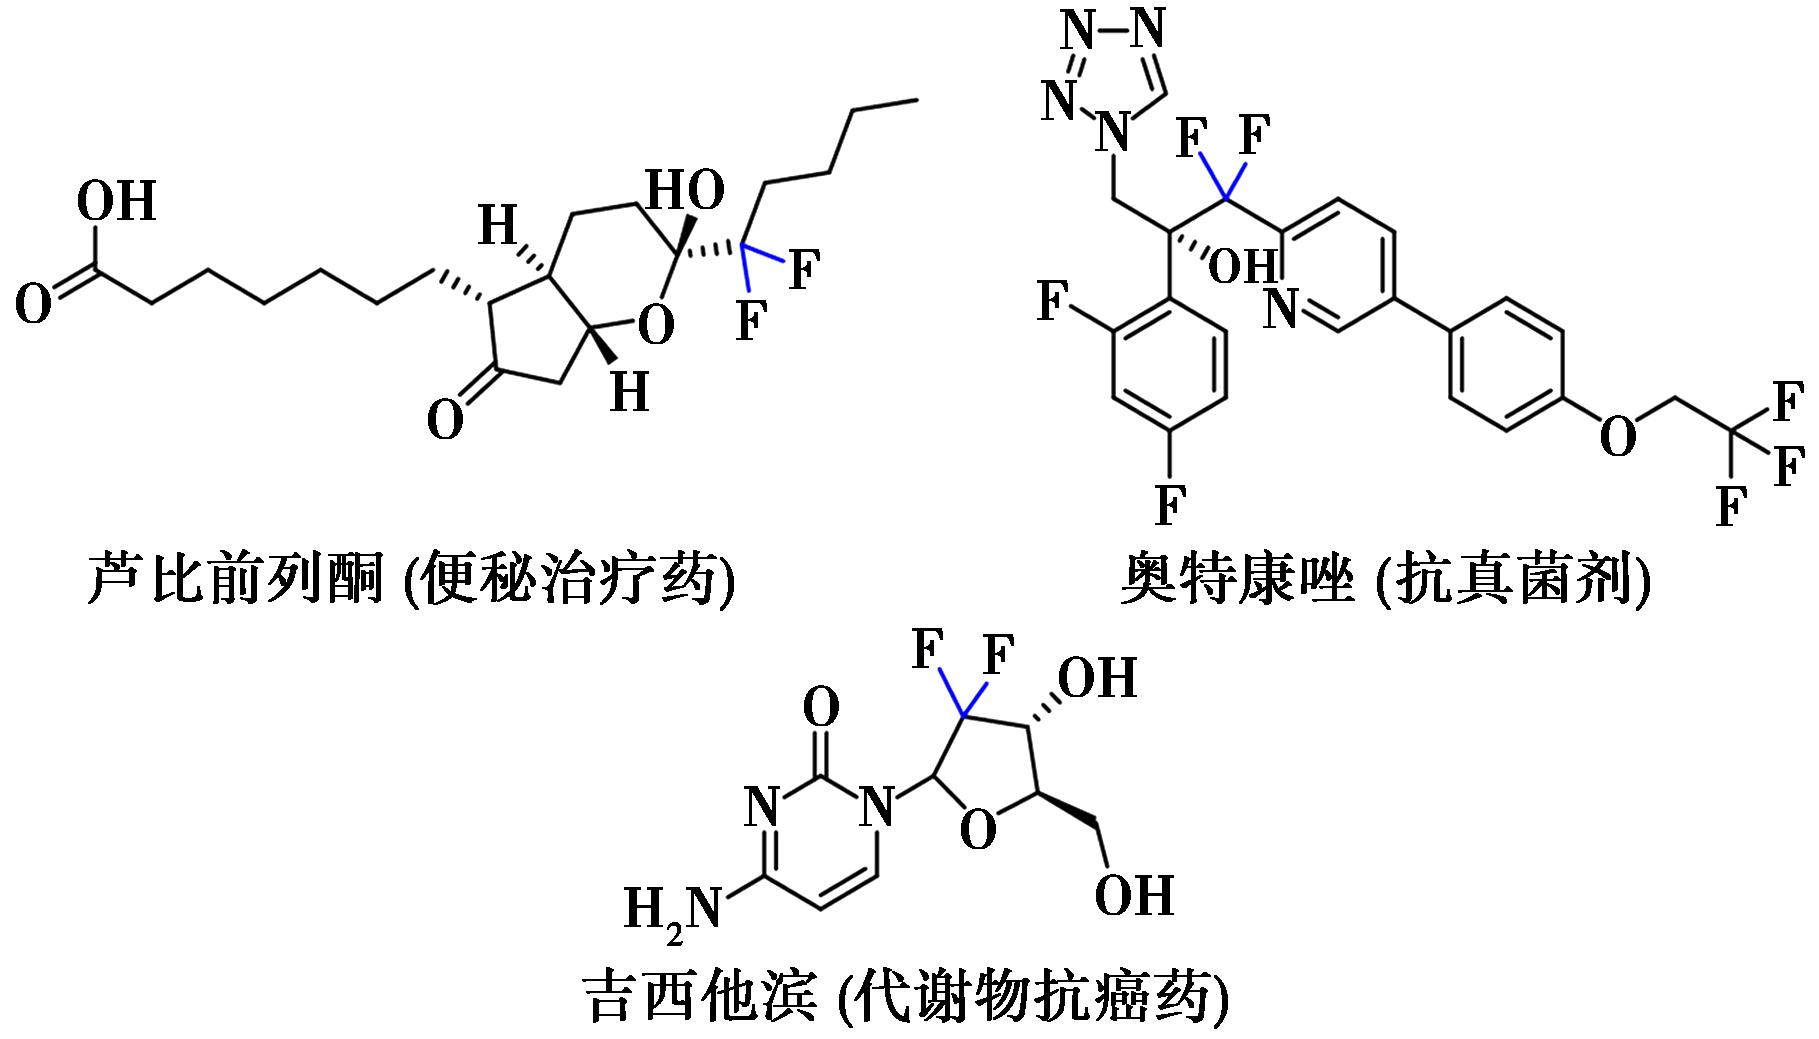
图1 含α-偕二氟烷基手性中心的代表性药物分子
Fig.1 Representative drug molecules featuring an α-gem-difluoroalkyl stereogenic center
近年来,不对称氟烷基化反应在构建含氟手性分子方面取得了长足发展,现有综述已广泛涵盖有机催化、过渡金属催化、自由基过程及含氟季碳构建等方向[6-13]。然而,针对结构明确且应用广泛的α-偕二氟烷基手性化合物,其系统性总结仍有待补充。2021年,兰州大学Yan课题组[14]介绍含有二氟甲基(CF2H)的手性碳中心的构建方法,包括直接氟化、二氟甲基化和含氟砌块法在内的多种策略。福州大学Song课题组[15]则是总结了偕二氟化羰基结构单元的对映选择性合成方法。最近,赣南师范大学Yu课题组[16]系统总结了通过催化不对称二氟烷基化构建二氟烷基化立体中心的方法,主要依据反应类型进行分类,重点讨论了亲核二氟烷基试剂参与的反应。目前,该领域虽已发展出亲核型、亲电型和自由基型三类路径,但受限于CF2H基团较弱的吸电子能力与较小的空间位阻,以及偕二氟烷基化试剂在过渡金属催化下的不稳定性,反应在立体诱导、效率及对映选择性上仍面临挑战,底物适用范围与规模化能力亦有待拓展。基于此,本综述则立足于更广义的α-偕二氟烷基手性化合物,系统梳理了自2017年底至今的研究进展,着重分析不同催化体系下的反应模式与立体选择性调控机制,特别关注光/电协同催化等新兴策略,从含氟分子的不对称官能化与非含氟分子的对映选择性偕二氟烷基化两大维度展开,深入分析反应模式与立体选择性调控机制,以期为该领域的持续发展提供参考。
1 含氟分子不对称官能化策略
1.1 金属催化体系
2019年,Jubault课题组[17]报道了一种基于Sharpless不对称双羟基化反应(Asymmetric Dihydroxylation Reaction,ADR)的催化不对称合成策略,用于高效构建手性α,α-二氟甲基及α-氟甲基叔醇(图2)。反应机理上,通过四氧化锇(OsO4)与手性配体(如金鸡纳生物碱衍生物)形成的金属-配体配合物,对α,α-二氟甲基烯烃进行立体选择性氧化、开环,生成具有相邻羟基的叔醇骨架。该体系采用AD-mix-α或AD-mix-β试剂盒作为催化系统,其中AD-mix-α以DHQDs(二氢奎尼丁硫酸酯)为手性配体,而AD-mix-β采用DHQAs(二氢奎宁硫酸酯)作为配体,通过配体的空间效应和电子效应精准调控反应的对映选择性。通过反应条件优化发现,以叔丁醇(t-BuOH)作为共溶剂可显著提高产率(90%)和对映选择性(95∶5 er),而AD-mix-β在多数底物中展现出更优的立体控制能力(er最高达2.5∶97.5)。
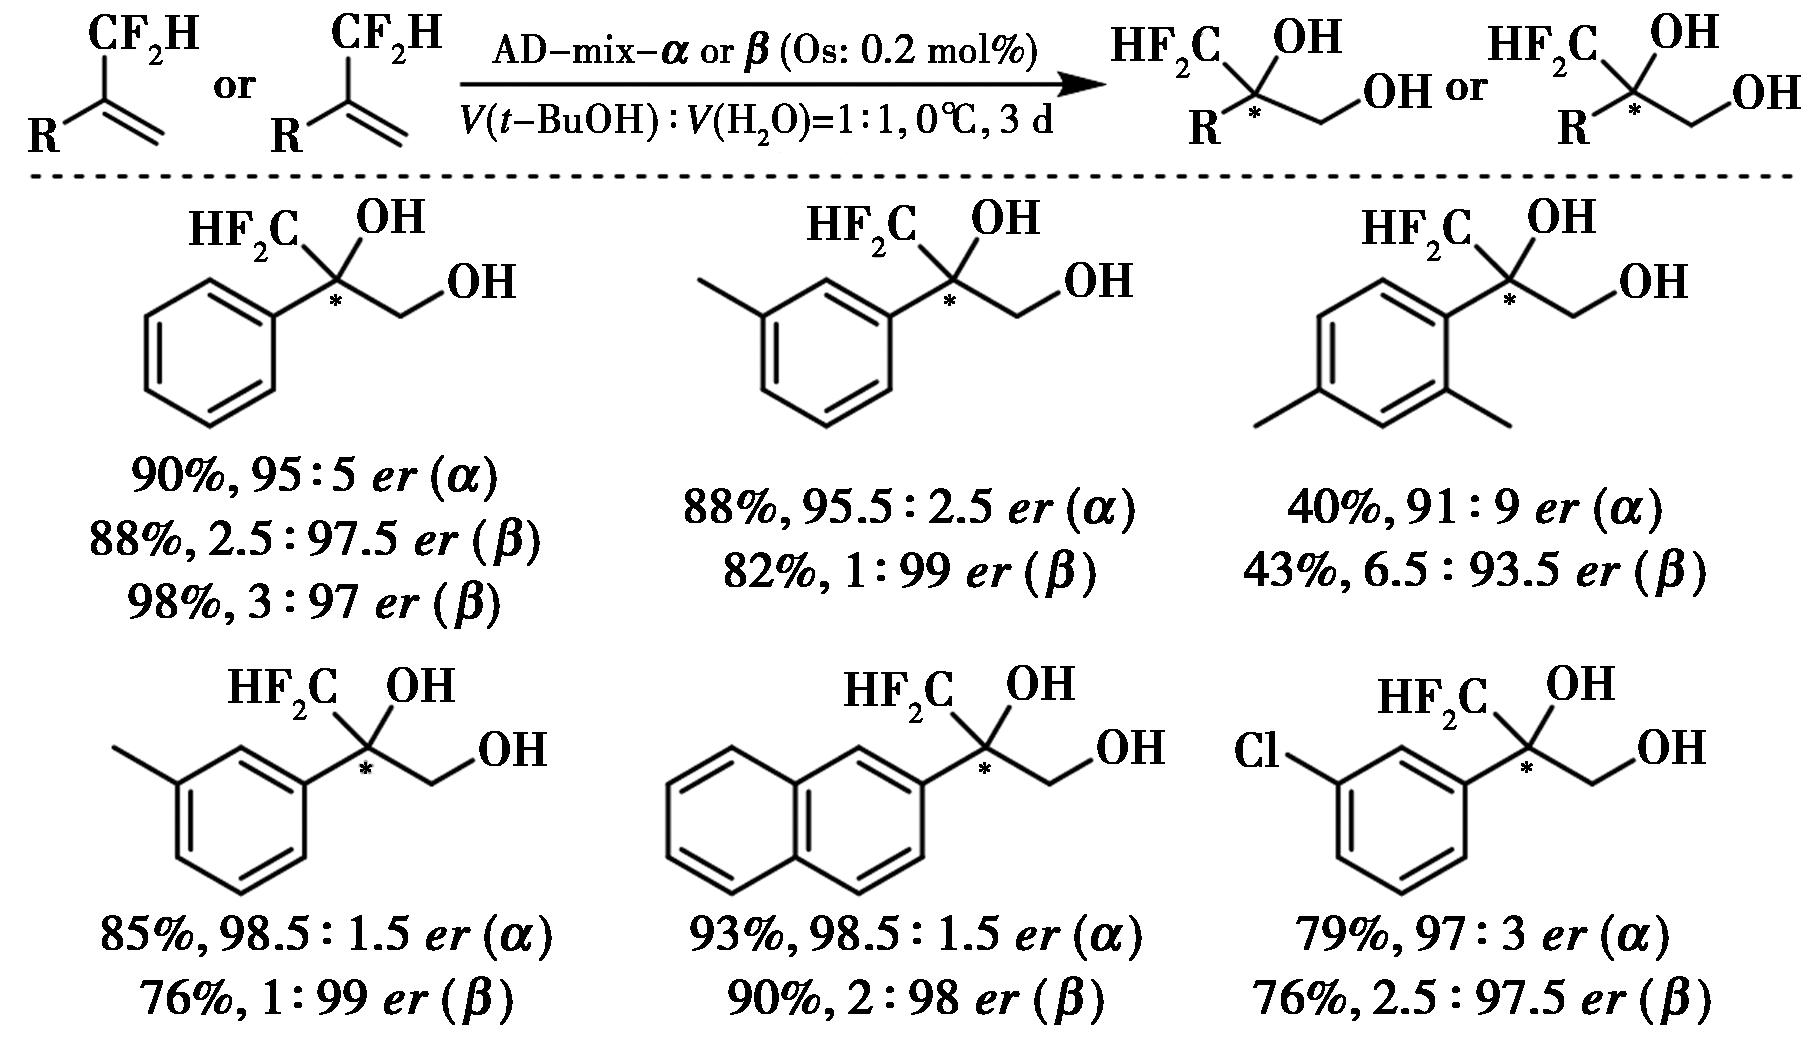
图2 AD-mix-α或AD-mix-β试剂盒催化的不对称双羟基化反应[17]
Fig.2 Asymmetric dihydroxylation catalyzed by AD-mix-α or AD-mix-β reagent kits[17]
2020年,Dong课题组[18]利用钯催化偕二氟苯乙烯衍生物的不对称氢化策略,实现了α,α-二氟-β-芳基丁酸酯的高效合成(图3)。研究中采用(S)-L1双膦配体与醋酸钯原位形成钯配合物,并在质子酸(PTSA·H2O)辅助下促进钯-氢活性中间体的生成,从而有效克服二氟亚甲基强吸电子效应对烯烃活化能带来的不利影响。该催化体系在混合溶剂(TFE/DCE)和3000 kPa氢气压力的条件下,通过对β,γ-不饱和二氟酯中烯键的立体选择性氢化,成功构建手性中心。空间位阻与电子效应的协同调控使得吸电子取代的芳基底物(如对位—Cl、—CF3)表现出更高的对映选择性(最高可达97∶3 er),而供电子基团(如邻位—OMe)则因削弱底物与催化剂之间的手性识别作用,导致选择性下降。关键控制实验表明,二氟亚甲基和酯基官能团对维持高选择性具有不可替代的作用:非氟类似物的氢化仅能得到外消旋产物,证实氟原子不仅参与电子效应调控,还直接影响了立体化学控制过程。该研究成功建立了一种钯催化的α,α-二氟-β-芳基丁烯酸酯不对称氢化方法,为合成一类重要的光学活性偕二氟烷基化磷酸酯提供了高效途径;同时,控制实验进一步揭示了偕二氟亚甲基和酯基在反应活性和对映选择性中不可或缺的作用。
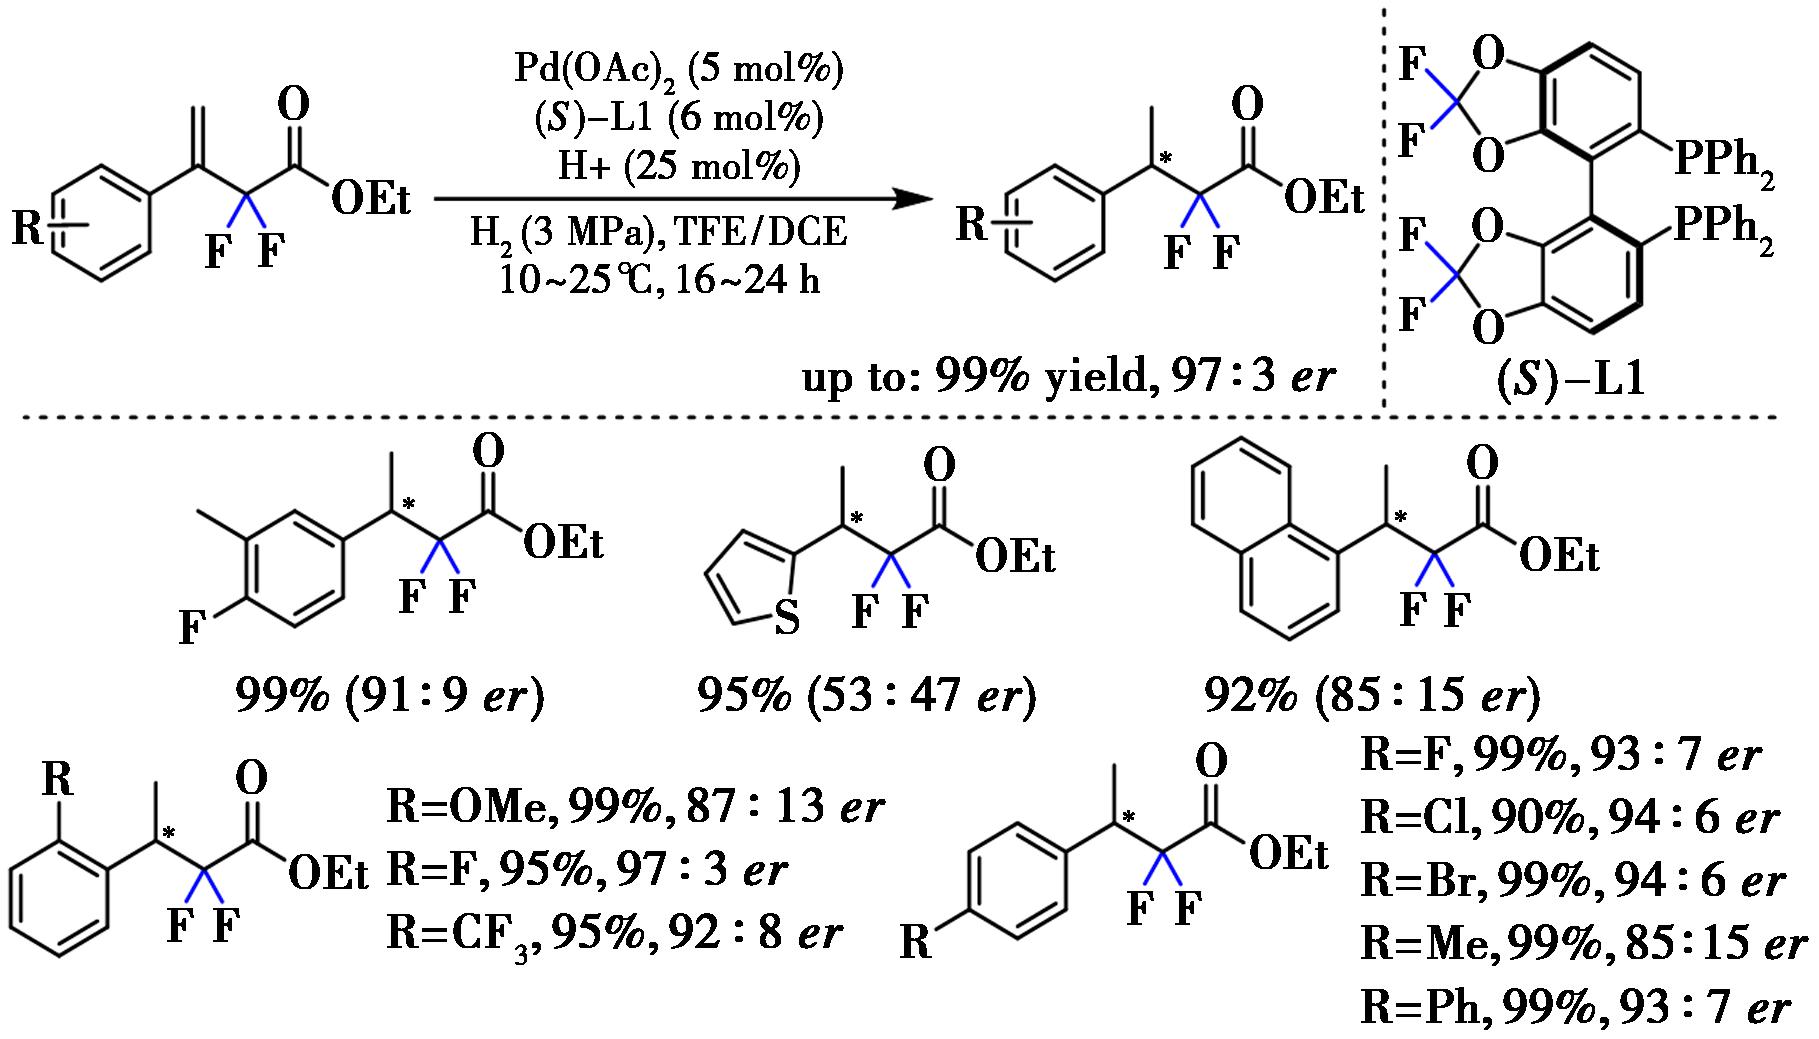
图3 钯催化偕二氟亚甲基烯烃的不对称氢化反应[18]
Fig.3 Palladium-catalyzed asymmetric hydrogenation of gem-difluoromethylated alkenes[18]
2020年,Mikami课题组[19]报道了手性铜配合物催化的二氟环丙烯不对称氢化、硼化和碳金属化反应,成功实现了高对映选择性偕二氟环丙烷的合成(图4)。反应机理涉及铜-氢(Cu-H)中间体对二氟环丙烯的顺式加成,形成环丙基铜中间体。其区域选择性由配体空间位阻主导,当使用大位阻DTBM-SEGPHOS配体时,末端铜中间体占优,而较小位阻的Walphos配体则促进α-苄基铜中间体的形成。配体筛选发现,氢化反应中配体L2(6 mol%)与Cu(OAc)2组合在室温下可获得86% ee,而DTBM-SEGPHOS在硼化反应中实现82% ee和91∶9的区域选择性,碳金属化则需采用BTFM-Garphos配体以实现理想的区域选择性。同位素标记实验证实了顺式加成机理,且反应通过动态动力学拆分控制立体化学。该研究成功开发了首例手性铜催化的偕二氟环丙烯的不对称氢化、硼化和碳金属化反应。该方法为合成具有手性叔碳中心的偕二氟环丙基类似物提供了一条新途径,这些产物在药物化学中具有重要的应用潜力。
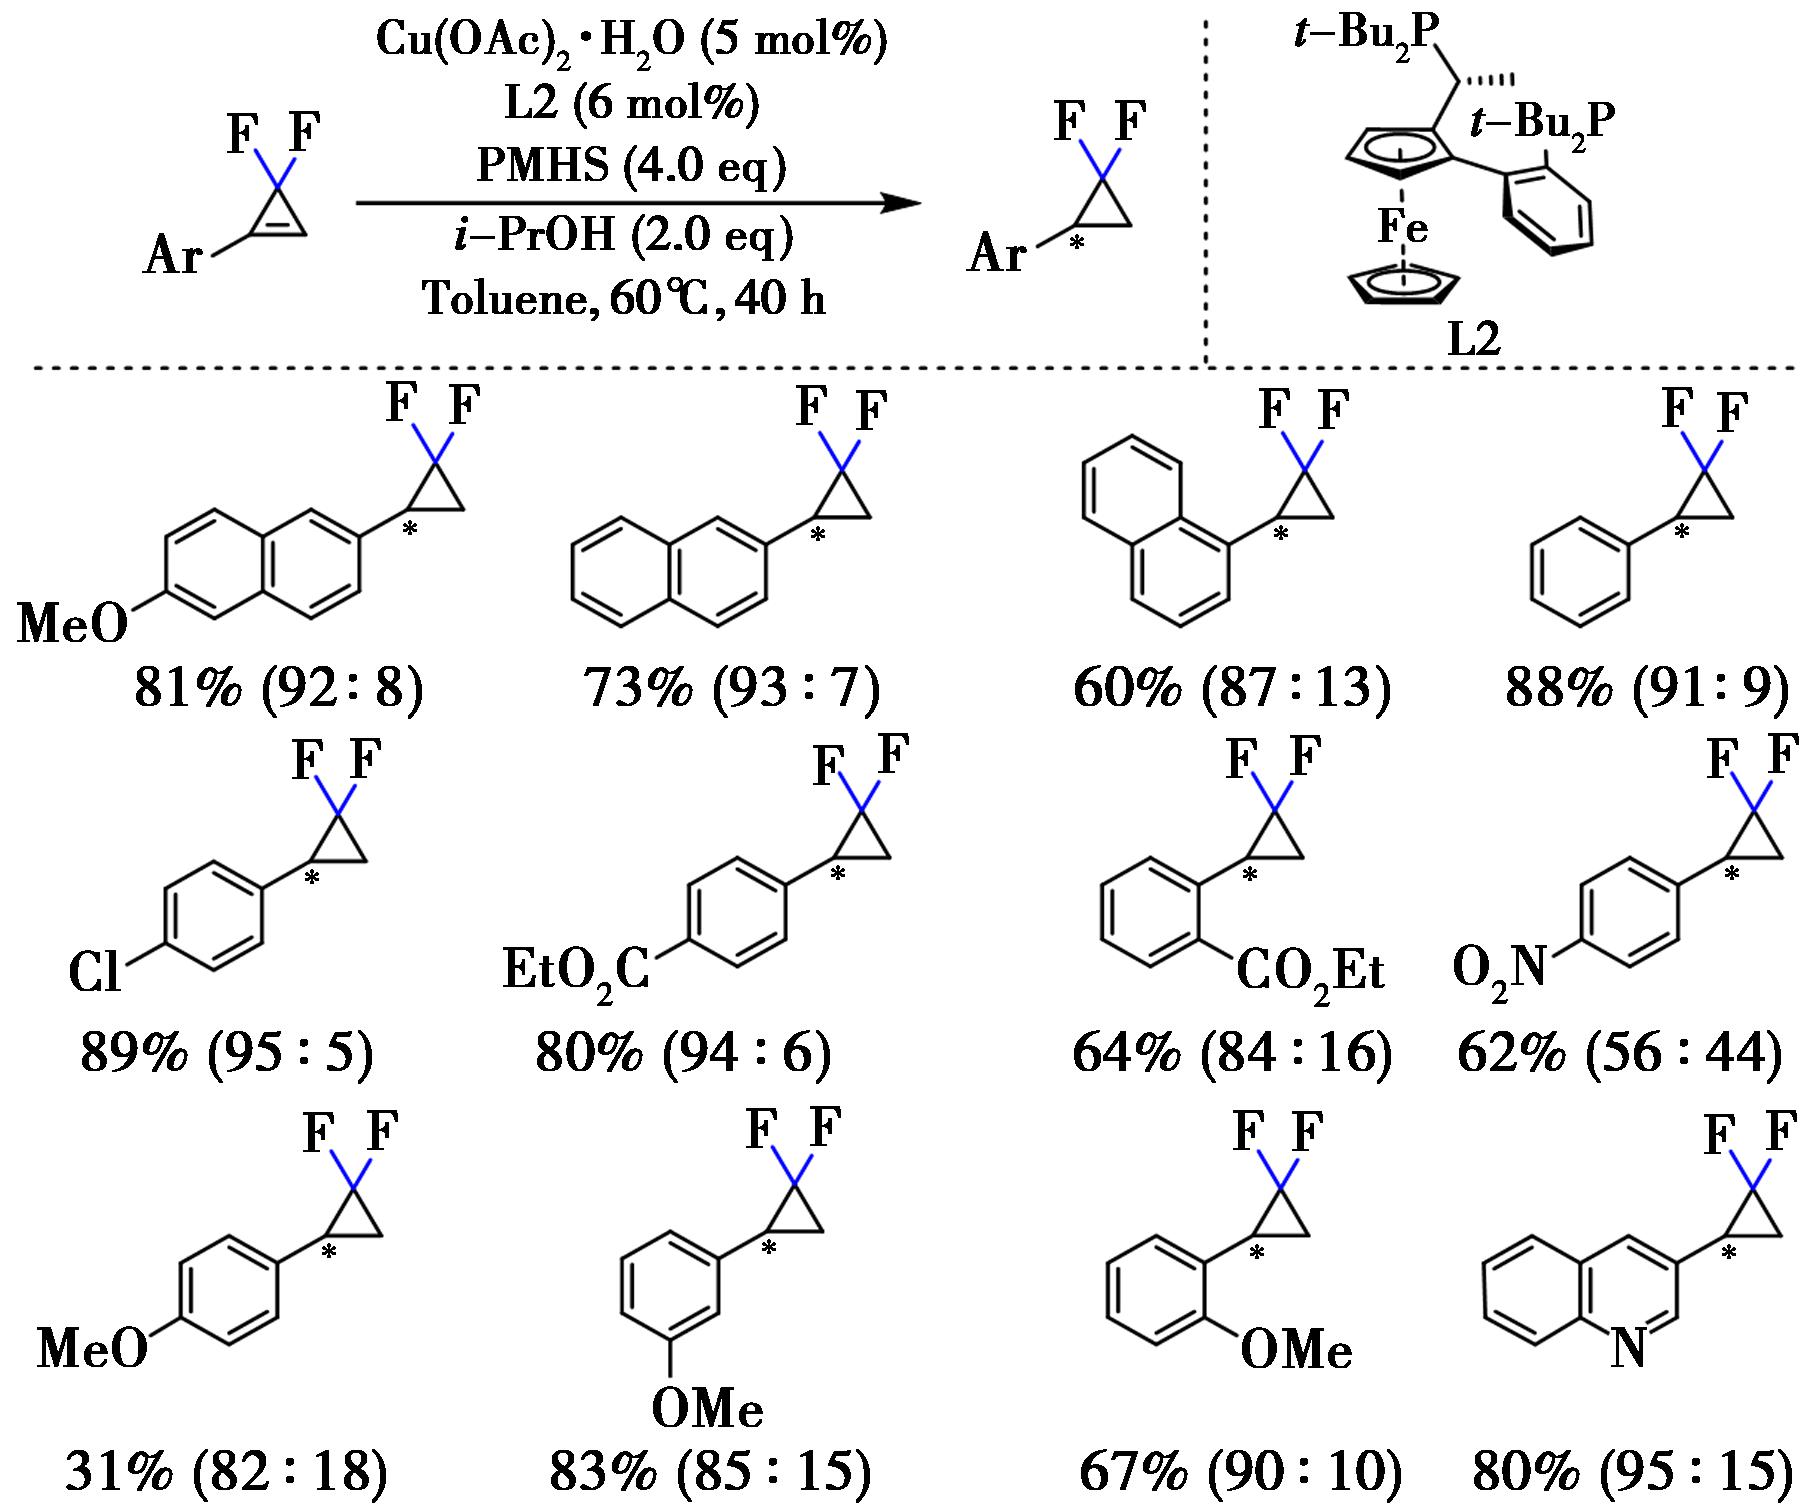
图4 铜催化的二氟环丙烯不对称氢化反应[19]
Fig.4 Copper-catalyzed asymmetric hydrogenation of difluorocyclopropenes[19]
2024年,Liu课题组[20]通过钴催化偕二氟环丙烯的不对称氢烷基化策略实现了手性偕二氟环丙烷的高效合成(图5)。该反应使用CoBr2作为金属前体,手性双噁唑啉配体L3作为手性配体,在(MeO)2MeSiH还原剂和K3PO4碱性条件下,通过协同氢金属化机制实现立体选择性控制。机理研究表明,Co(Ⅰ)-H中间体与烯烃底物发生的同步氢钴加成决定了产物的绝对构型,氘标记实验证实氢原子以顺式加成至双键同侧。配体L3的环丙烷骨架与苯基协同作用,通过空间位阻效应调控反应过渡态形式,同时抑制了副反应发生。密度泛函理论(DFT)计算表明,决定对映选择性的步骤是烯烃的氢金属化过程。该方法突破了传统导向基依赖的局限性,展现出优异的区域选择性和对映选择性(最高ee值为93%),底物范围覆盖多种功能化烷基碘化物与环丙烯衍生物,为药物分子中偕二氟环丙烷单元的立体定向构建提供了新途径。最近,Bai课题组[21]发展了铜催化偕二氟烯烃的区域及对映选择性氢胺化反应,高效制备一系列光学纯α-二氟甲基胺。该反应经历对映选择性Cu-H插入和C—N键还原消除完成手性骨架构建,吡啶类手性配体可显著抑制α-CF2H有机铜中间体的β-氟消除。
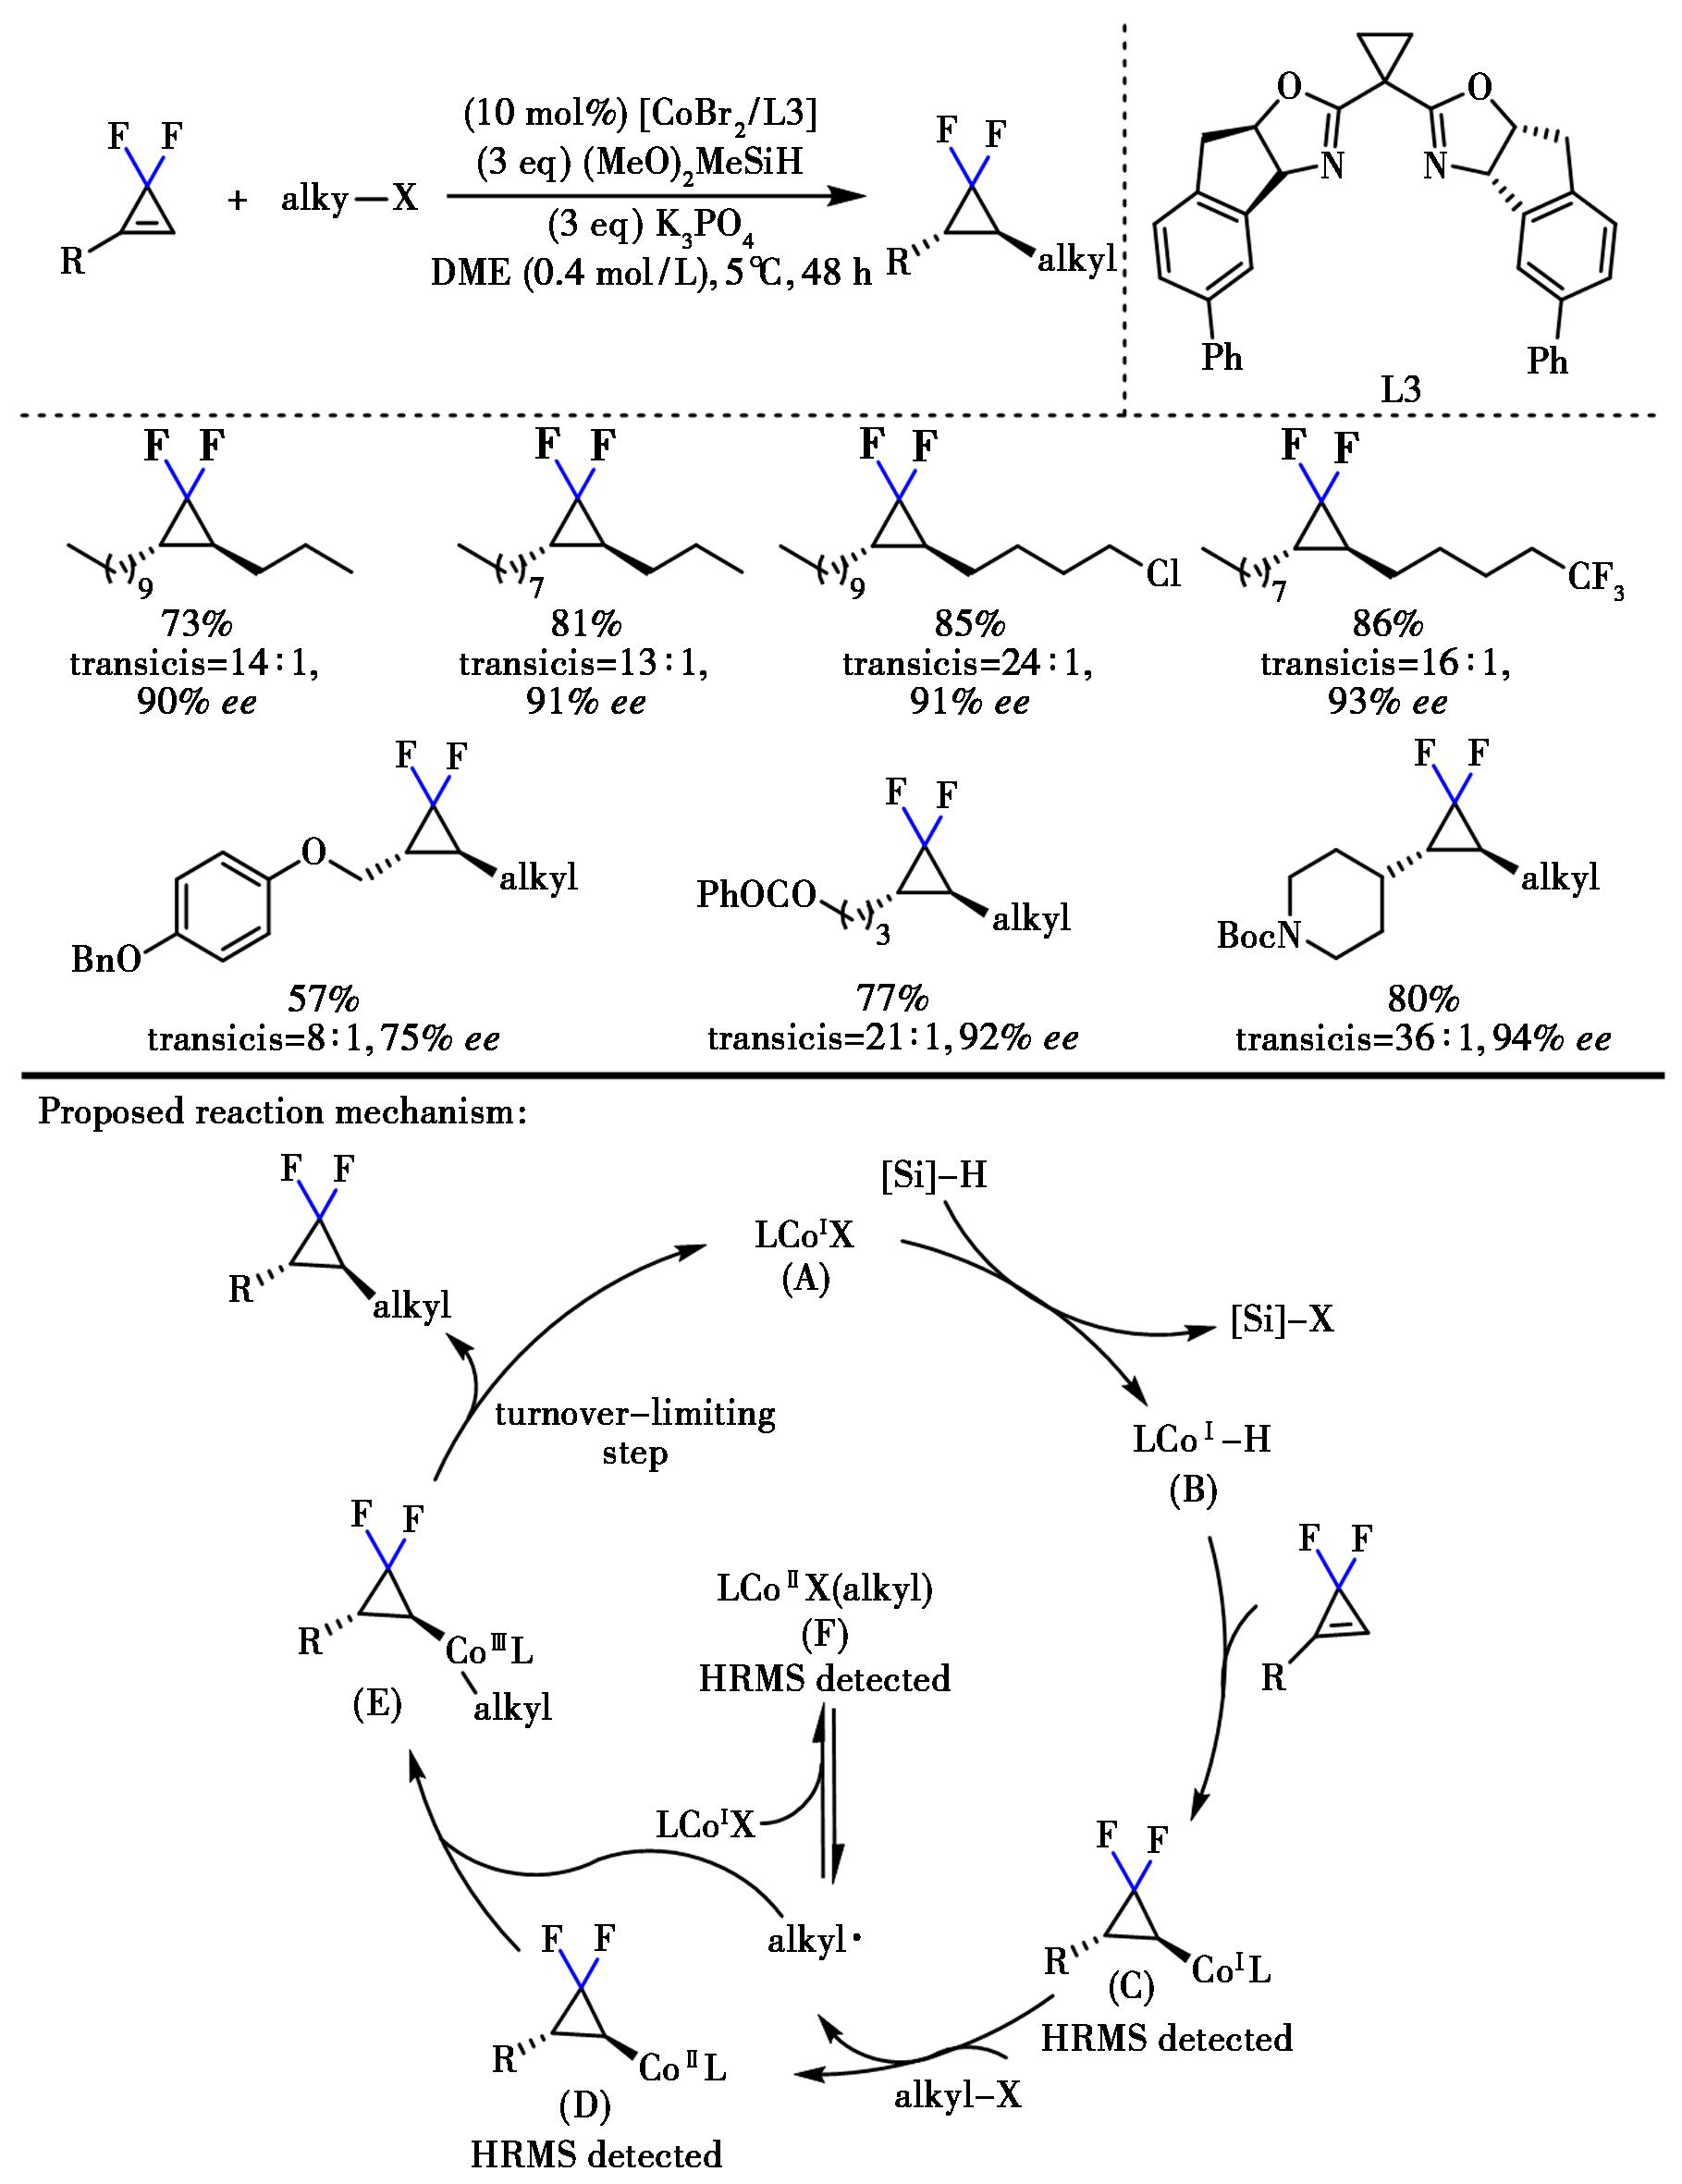
图5 钴催化手性偕二氟环丙烷化反应[20]
Fig.5 Cobalt-catalyzed asymmetric gem-difluorocyclopropanation[20]
2021年,Zhu课题组[22]报道了一种通过钯催化合成含偕二氟甲基(CF2H)季碳立体中心1H-异吲哚类化合物的方法(图6)。反应机理涉及零价钯催化下芳基碘化物与α,α-二芳基二氟乙基异腈的偶联过程,通过钯中间体对异腈的配位活化引发C—H键插入,形成立体选择性的五元环过渡态。关键配体筛选显示SPINOL衍生的手性磷酰胺配体L4(双芳基氧膦-螺二萘酚结构)对立体控制起决定性作用,其空间位阻和电子效应协同稳定了过渡态构象,实现高达99%的对映选择性(ee)。作者通过对比实验揭示了偕二氟甲基的强吸电子效应和可能的C—H…F—C氢键作用不仅提高了反应活性(促进异腈的亲电性),还通过空间位阻强化了手性环境的区分度,而将氟替换为甲基时反应效率和选择性均显著下降(仅获11%产率和57% ee)。该策略通过氟烷基底物与钯-配体复合物的协同作用,首次实现了偕二氟季碳中心的高效不对称构建,为含氟药物分子的合成提供了新思路。
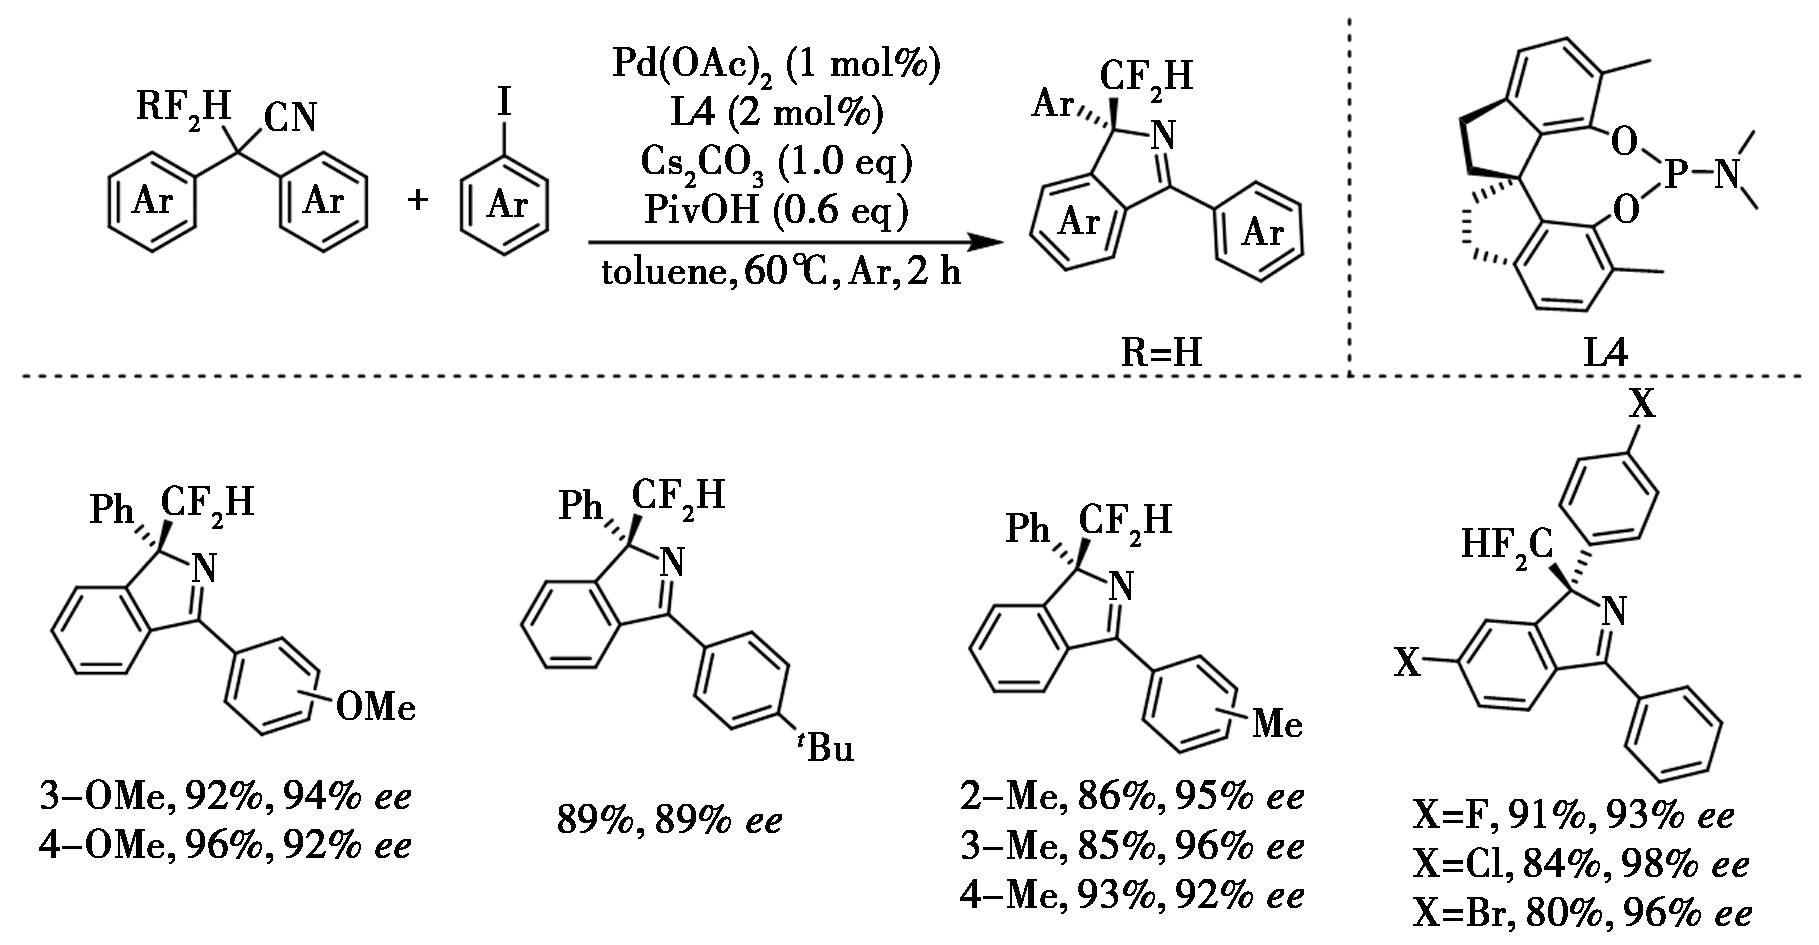
图6 钯催化不对称偕二氟甲基化反应[22]
Fig.6 Palladium-catalyzed asymmetric gem-difluoromethylation[22]
2023年,Zhu课题组[23]通过铑催化对映选择性B—H键插入反应和路易斯酸促进联烯化反应,实现了手性偕二氟烷基试剂的精准合成(图7)。反应使用偕二氟烷基衍生的N-三氟甲磺酰腙作为卡宾前体,在双核铑催化剂的作用下,通过金属卡宾中间体与三甲胺硼烷的B—H键插入反应构建手性中心。通过对配体的系统筛选,具有特定π-π堆积效应和空间位阻的手性双铑催化剂能有效控制立体选择性,在甲基叔丁基醚溶剂中于-10 ℃条件下表现出最优性能(99%收率,93% ee)。所得手性偕二氟炔丙基硼试剂可与醛进一步发生协同亲核加成,以高非对映选择性(>20∶1 dr)构建兼具轴手性与中心手性的α-联烯醇。
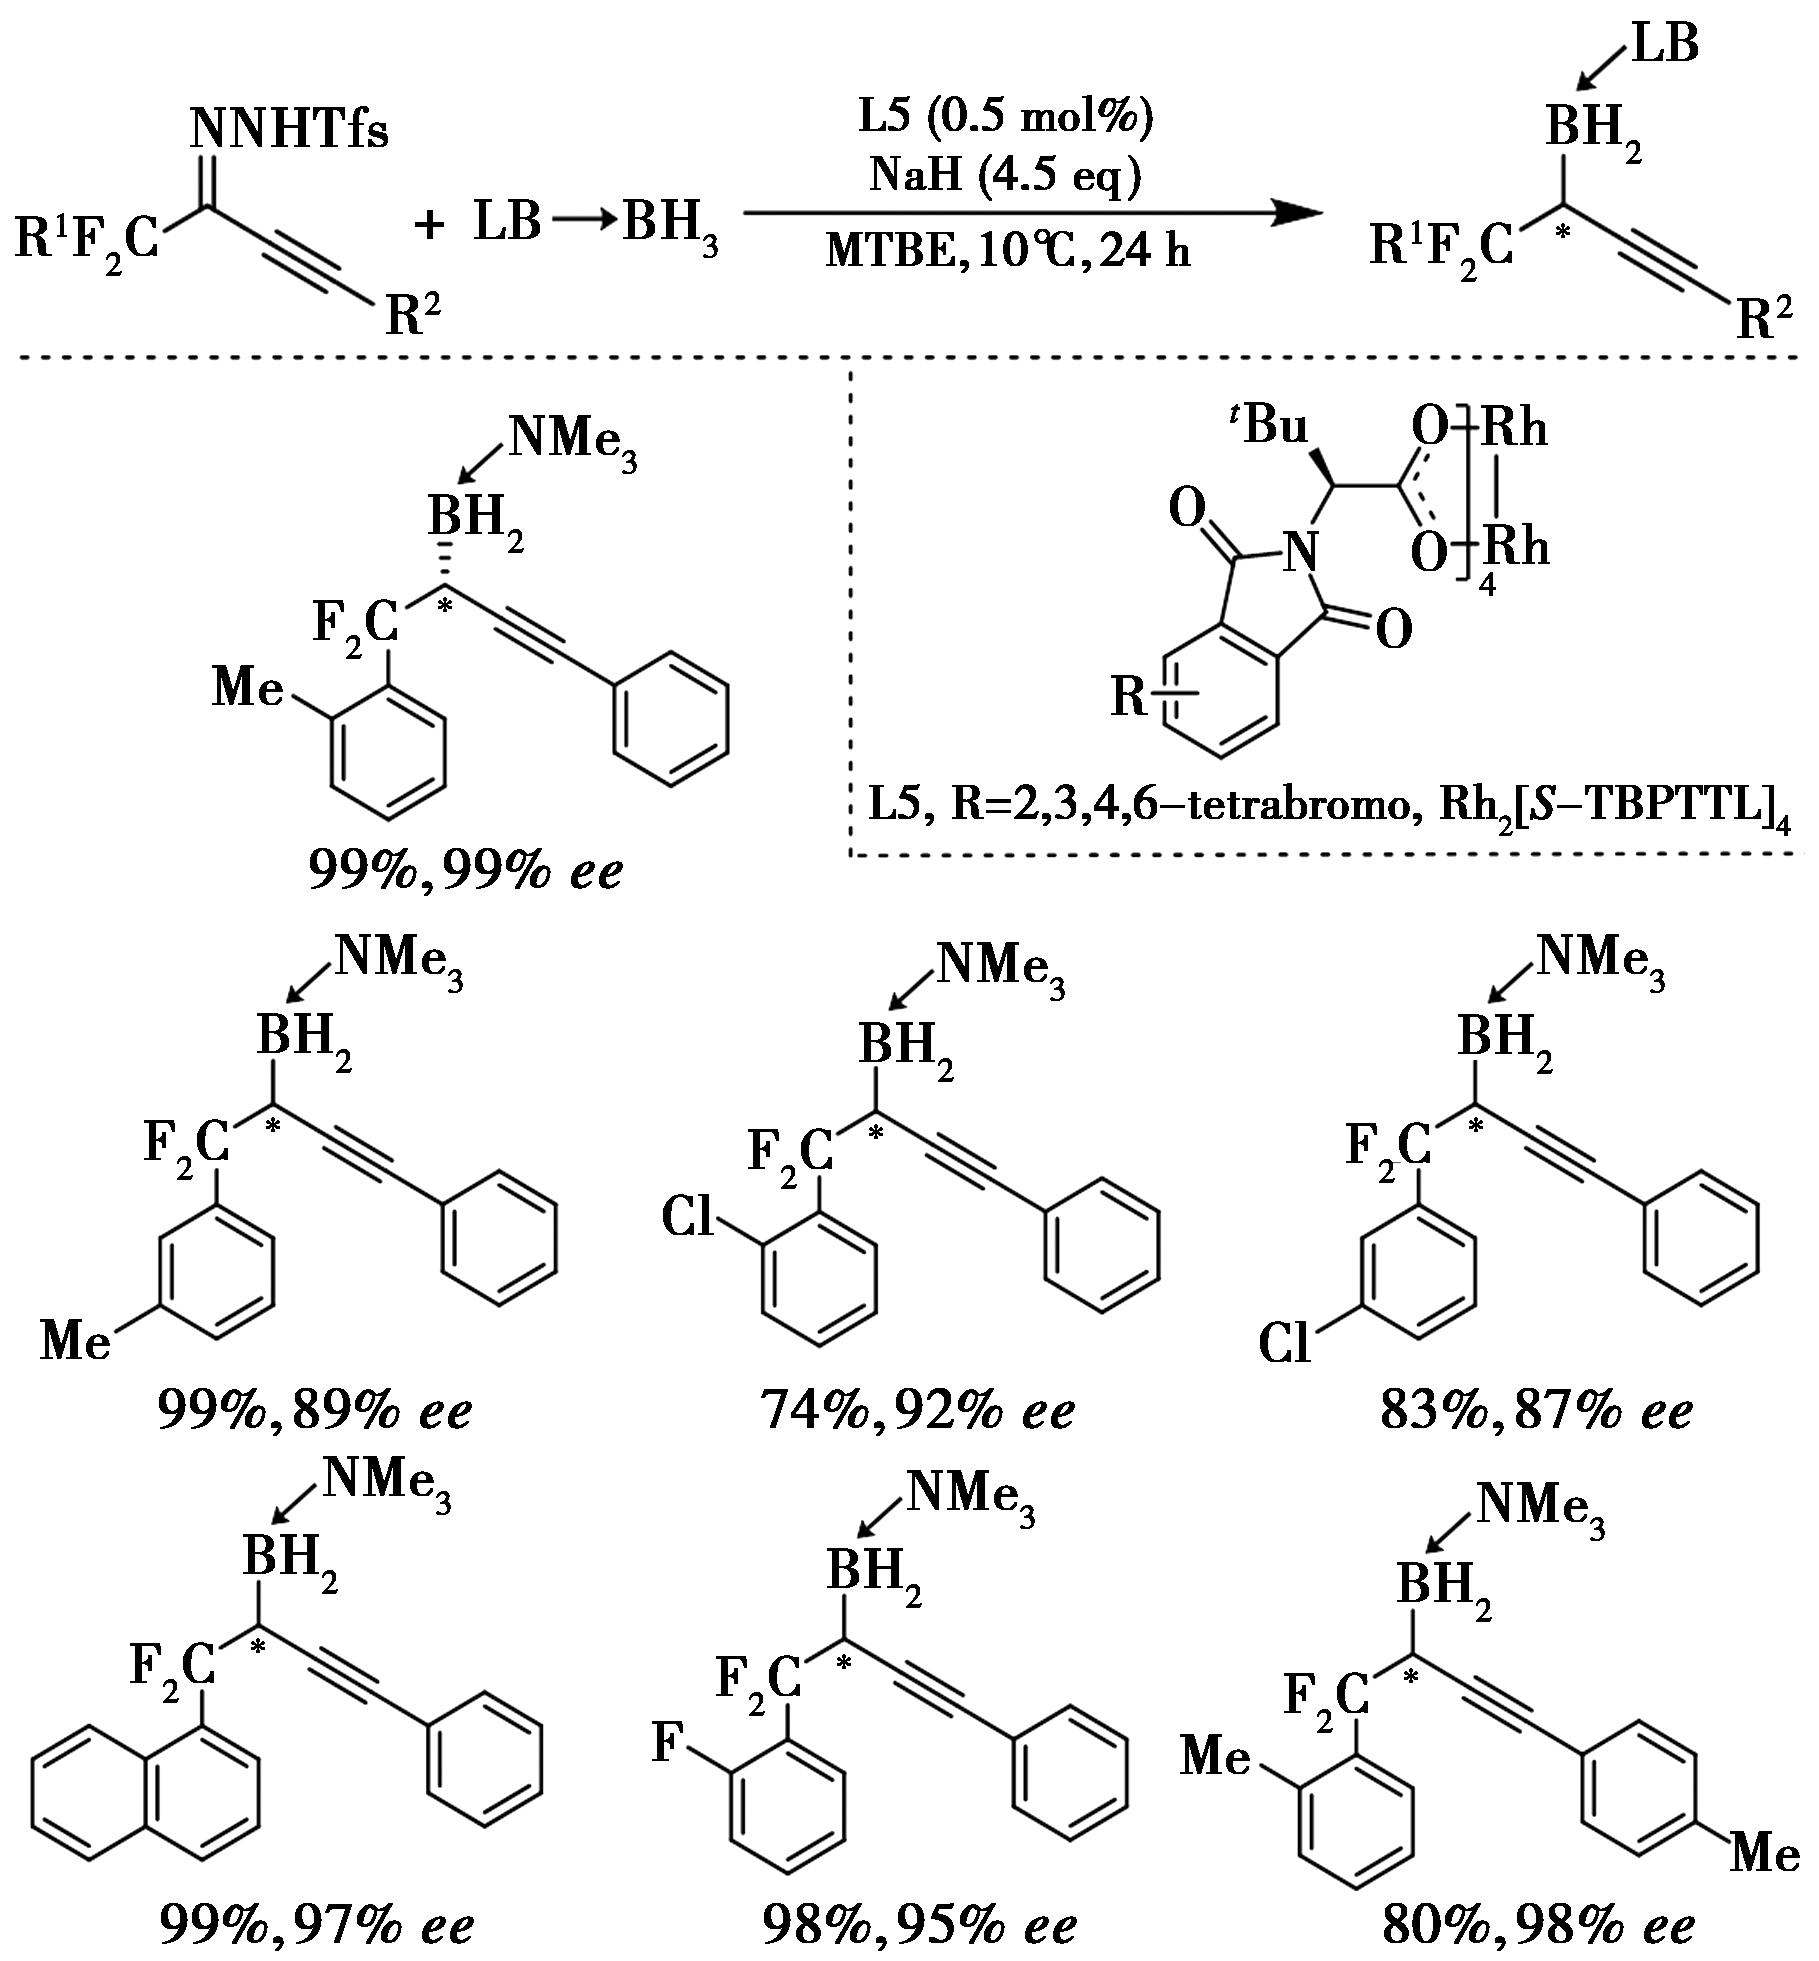
图7 铑催化手性偕二氟烷基试剂合成[23]
Fig.7 Synthesis of chiral gem-difluoroalkyl reagents by rhodium catalysis[23]
2024年,Xu课题组[24]报道了一种基于金属铑和手性锌配合物的双金属催化体系,实现了碳碳双键的高效不对称偕二氟烷基化(图8)。反应机理的核心在于:铑催化剂催化三氟甲基重氮化合物与水反应,生成高反应活性的偕二氟烯醇中间体,亲电试剂靛红亚基丙二腈在手性锌配合物的活化下,与偕二氟烯醇中间体发生Michael加成,构建含偕二氟酮结构的手性季碳中心。配体L6显著提升了对映选择性(95% ee),其空间位阻和电子效应优化了过渡态(TS-I)的立体控制。
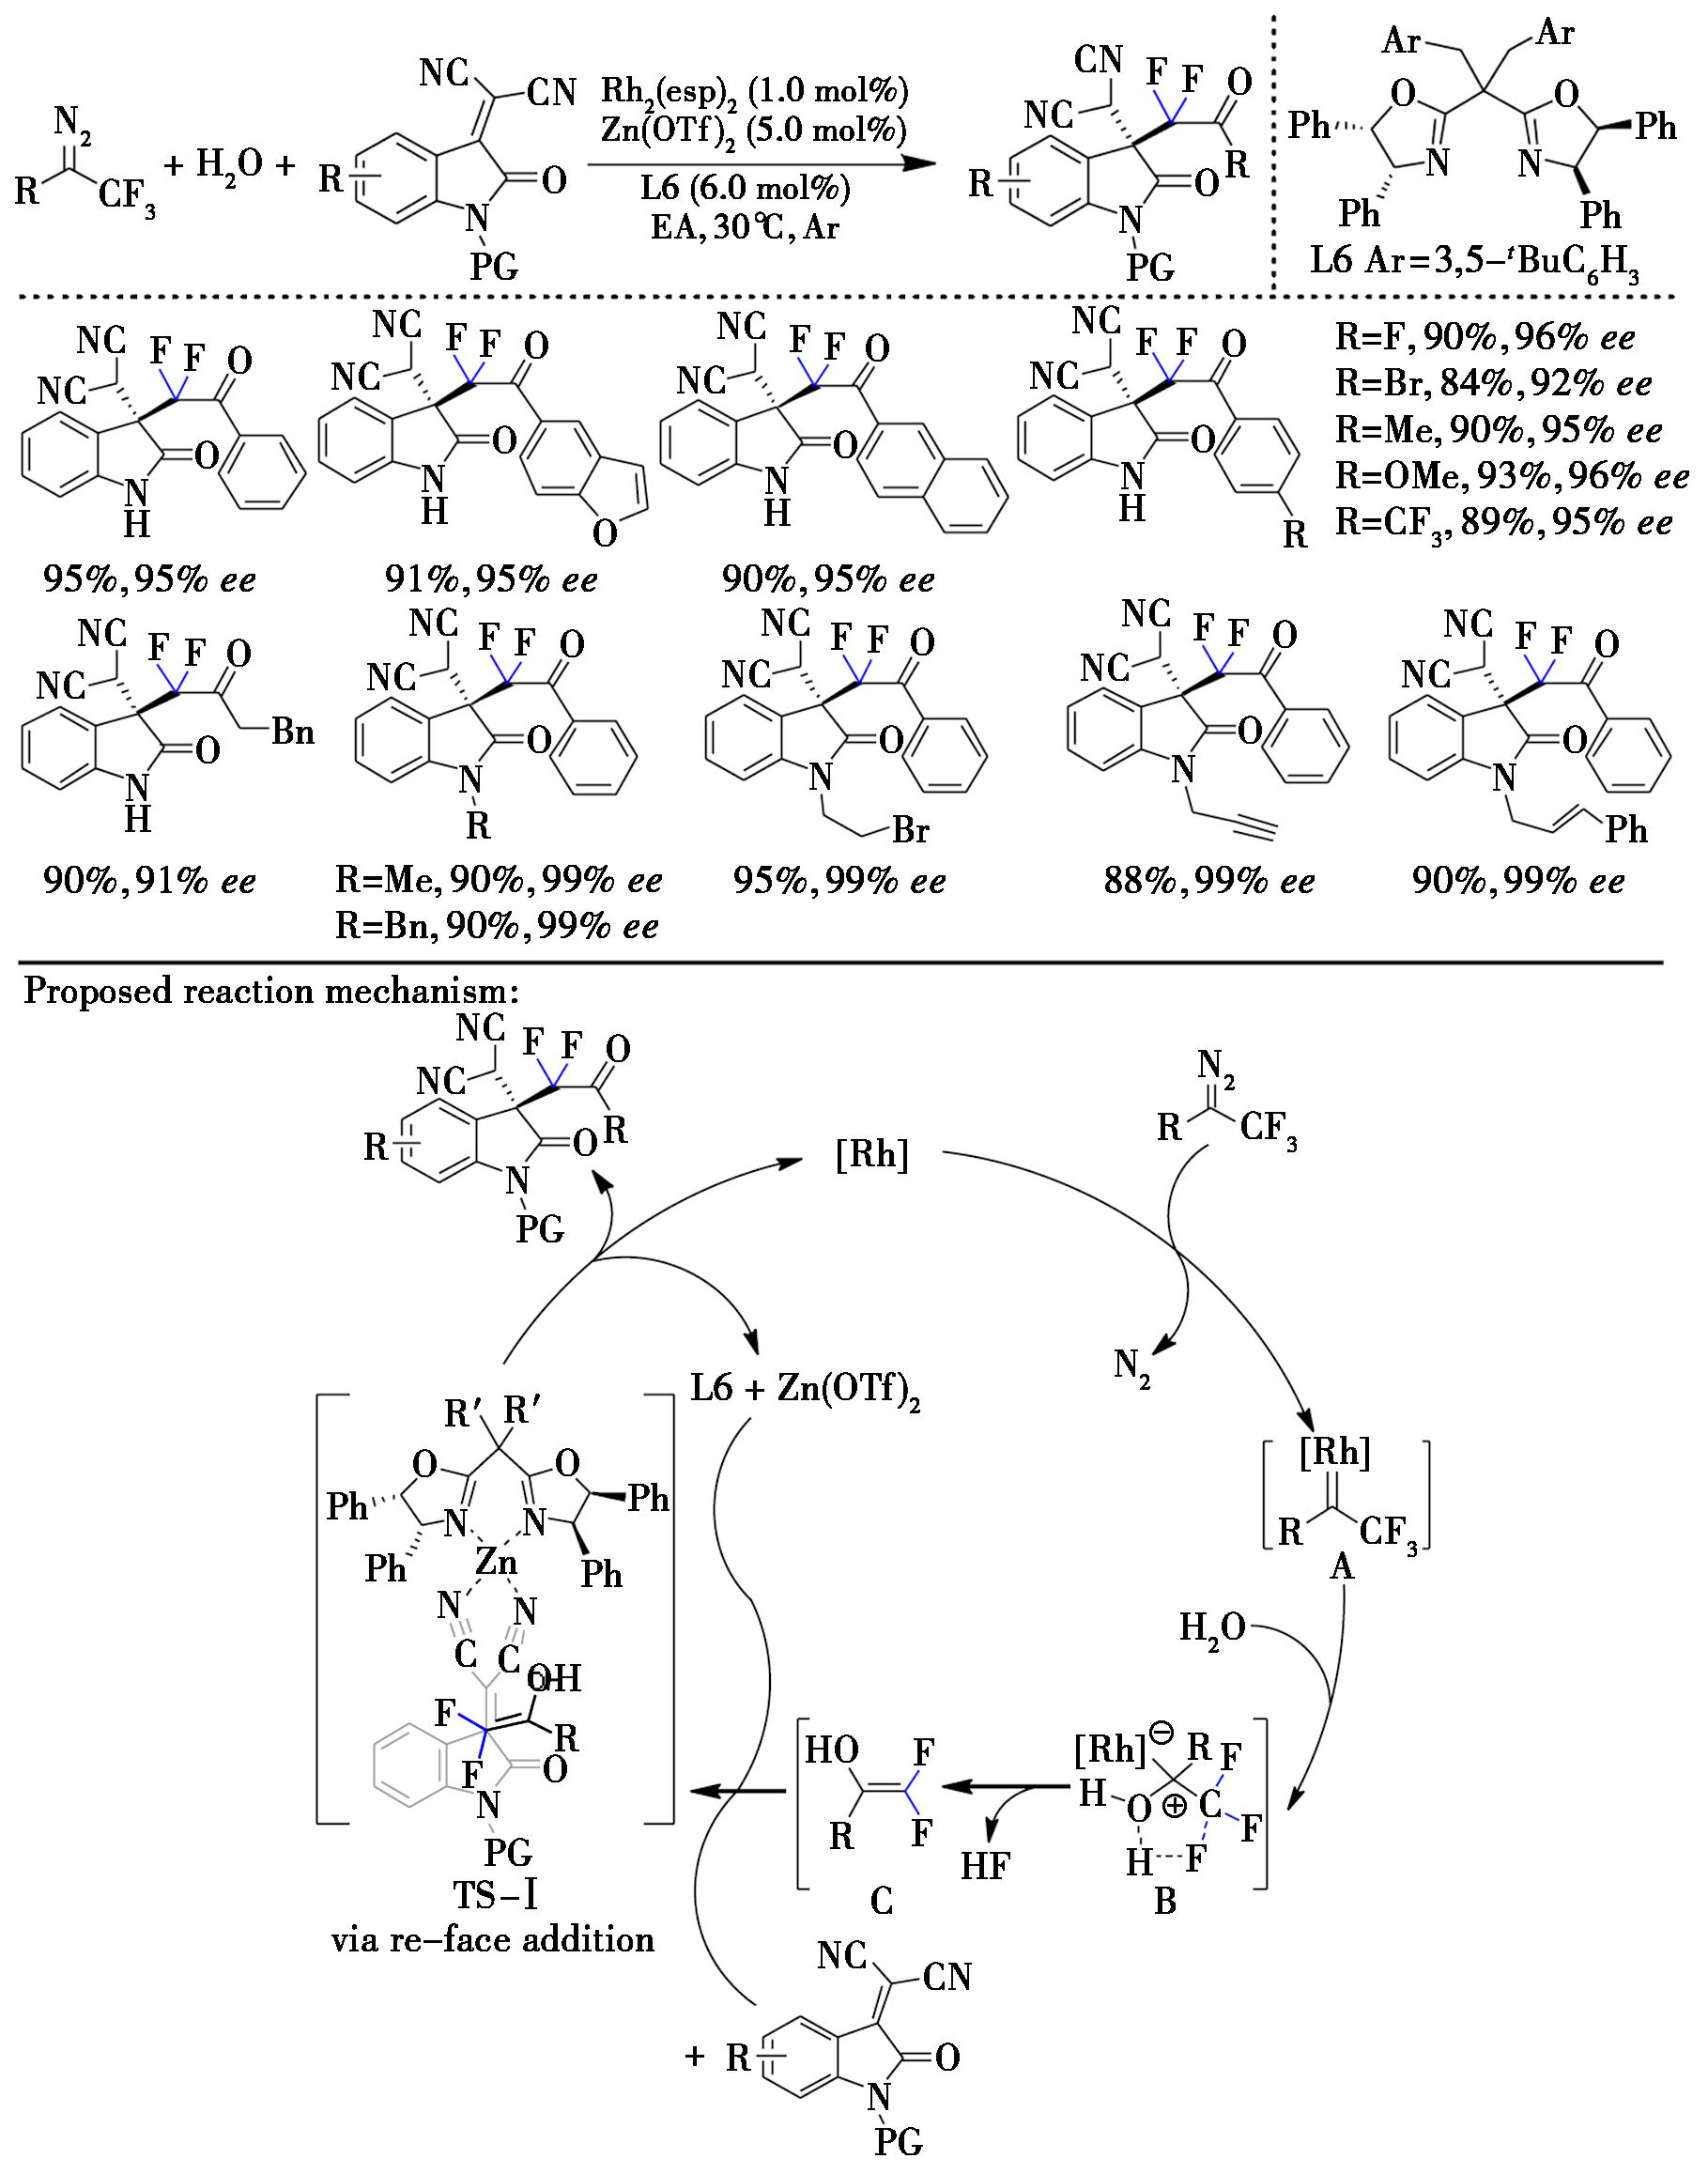
图8 铑/锌催化不对称偕二氟烷基化反应[24]
Fig.8 Rhodium- and zinc-catalyzed asymmetric gem-difluoroalkylation[24]
同年,Xu课题组[25]又报道了一种通过双铑催化三氟甲基重氮化合物与水反应,原位生成类似的高活性α,α-二氟烯醇中间体,实现了和氧化吲哚C3位羰基的高效不对称加成反应(图9)。该反应中,亲电试剂(如氧化吲哚)在手性脲催化剂的活化下,与现场生成的偕二氟烯醇中间体发生加成反应,最终生成手性产物并再生催化剂。
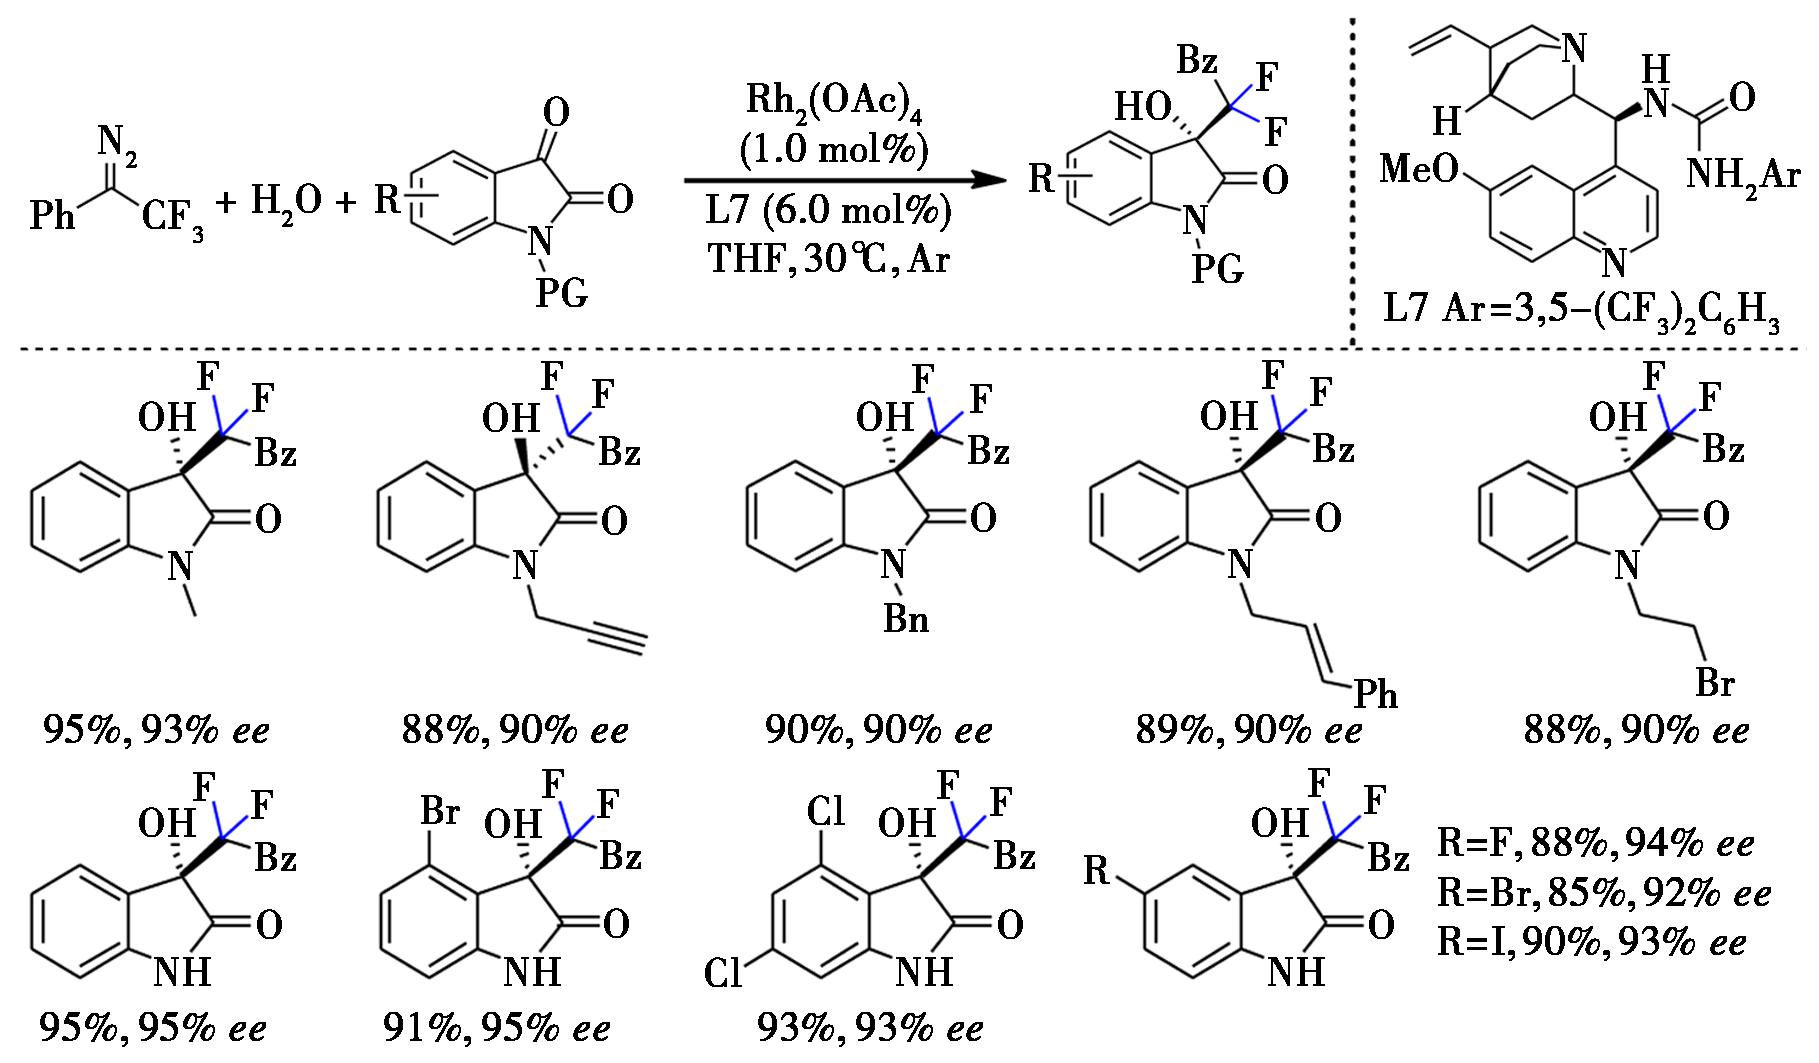
图9 双铑催化三氟甲基重氮化合物和氧化吲哚的不对称加成反应[25]
Fig.9 Dirhodium-catalyzed asymmetric addition of trifluoromethyl diazo compounds and oxindoles[25]
最近,Wang课题组[26]利用镍催化的不对称Negishi交叉偶联反应,成功实现了偕二氟甲基手性中心的高效构建(图10)。该反应的核心在于该课题组设计了一种新型CF2H自由基前体—一类含有异吲哚啉酮结构的烷基卤化物。该前体分子中的氮原子可通过共振效应稳定α-偕二氟甲基自由基,同时羰基氧原子作为配位点与镍中心形成六元环过渡态,从而显著提升反应的立体选择性。手性双噁唑啉配体L8与Ni(Ⅱ)配位后,在-20 ℃下与2-MeTHF溶剂协同作用,使芳基锌试剂对自由基中间体的加成实现对映选择性高达93% ee。机理研究表明,Ni(Ⅰ)物种通过单电子转移过程活化C—Cl键,生成偕二氟甲基自由基;该自由基随后与芳基镍物种结合,形成 Ni(Ⅲ)中间体,最后经还原消除步骤完成手性碳-碳键的构筑。近期,该课题组在类似催化体系下进一步实现了含α-CF2H结构的氨基氯化物与乙烯基碘化物的对映选择性还原烯基化反应[27]。
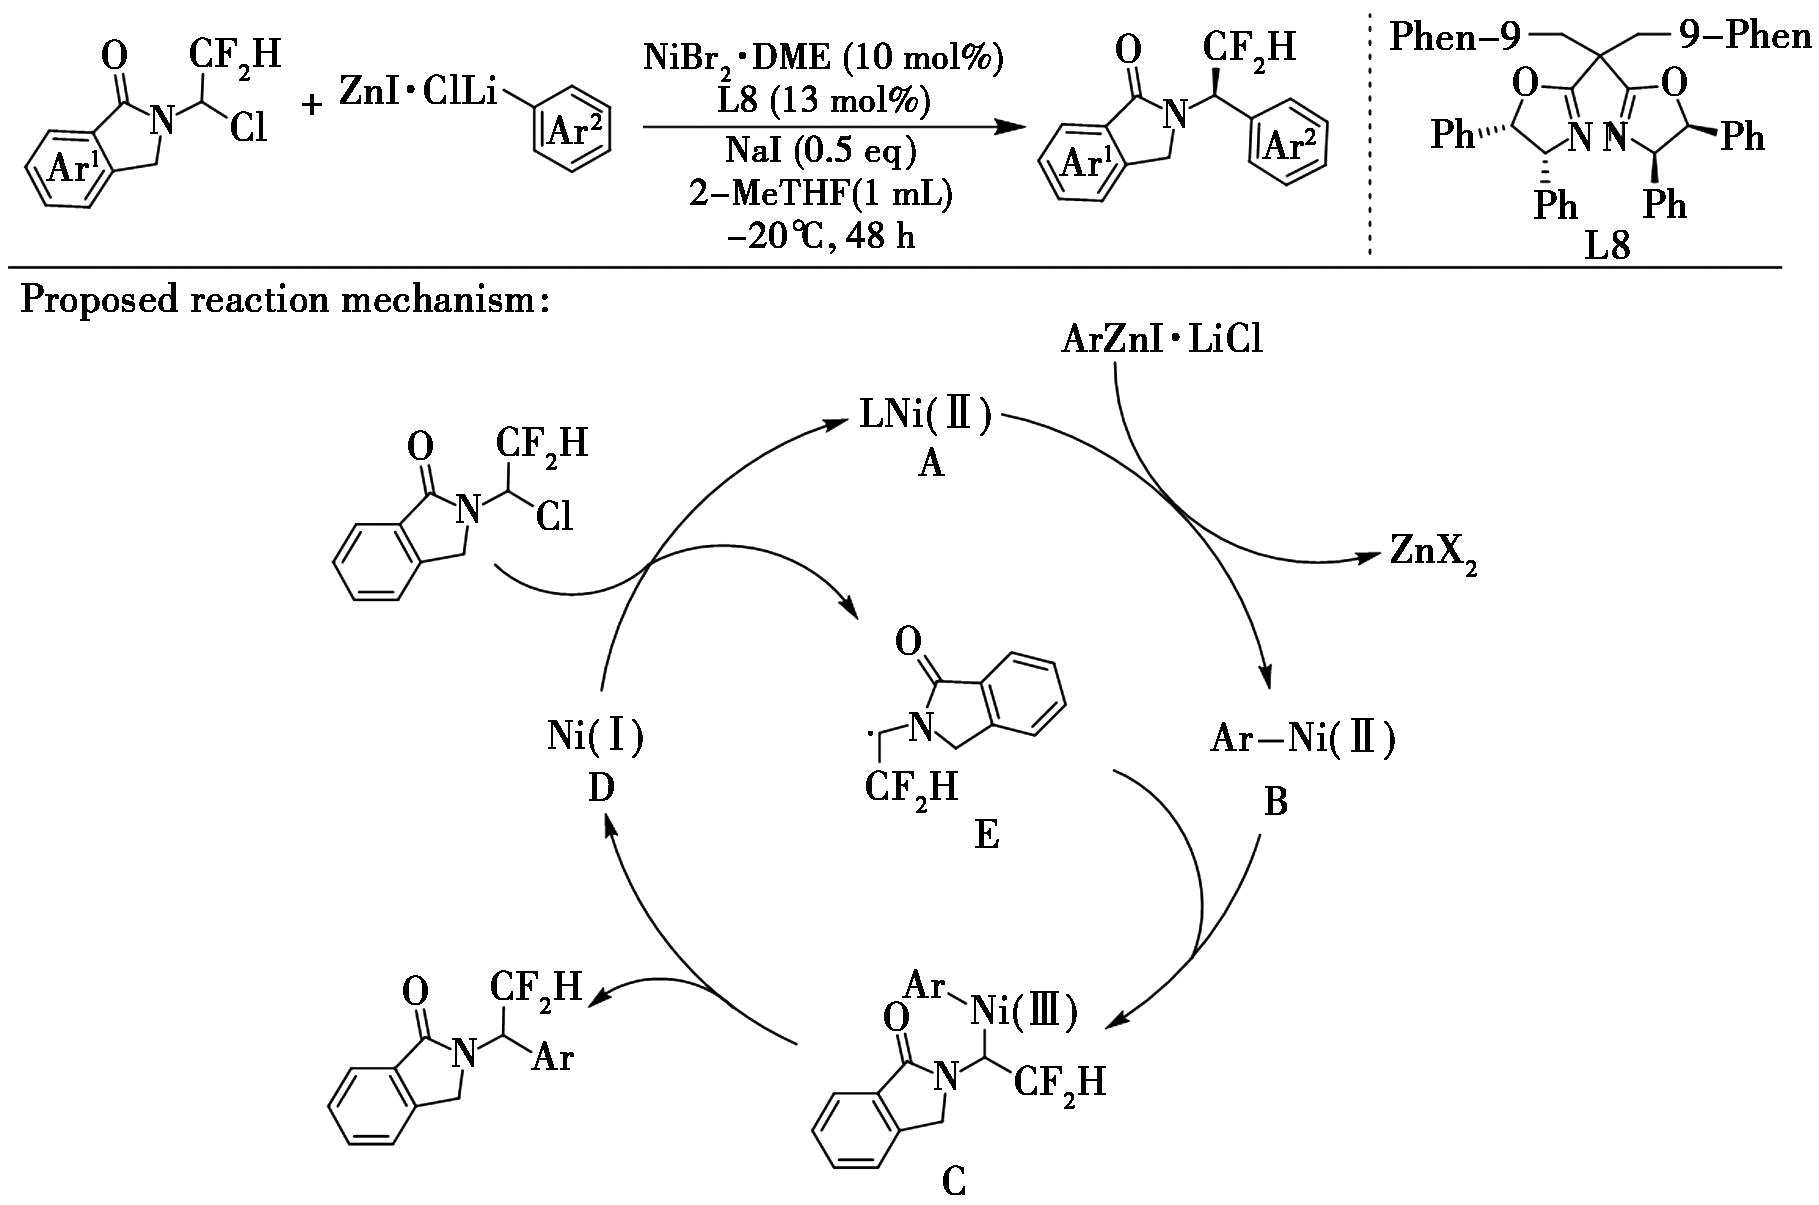
图10 镍催化不对称Negishi交叉偶联反应[26]
Fig.10 Nickel-catalyzed asymmetric Negishi cross-coupling reaction[26]
1.2 有机催化体系
2019年,Ji课题组[28]报道了一种基于有机催化的不对称级联环化反应,通过双功能金鸡纳生物碱衍生物L9,实现了2-炔基-3,3-二氟-3H-吲哚(双亲电体)与2-巯基咪唑(双亲核体)之间的高效立体选择性转化(图11)。在催化机制方面,催化剂L9的C6和C9位羟基通过氢键作用活化炔基和氟原子,同时其叔胺部分促使2-巯基咪唑去质子化生成硫醇盐亲核物种,构成协同双活化模式。该反应依次经历硫醇盐对炔基的亲核进攻、环化过程,以及氟原子通过电子效应稳定关键中间体,最终获得含有螺环季碳中心的偕二氟C2-螺吲哚啉结构。在配体筛选过程中,cupreidine表现出优于其他双功能催化剂的催化性能,尤其是其自由羟基对立体化学控制具有决定性作用(C6/C9羟基保护后催化效率和对映选择性显著降低)。此外,反应体系中加入3Å分子筛,可通过吸附水分显著提高对映选择性至86% ee,进一步验证了氢键作用对立体选择性的积极影响。底物适用范围研究表明,芳环对位取代基具有良好的兼容性,可获得68%~86% ee的中高对映选择性;而邻、间位取代基及杂环底物因空间位阻或电子效应的影响,对映选择性明显下降,反映出催化剂与底物之间存在着严格的空间匹配要求。
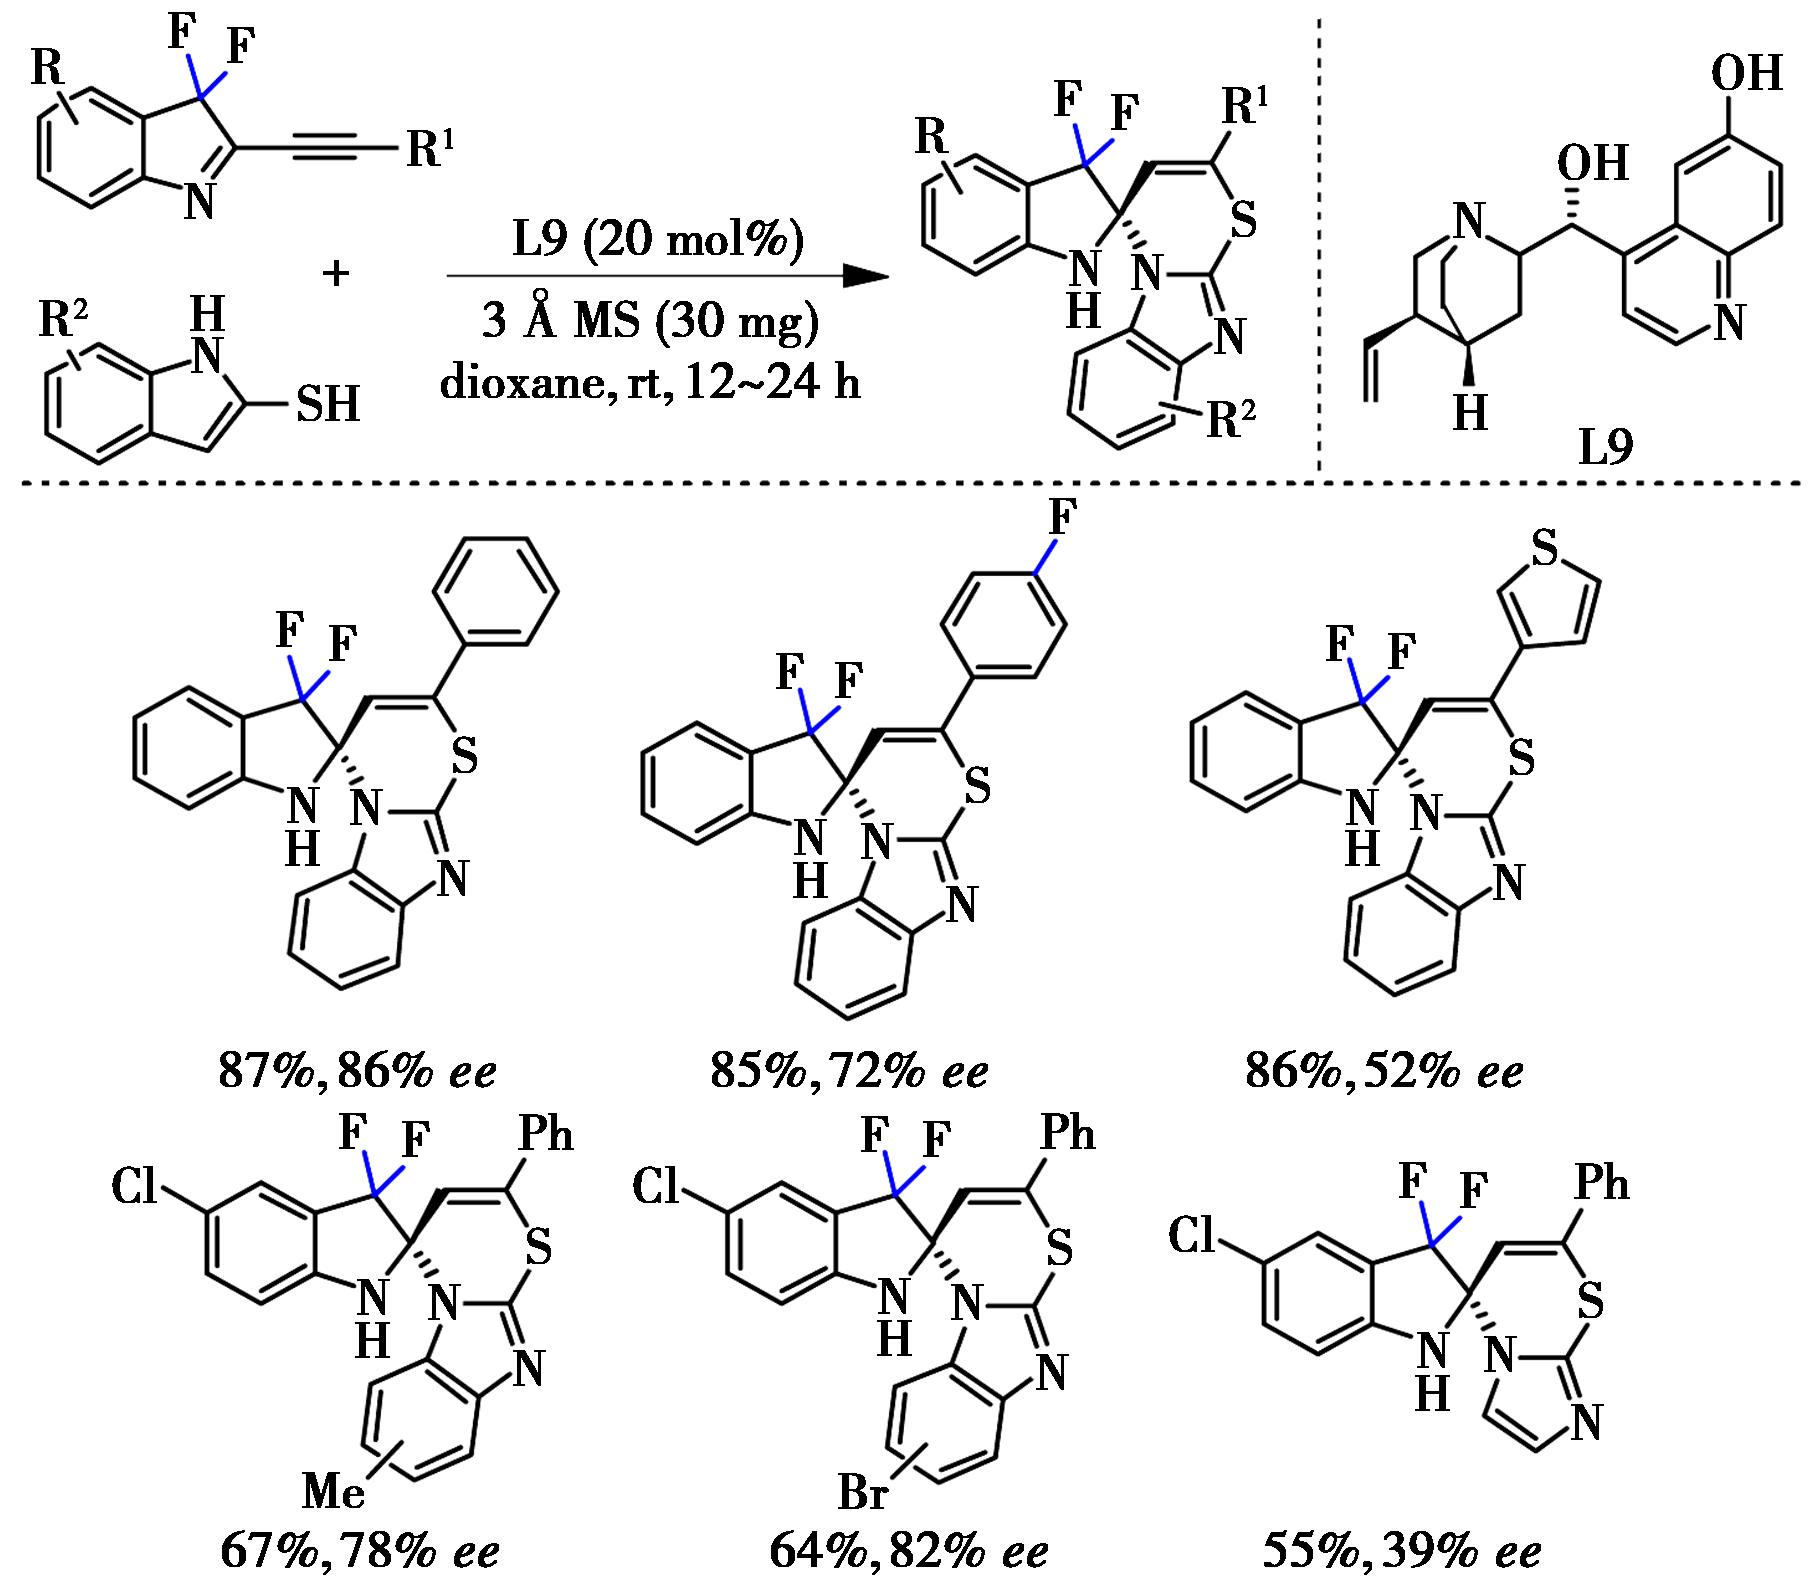
图11 有机催化吲哚衍生物和2-巯基咪唑的不对称级联环化反应[28]
Fig.11 Asymmetric cascade cyclization of indole derivatives and 2-mercaptoimidazoles via organocatalysis[28]
2020年,Shibata课题组[29]通过Morita-Baylis-Hillman(MBH)氟化物与三甲基硅基乙氧羰基二氟甲基试剂(Me3Si-CF2CO2Et)之间的对映选择性烯丙基取代反应,成功实现了手性偕二氟亚甲基化合物的高效构建(图12)。该方法的核心在于利用金鸡纳生物碱类催化剂,通过硅辅助的C—F键断裂触发MBH氟化物的动态动力学拆分。在这一过程中,硅原子通过与MBH氟化物中C—F键的氟原子配位形成Si—F键,从而削弱C—F键并启动分步的SN2′取代途径。金鸡纳生物碱催化剂L10则借助其奎宁环氮原子与MBH氟化物的末端烯丙位发生相互作用,构建起立体化学控制的关键过渡态。值得注意的是,底物中的(R)-对映体在反应体系内可发生动态外消旋化,并转化为(S)-对映体参与后续反应,从而使产物收率突破传统动力学拆分的50%理论极限,最高可达85%。在配体筛选方面,双齿金鸡纳碱配体如L10凭借其刚性的分子骨架和合理的空间/电子效应,能够精确调控过渡态的手性环境,在-20 ℃条件下可获得高达93% ee的对映选择性。
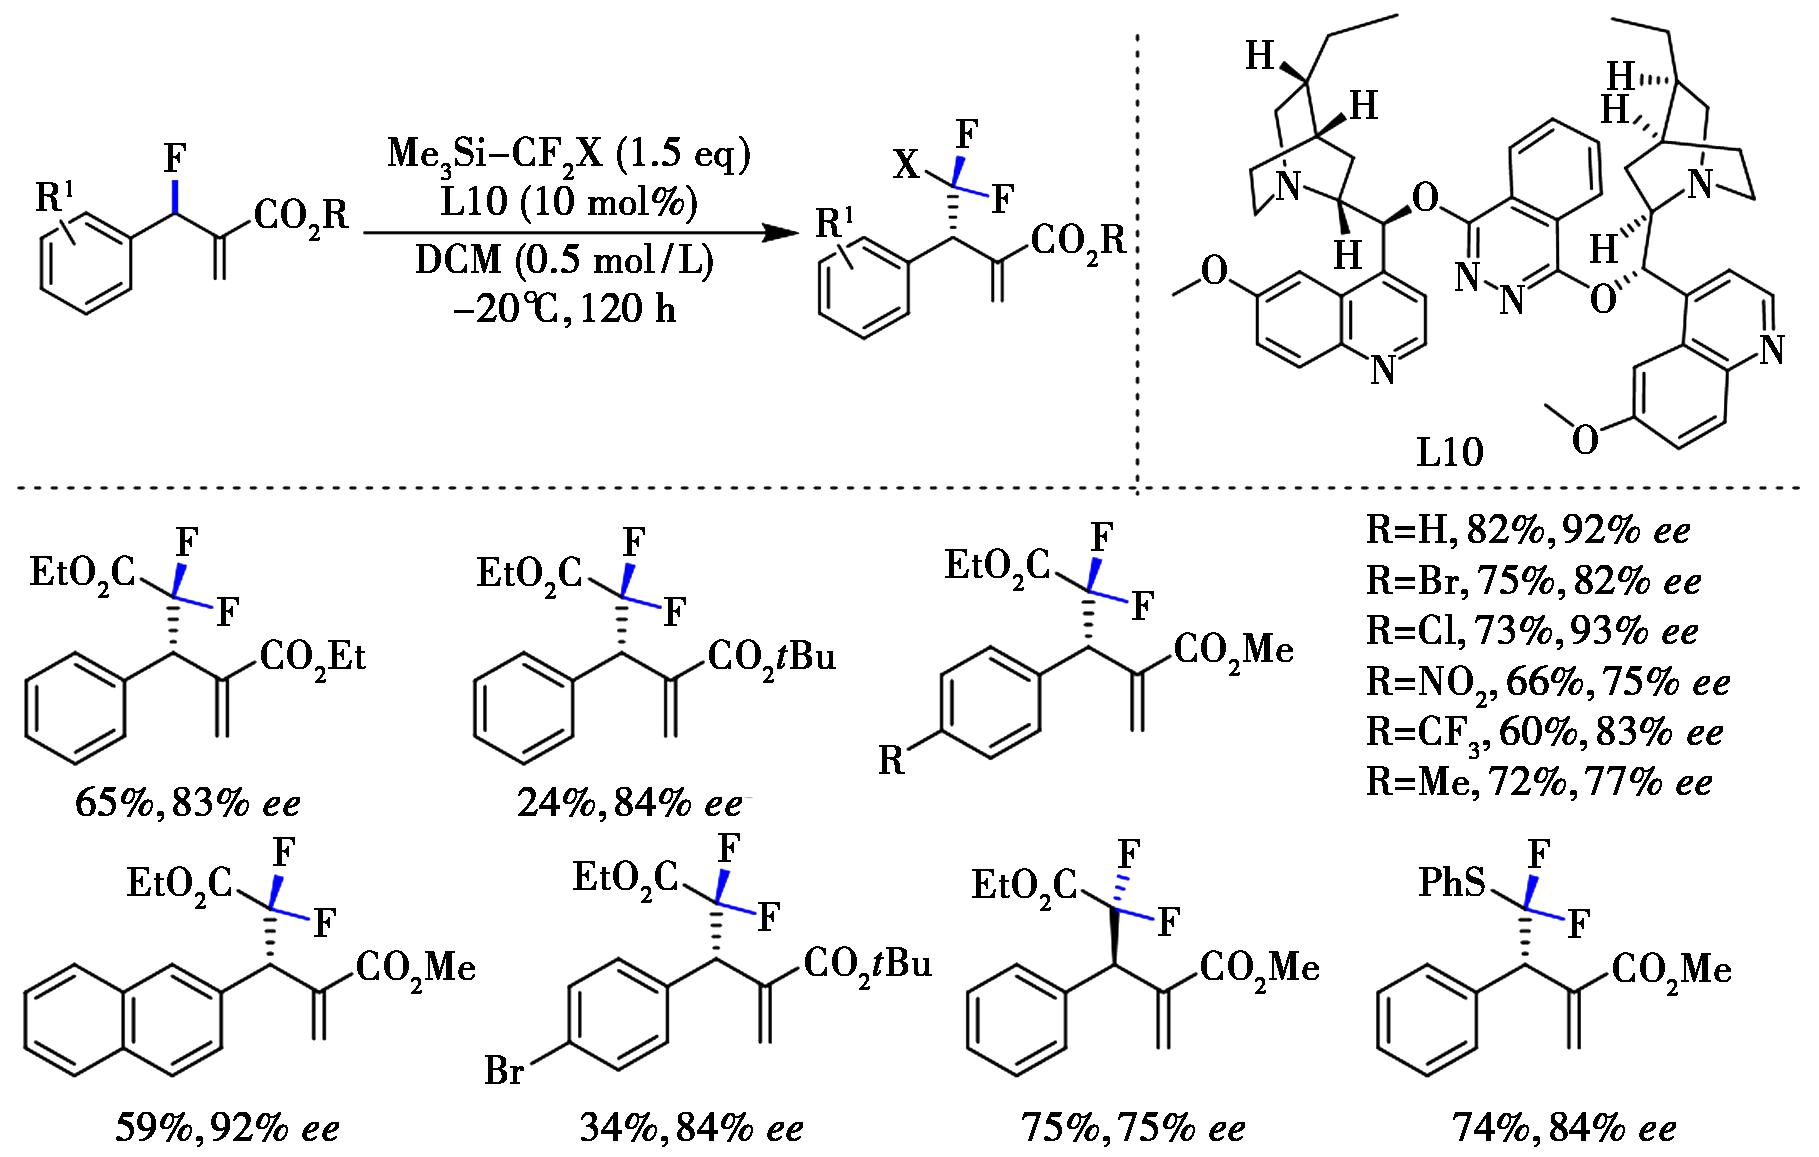
图12 金鸡纳生物碱催化的MBH氟化物不对称烯丙基二氟甲基化反应[29]
Fig.12 Cinchona alkaloid-catalyzed asymmetric allylic difluoromethylation of MBH fluorides[29]
2023年,Brigaud课题组[30]报道了一种基于Strecker型反应的对映选择性合成偕二氟丙氨酸(DfAla)的新策略(图13)。该方法的立体化学构建归因于手性二氟乙醛亚胺的不对称氰基化过程。首先,(R)-苯乙胺与二氟乙醛半缩醛经缩合反应生成手性亚胺中间体;随后,在路易斯酸催化下,三甲基氰硅烷(TMSCN)对亚胺进行亲核加成,生成两种非对映体氨基腈产物,其非对映选择性(dr)为60∶40。该步骤的立体选择性主要来源于手性胺配体所诱导的亚胺空间构型:BF3通过配位作用活化亚胺以提高其亲电反应活性,而TMSCN中氰基的进攻方向则受到手性亚胺立体环境的有效调控。分离所得的非对映体经浓硫酸介导的腈基水解转化为酰胺;随后,通过脱苄基保护并引入Fmoc基团以增强氨基稳定性,最终在酸性条件(12 mol/L HCl/AcOH)下水解酰胺得到目标羧酸。值得一提的是,该水解条件能够有效抑制α-氟烷基侧链的差向异构化,对映体纯度损失控制在10% ee以内。整条路线以5步总产率 45%~50%获得了高对映纯度(>90% ee)的Fmoc-DfAla。该策略通过手性胺配体与路易斯酸的协同催化实现了立体选择性控制,同时通过温和水解条件与保护基策略的有机结合,成功克服了氟烷基氨基酸在合成中易发生消旋化的关键难题。
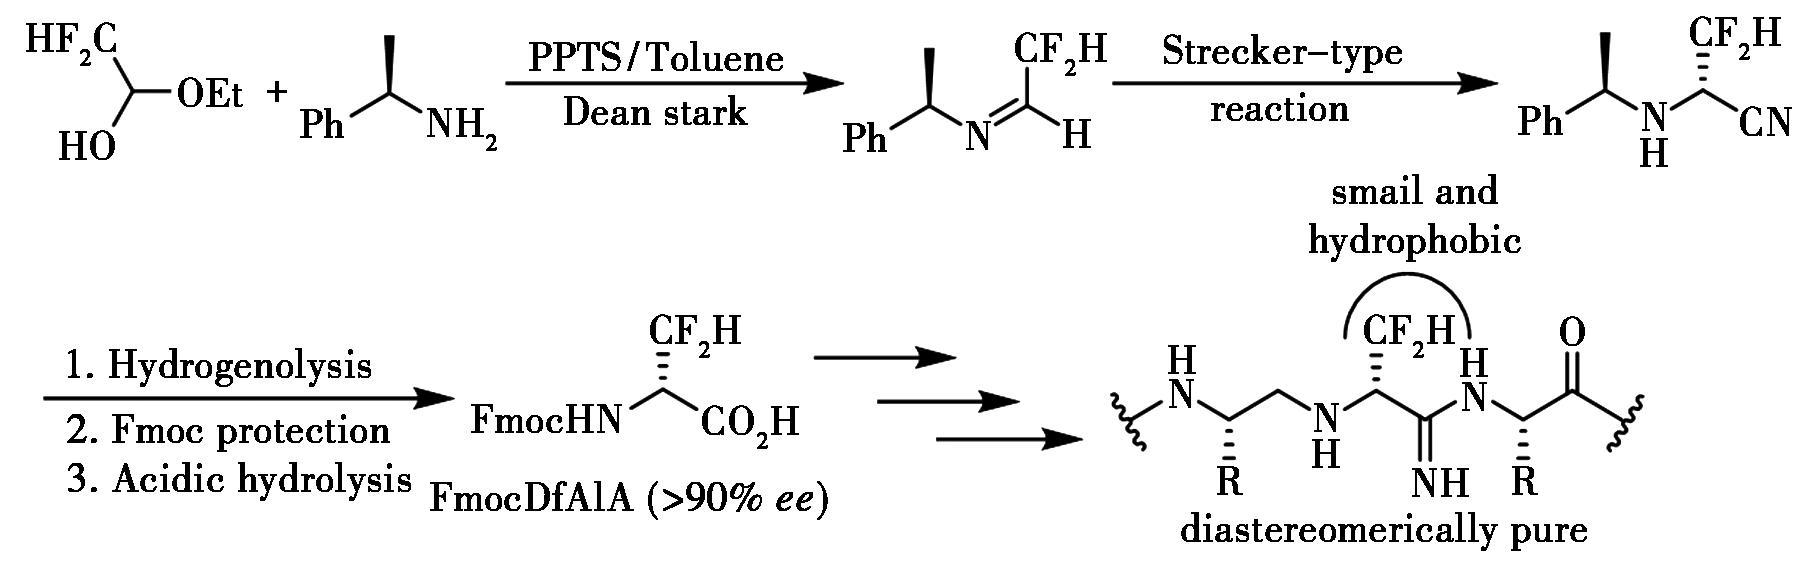
图13 Strecker型不对称合成偕二氟丙氨酸[30]
Fig.13 Strecker-type asymmetric synthesis of gem-difluoroalanine[30]
2023年,Hamashima课题组[31]通过手性双膦氧化物催化体系,实现了双氟烯烃的高效不对称溴环化反应(图14)。该方法成功的关键在于Lewis碱与Brønsted碱的协同催化作用:一方面,催化剂中Lewis碱性膦氧化物与溴化试剂(如DBDMH)作用,生成高反应活性的P O+—Br亲电活性中间体,从而提供强亲电性的溴正离子;另一方面,催化剂中Brønsted碱性位点通过去质子化活化酰胺底物的氨基,进而引发双键的分子内亲核进攻。这种双重活化模式不仅显著提升了反应活性(可在-78 ℃条件下顺利进行),还借助手性配体的立体调控实现了优良的区域选择性(以5-exo环化为主)和对映选择性(ee值高达99%)。在配体筛选中,具有联萘骨架的BINAP型双膦氧化物展现出明显优势,其芳环取代基通过空间位阻与电子效应精确调控过渡态的立体构型。此外,催化剂的酸碱协同作用使得传统上惰性的缺电子双氟烯烃得以高效转化,突破了现有体系主要适用于富电子烯烃的限制。该方法采用商业可得的溴化试剂和可回收催化剂,在构建含溴二氟甲基的恶唑啉类手性季碳中心方面表现出良好的底物普适性,并具备克级规模的合成能力。
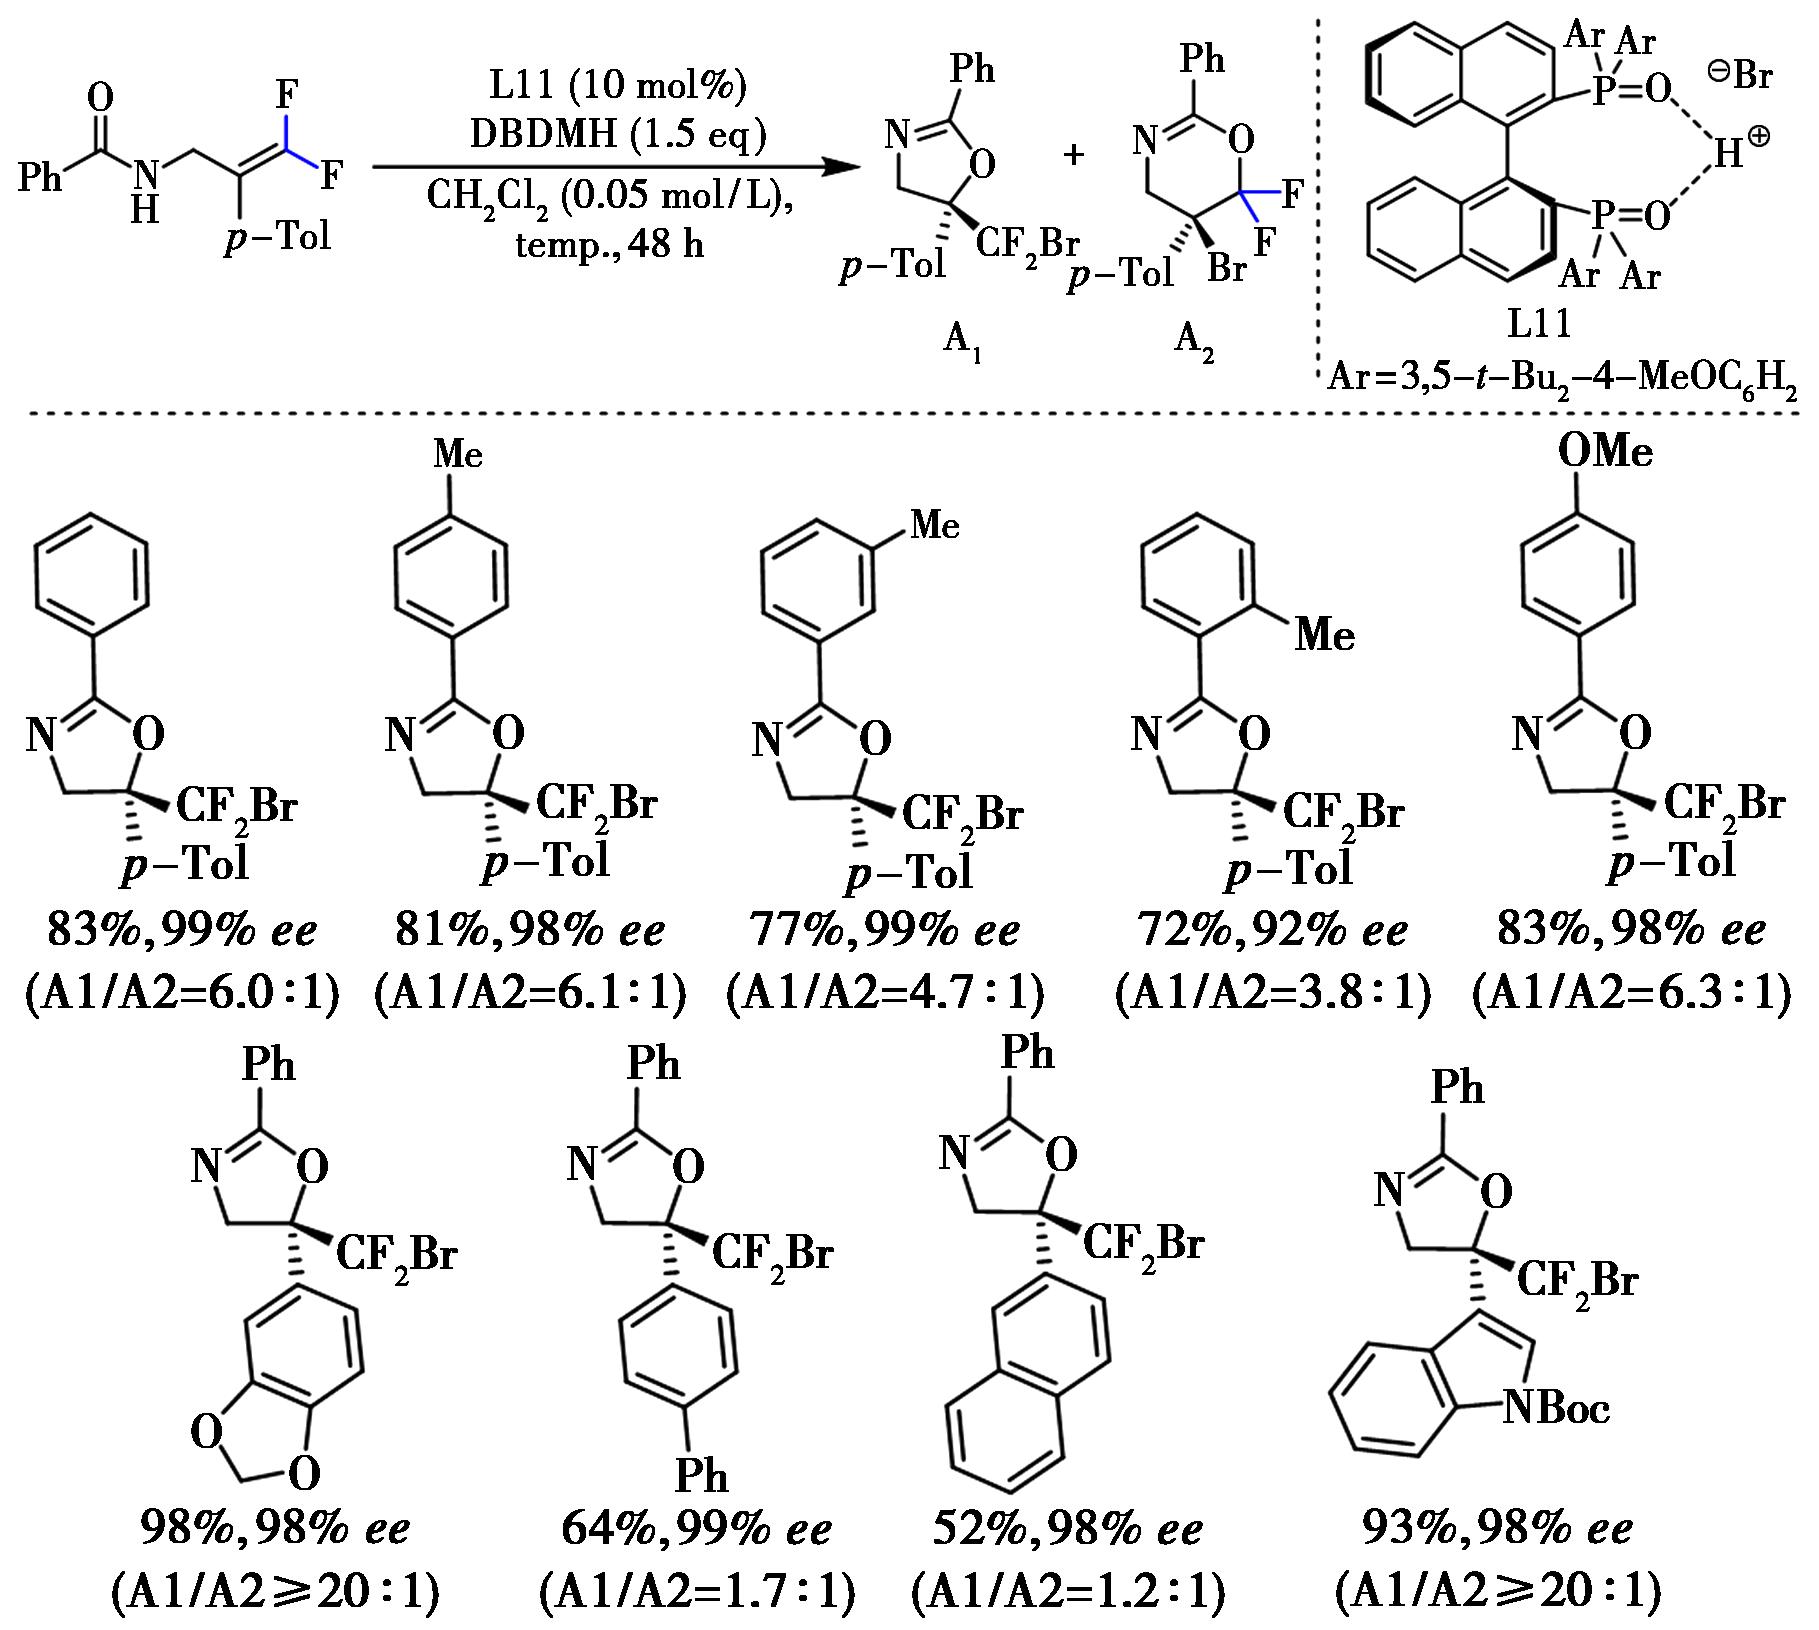
图14 手性双膦氧化物催化双氟烯烃不对称溴环化反应[31]
Fig.14 Chiral bisphosphine oxide-catalyzed asymmetric bromocyclization of difluoroalkenes[31]
2 非含氟分子不对称偕二氟烷基化策略
2.1 过渡金属催化体系
2019年,Mikami课题组[32]报道了首例铜催化的芳基亚甲基Meldrum酸与双二氟甲基锌试剂的不对称Michael加成反应,成功构建了含有sp3立体中心的β-二氟甲基羰基化合物(图15)。该反应通过锌-碘交换反应制备了具有优异稳定性的(HCF2)2Zn(dmpu)2试剂,并采用手性磷酰胺配体L12与CuI组成的催化体系,获得最高99%的产率和82%的对映选择性(ee)。底物拓展实验表明,芳环上带有供电子基团(如甲氧基、萘基)时,ee值较高(72%~82%),而含有吸电子基团(如硝基)时,选择性显著下降至20%。产物的绝对构型经对比确定为S构型。在反应机理方面,作者推测Cu(Ⅰ)-CF2H中间体经氧化加成生成Cu(Ⅲ)物种,同时锌阳离子通过活化羰基氧促进反应进程,最终经还原消除完成催化循环。该方法为具有生物活性潜力的手性偕二氟甲基化合物的合成提供了新的催化策略。然而,该反应条件仍较为苛刻,底物适用范围和机理细节亦有待深入探究。
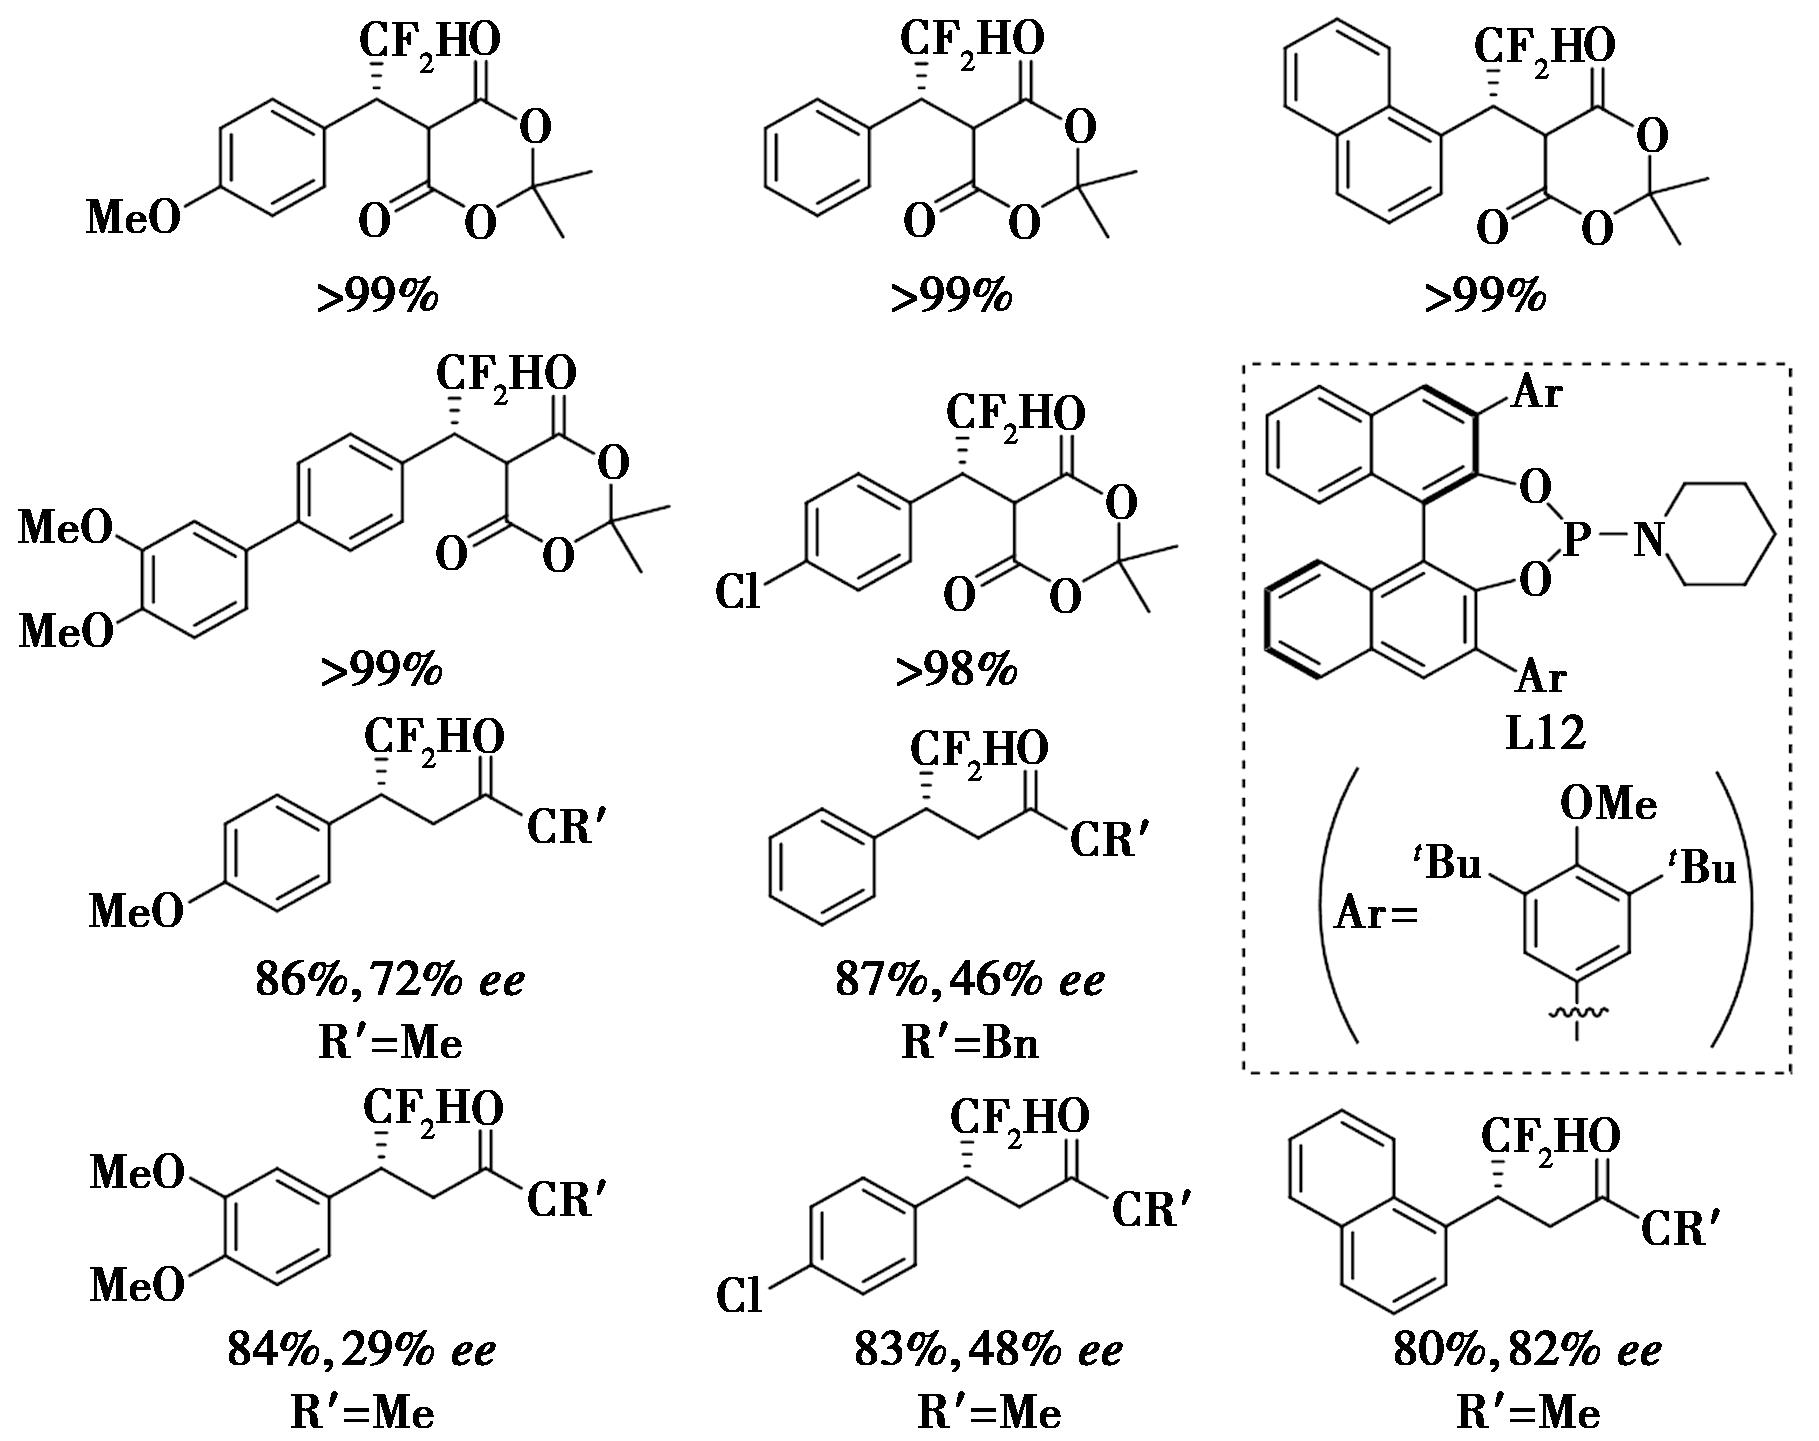
图15 铜催化二氟甲基锌试剂参与的不对称Michael加成反应[32]
Fig.15 Copper-catalyzed asymmetric Michael addition reactions involving difluoromethylzinc reagents[32]
2019年,Zhang课题组[33]实现了铜催化下仲丙炔基磺酸酯与二氟烯醇硅烷的高对映选择性二氟烷基化反应(图16)。该方法以Cu(Ⅰ)/PyBox为催化体系,在温和条件下高效构建了含有手性二氟甲基的丙炔基α,α-二氟酮类化合物,对映选择性最高达99∶1 er。所得产物可作为多功能合成砌块,用于药物分子的后期修饰与构建。在反应机理方面,铜-联吡啶配合物催化丙炔基磺酸酯脱除离去基团,生成γ-铜-丙二烯基中间体;与此同时,二氟烯氧基硅烷经脱硅活化,释放亲核性的二氟烯醇负离子,随后通过立体控制的亲核进攻实现手性中心的构建。作者通过系统实验验证了双核铜中间体的协同催化机制可能是高立体选择性的关键,而分子筛的添加则有效抑制了二氟烷基试剂的质子化副反应。该方法突破了传统有机催化体系对羰基底物的依赖,展现出广泛的底物适用范围,且能够兼容复杂分子结构,产物可进一步转化为含二氟甲基的手性烷烃、烯烃及杂环化合物,在药物化学领域具有重要的应用前景。
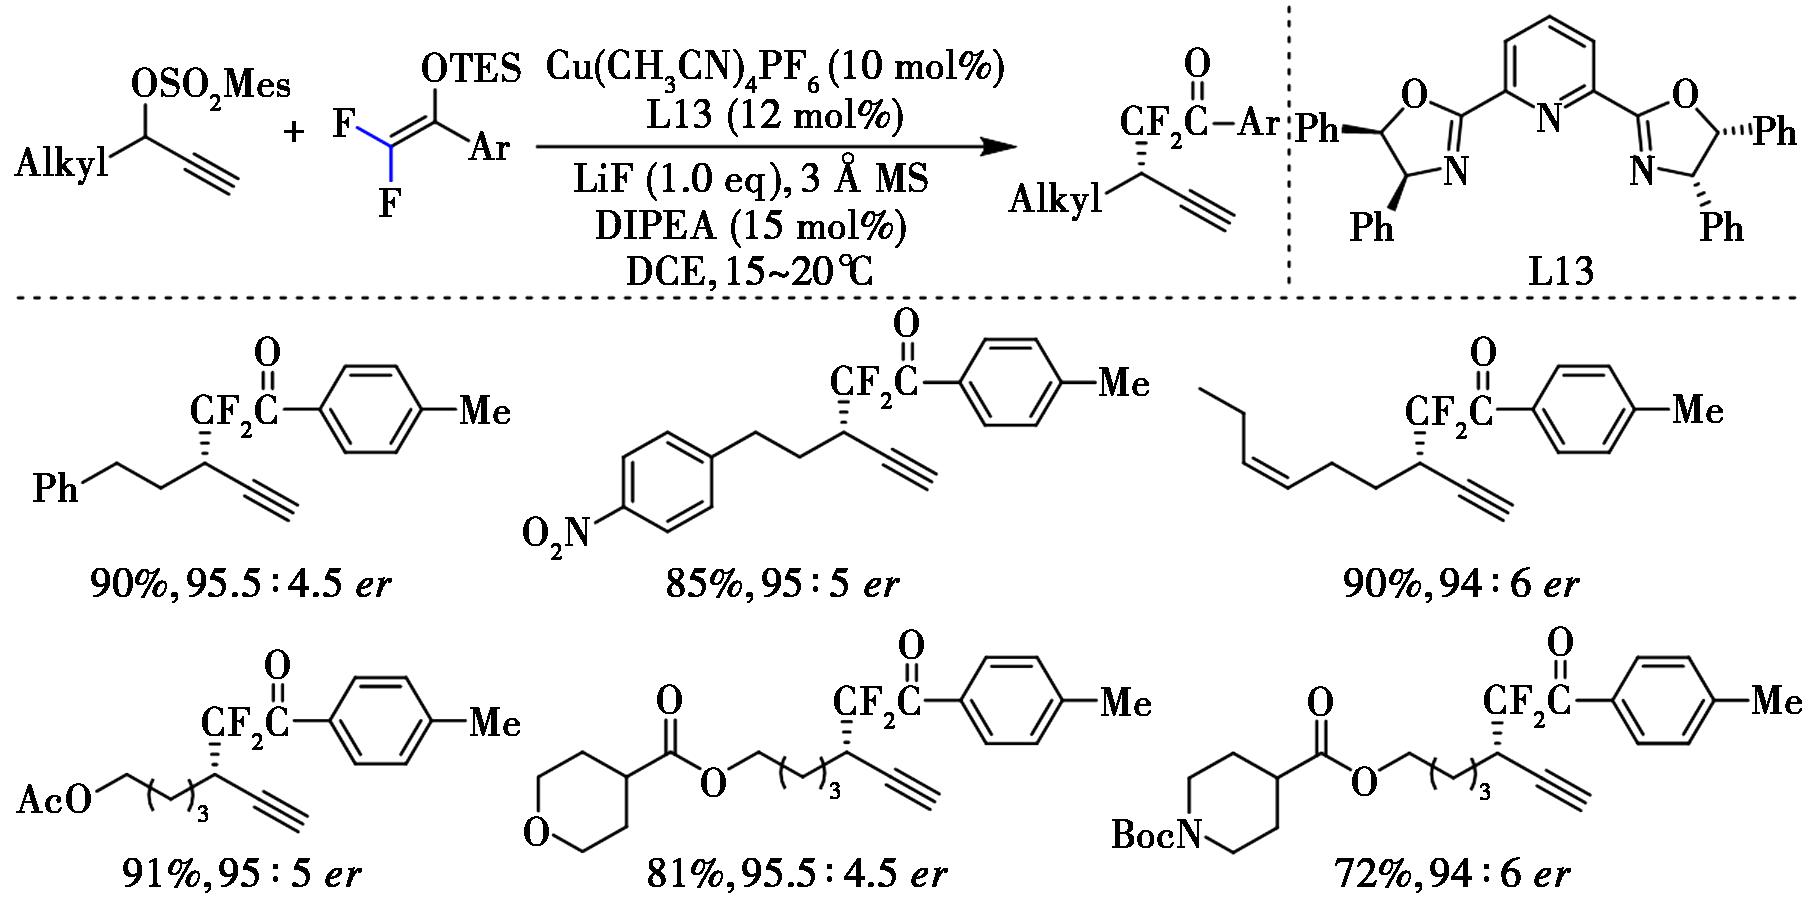
图16 铜催化丙炔基磺酸酯的不对称二氟烷基化反应[33]
Fig.16 Copper-catalyzed asymmetric difluoroalkylation of propargyl sulfonates[33]
同年,Ma课题组[34]发展了Rh(Ⅱ)催化下内炔烃与二氟重氮乙烷的高效不对称环丙烯化反应,为手性偕二氟甲基取代三元环的构建提供了一条简便而高效的合成途径(图17)。该反应中,配体筛选是实现立体选择性控制的关键。在多种手性Rh(Ⅱ)配合物中,Hashimoto型催化剂Rh2(S-TCPTTL)4表现最佳,可获得96%的对映选择性(ee)。其四氯邻苯二甲酰亚胺基团通过空间位阻效应(与炔烃芳基之间的排斥作用)精确调控过渡态构象,使炔烃优先从氢原子一侧进攻,从而实现高效的对映选择性控制。
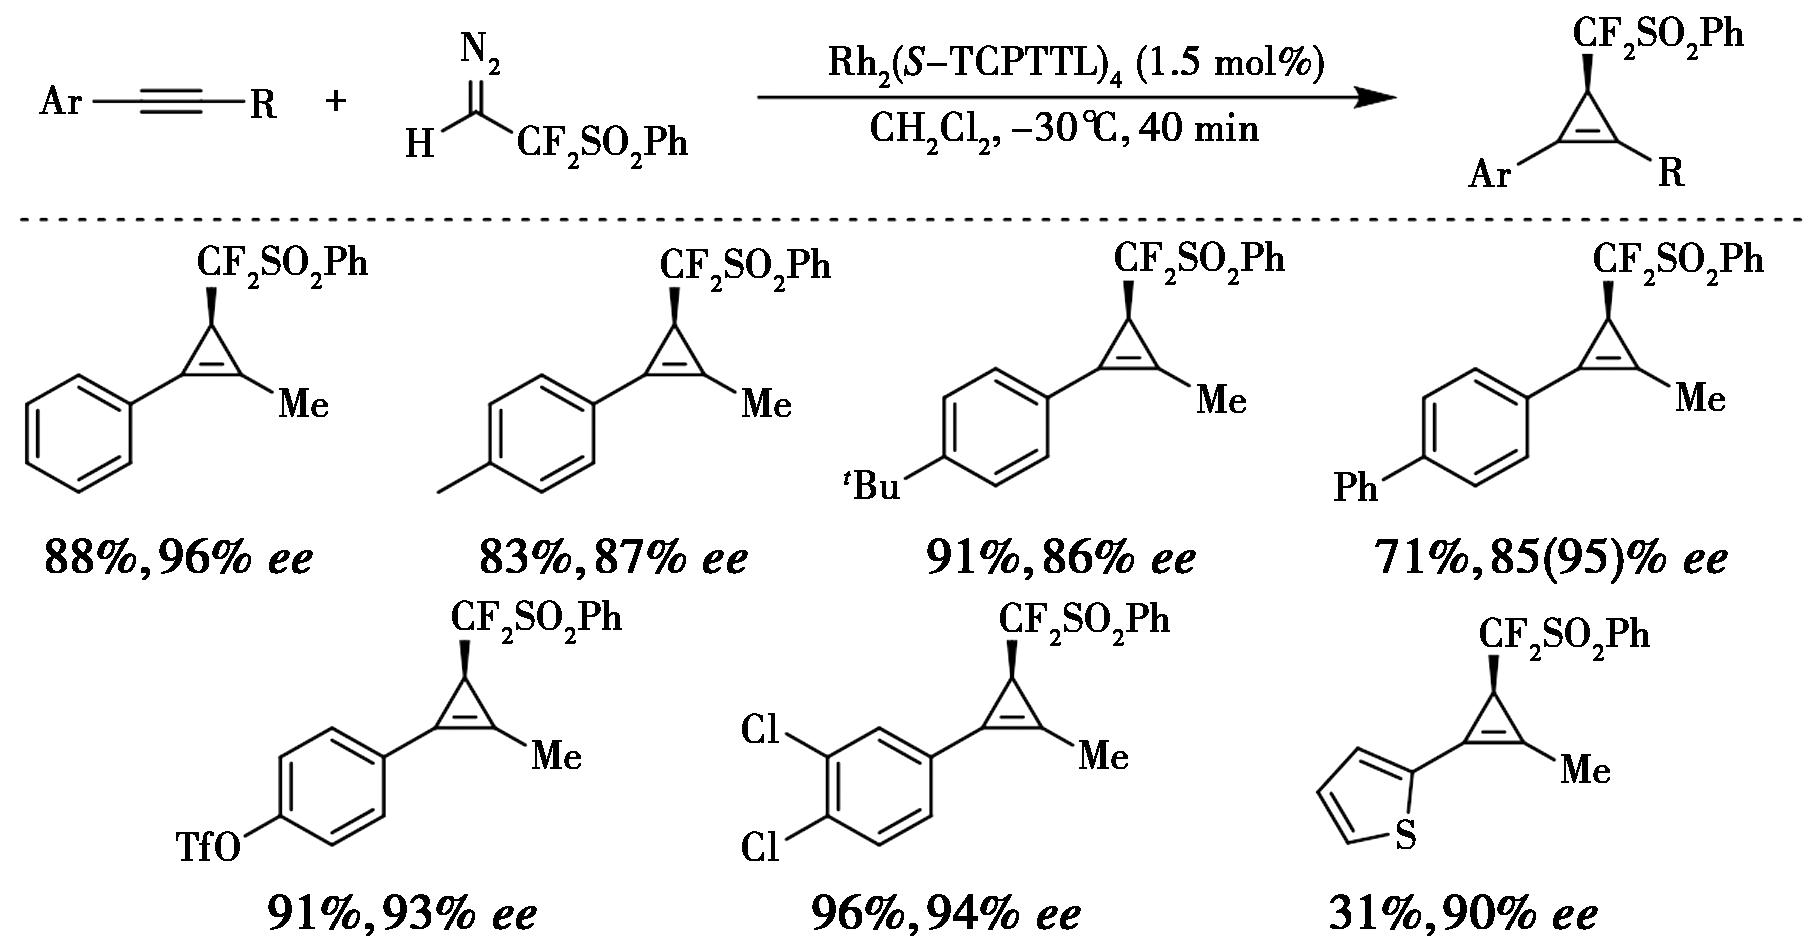
图17 炔烃与二氟重氮乙烷的不对称环丙烯化反应[34]
Fig.17 Asymmetric cyclopropenation of alkynes with difluorodiazoethane[34]
2021年,Hou课题组[35]报道了钯催化下腙的不对称二氟烯丙基化反应,其合成策略的核心在于手性N-杂环卡宾(NHC)配体的设计以及内球反应机理的协同运用(图18)。对比实验表明,传统磷配体(如PPh3)易导致γ-取代副产物的生成,而手性NHC配体(如配体L14)则通过立体位阻与电子效应的协同作用引导反应以α-区域选择性进行。该方法有效突破了过渡金属催化氟烷基化反应中的选择性难题,为含偕二氟结构的手性分子的合成提供了一条高效策略。
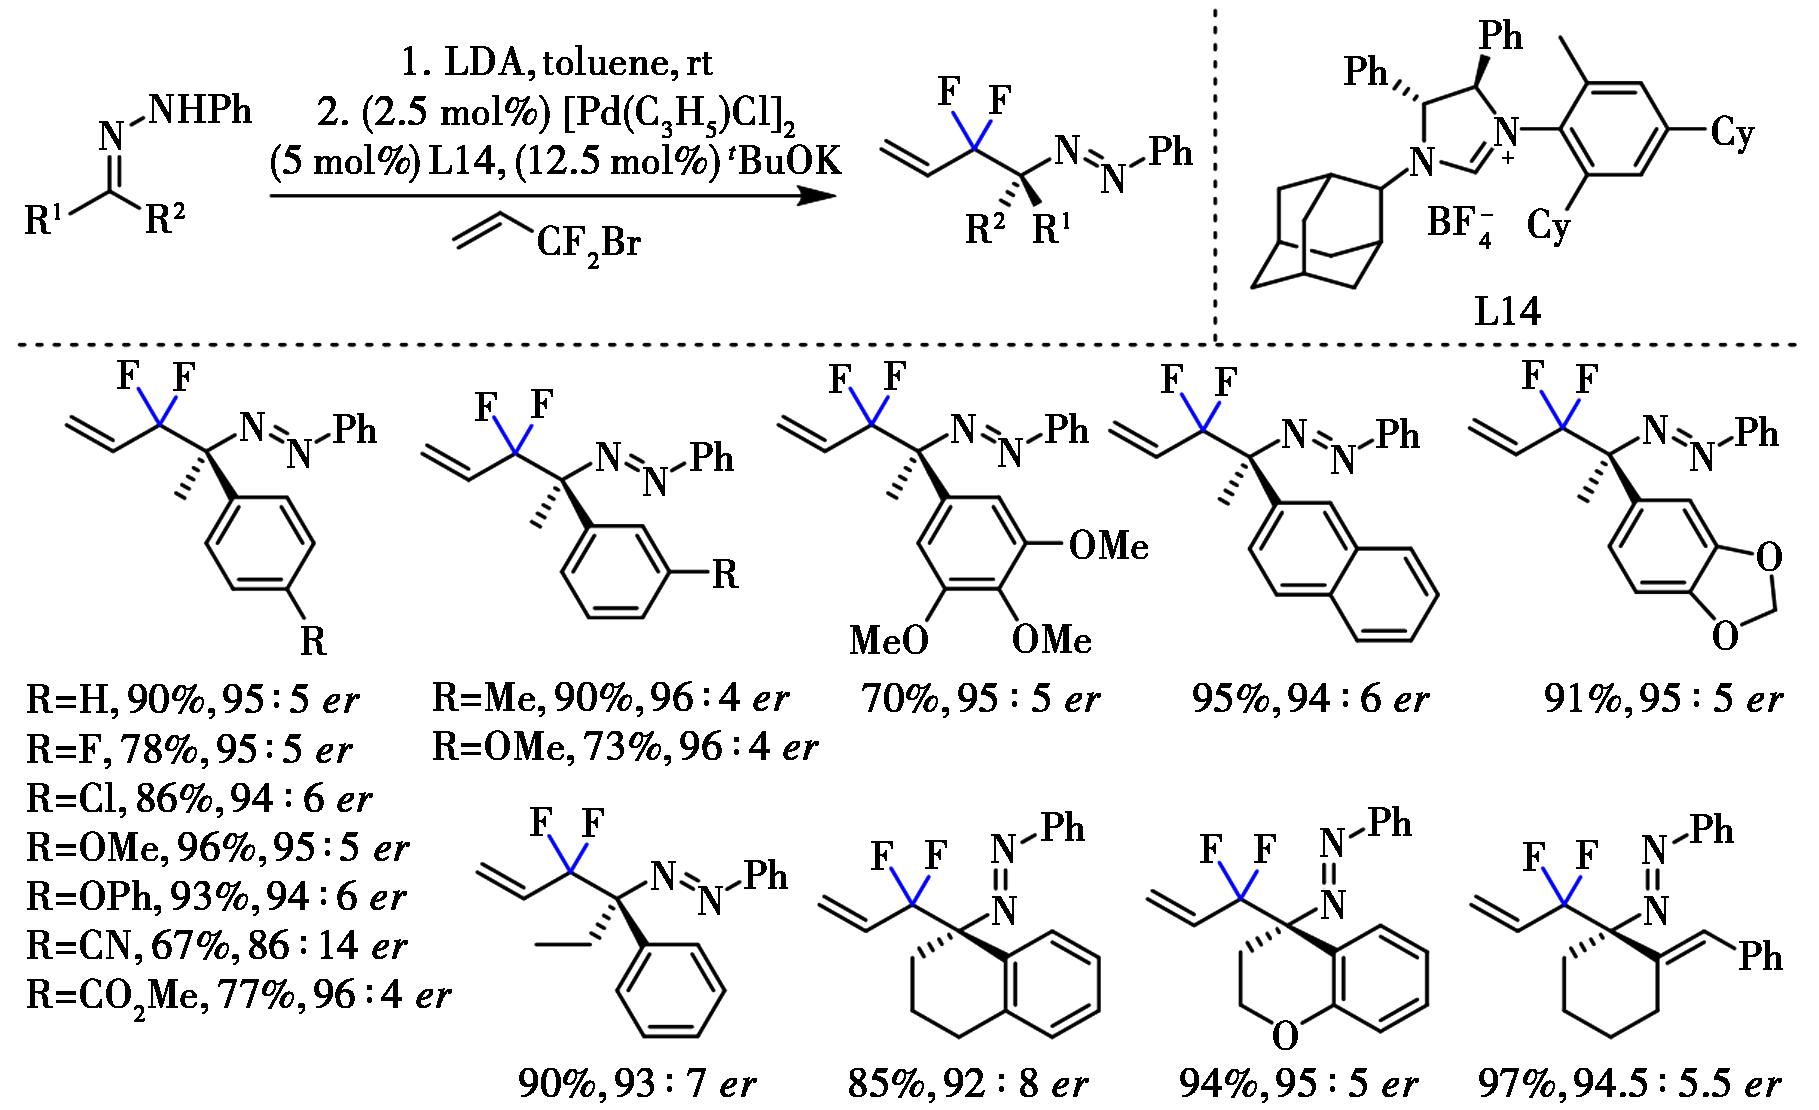
图18 钯催化的不对称二氟烯丙基化反应[35]
Fig.18 Palladium-catalyzed asymmetric difluoroallylation reaction[35]
2021年,Guo课题组[36]报道了一种不对称偕二氟甲基化反应,借助二氟卡宾中间体,实现了氨基酸酯的高效立体选择性转化(图19)。在反应机理方面,铜催化剂与手性Phosferrox配体(L15)协同作用,生成N-金属化的偶氮甲碱叶立德中间体。该中间体随后与由CHClF2在Cs2CO3作用下释放的二氟卡宾发生亲核加成。该过程通过底物的快速消旋化实现动态动力学拆分,从而获得高对映选择性。L15的立体构型通过空间位阻与电子效应的协同调控,引导二氟卡宾发生对映选择性加成,最终以最高96% ee的对映选择性得到手性偕二氟甲基氨基酸。此外,通过使用构型相反的配体,可便捷地获得相反构型的产物,为药物分子库的构建提供了灵活的平台。
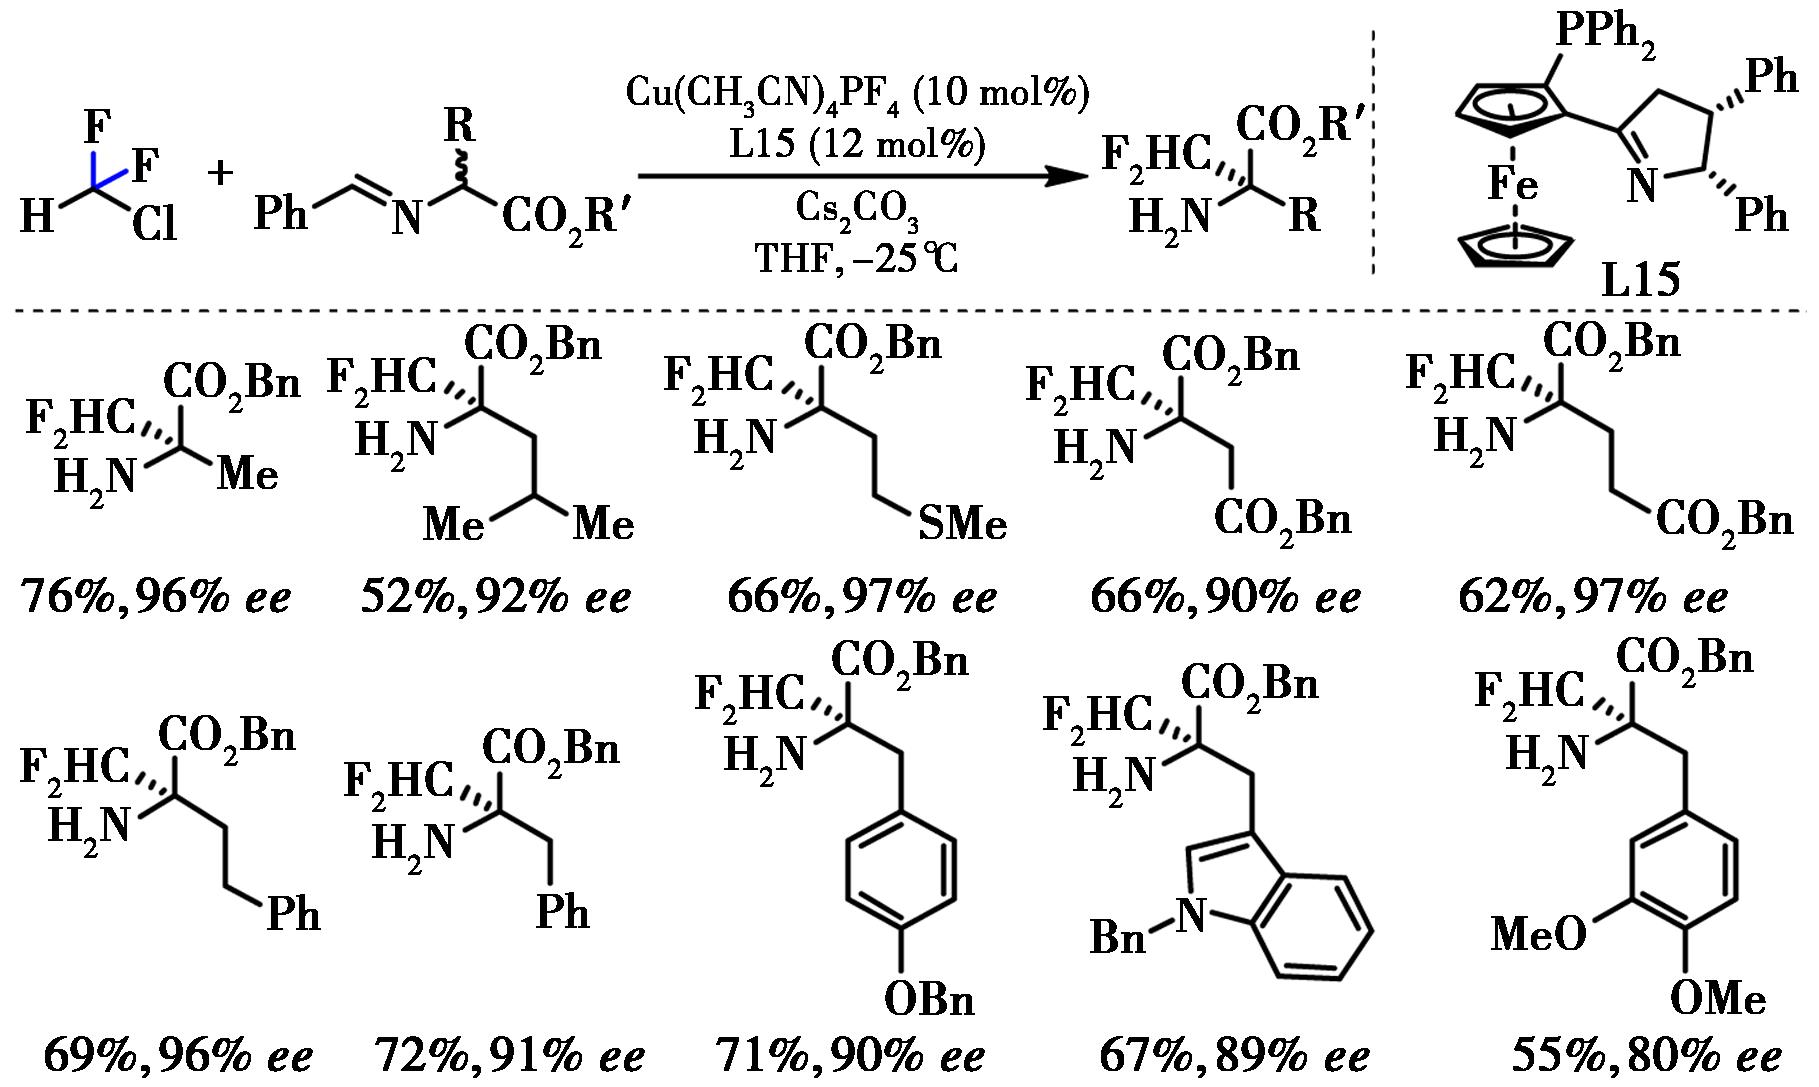
图19 铜催化不对称偕二氟甲基化反应[36]
Fig.19 Copper-catalyzed asymmetric gem-difluoromethylation[36]
2022年,Shibata课题组[37]报道了一种钯催化不对称[4+2]环加成反应合成手性偕二氟化合物的方法。反应以1,1-二萘甲氨基的亚磷酰胺配体L16作为手性配体,以高达95%的收率、99% ee高效合成了一系列含有四取代偕二氟烷基手性中心的产物(图20)。基于实验结果,作者提出了一个合理的催化循环,反应由钯催化剂与碳酸酯底物作用生成钯两性离子中间体开始,随后其亲核氧原子进攻偕二氟酮的羰基,形成不稳定的半缩酮中间体。最后,通过还原消除生成最终的[4+2]环加成产物。作者还通过过渡态模型解释了环状和链状酮底物得到相反构型产物的原因。通过控制实验,当使用α-单氟代或非氟代的酮作为底物时,反应无法进行。这证明了偕二氟取代对于稳定半缩酮中间体、促进环加成反应至关重要。
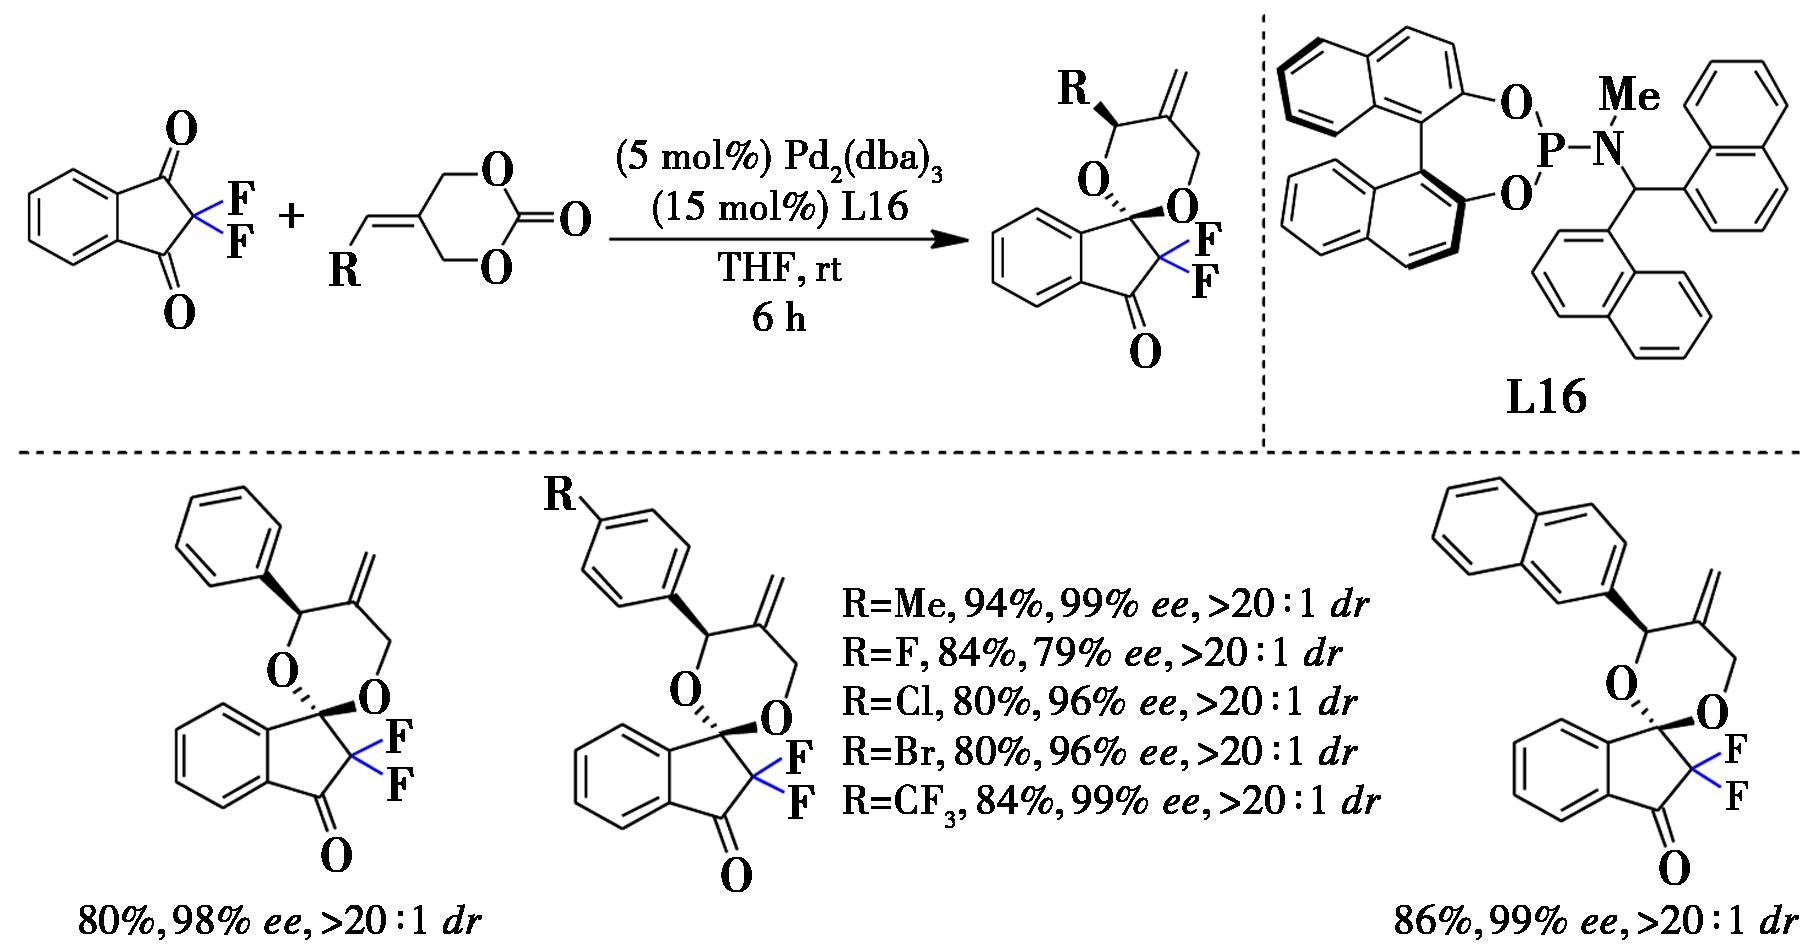
图20 钯催化偕二氟酮和烯基碳酸酯的不对称[4+2]环加成反应[37]
Fig.20 Palladium-catalyzed asymmetric [4+2] cycloaddition of gem-difluoroketones and vinyl carbonates[37]
2023年,Zhang课题组[38]报道了铜催化环丙烯的不对称氢二氟烯丙基化反应,实现了不对称偕二氟产物的高效合成。反应使用铜盐(如CuCN、CuCl)作为金属前体,利用不同的手性双膦配体在硅烷作为氢源的条件下进行,以高达88%的收率、>99∶1的非对映选择性(dr)高效合成了一系列偕二氟烯丙基化环丙烷衍生物(图21)。机理实验验证了反应可能以手性Cu(Ⅰ)催化剂与硅烷作用生成手性铜氢中间体,随后手性铜氢中间体对环丙烯或烯基硼酸酯中碳碳双键的立体选择性插入,形成具有特定构型的烷基铜中间体,随后与3,3-二氟烯丙基锍盐发生亲电取代生成目标产物并再生铜催化剂。
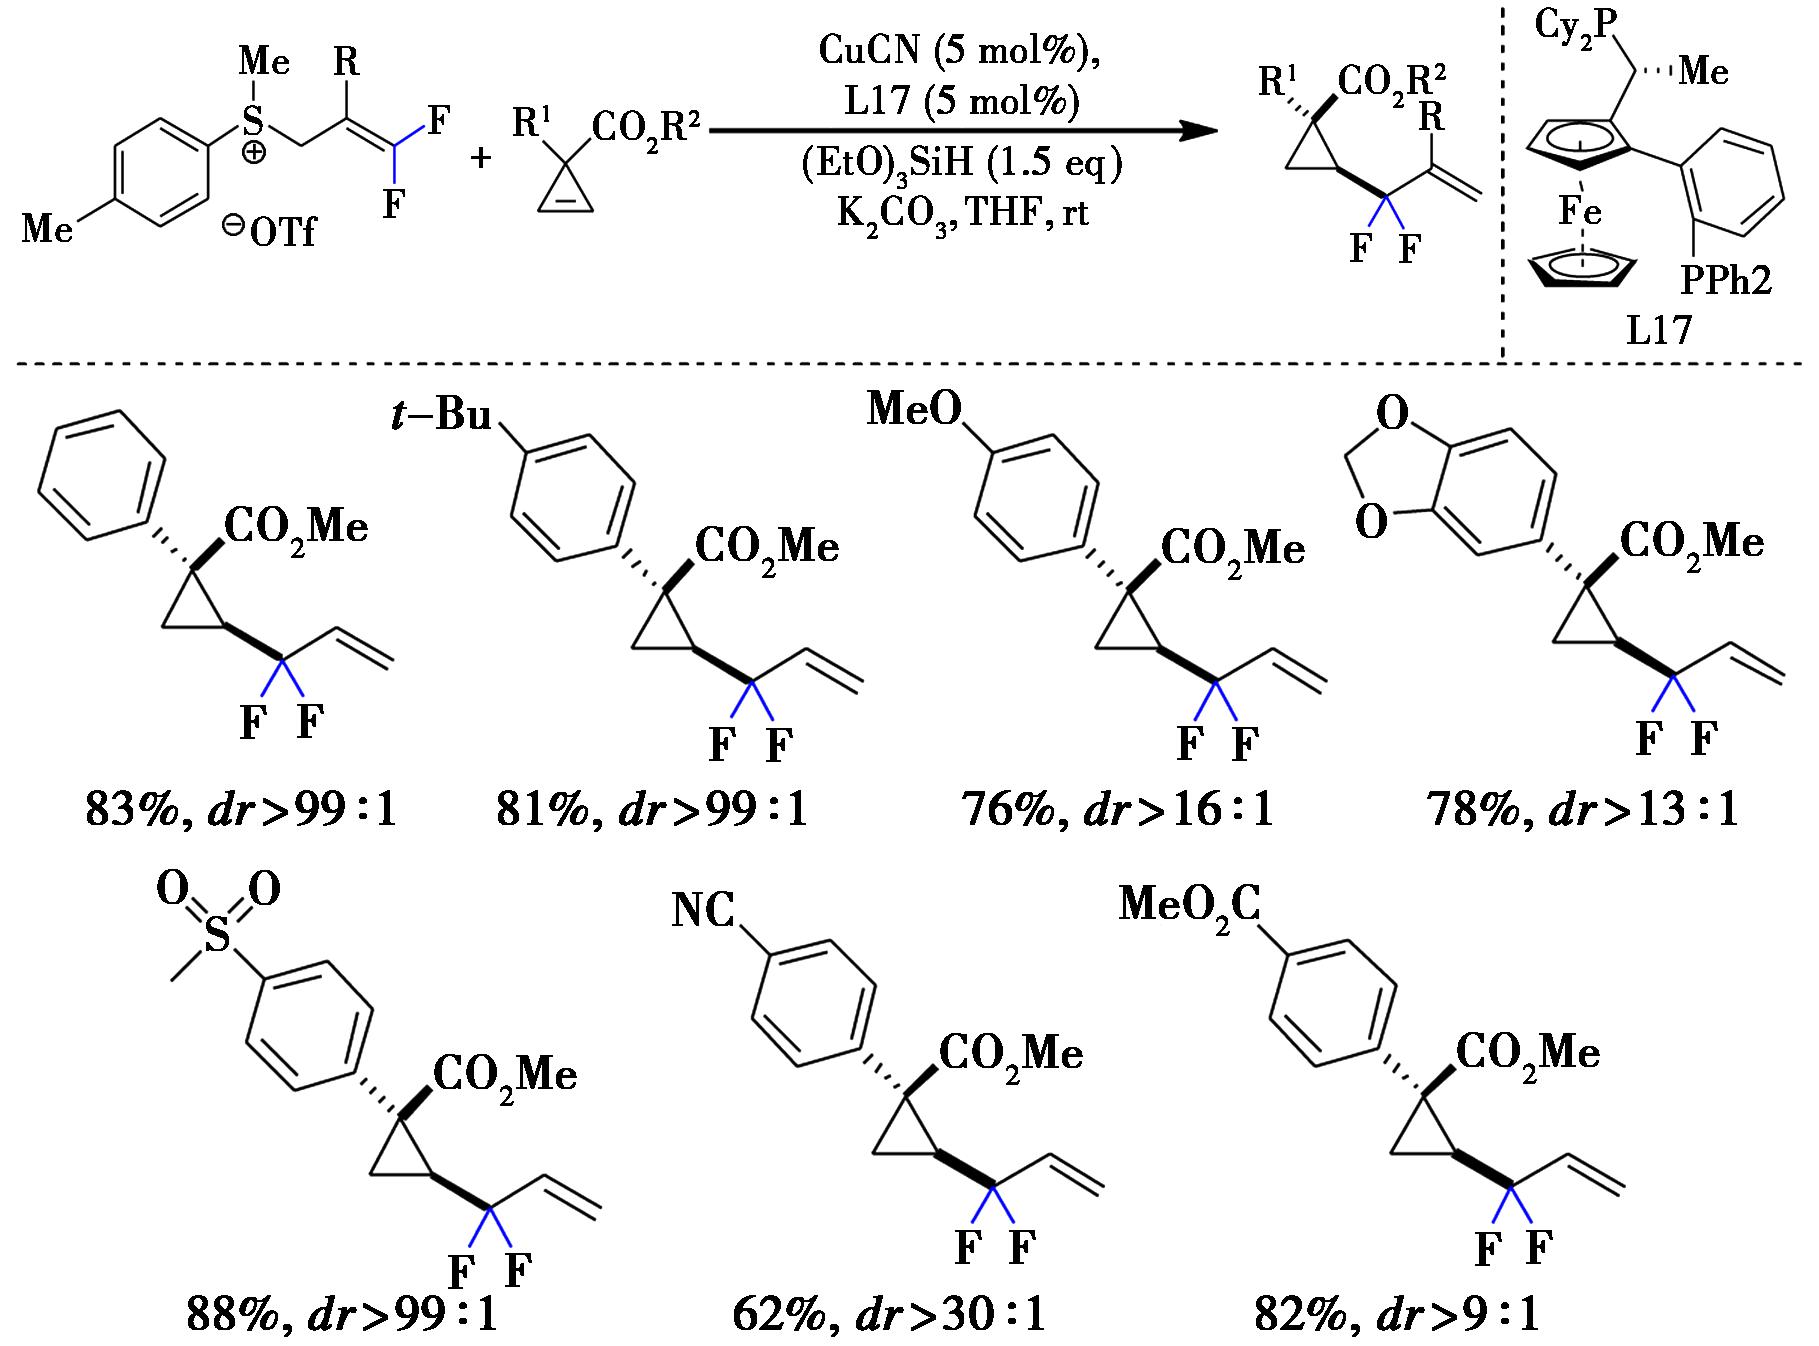
图21 铜催化环丙烯的不对称氢二氟烯丙基化反应[38]
Fig.21 Copper-catalyzed asymmetric hydrodifluoroallylation of cyclopropenes[38]
2024年,Liu课题组[39]成功开发了铜催化的外消旋烷基卤化物的对映汇聚性偕二氟甲基化反应,为含偕二氟甲基手性分子的构建提供了一条高效、通用的合成途径(图22)。该反应以[Cu(CH3CN)4]PF6为金属前体,新开发的含缺电子苯基的手性二胺为手性配体,并以亲核性偕二氟甲基锌试剂(DMPU)2Zn(CF2H)2作为二氟甲基源,可达到最高99%的对映选择性(ee),且展现出优异的底物适应性。反应过程主要涉及三个关键步骤:首先,手性铜催化剂与亲核性的CF2H-锌试剂配位,形成活性中间体;随后经单电子转移过程生成烷基自由基中间体;最后,在手性配体的调控下,通过非共价相互作用精准控制CF2H基团的对映选择性加成,这一步骤为立体决定步。
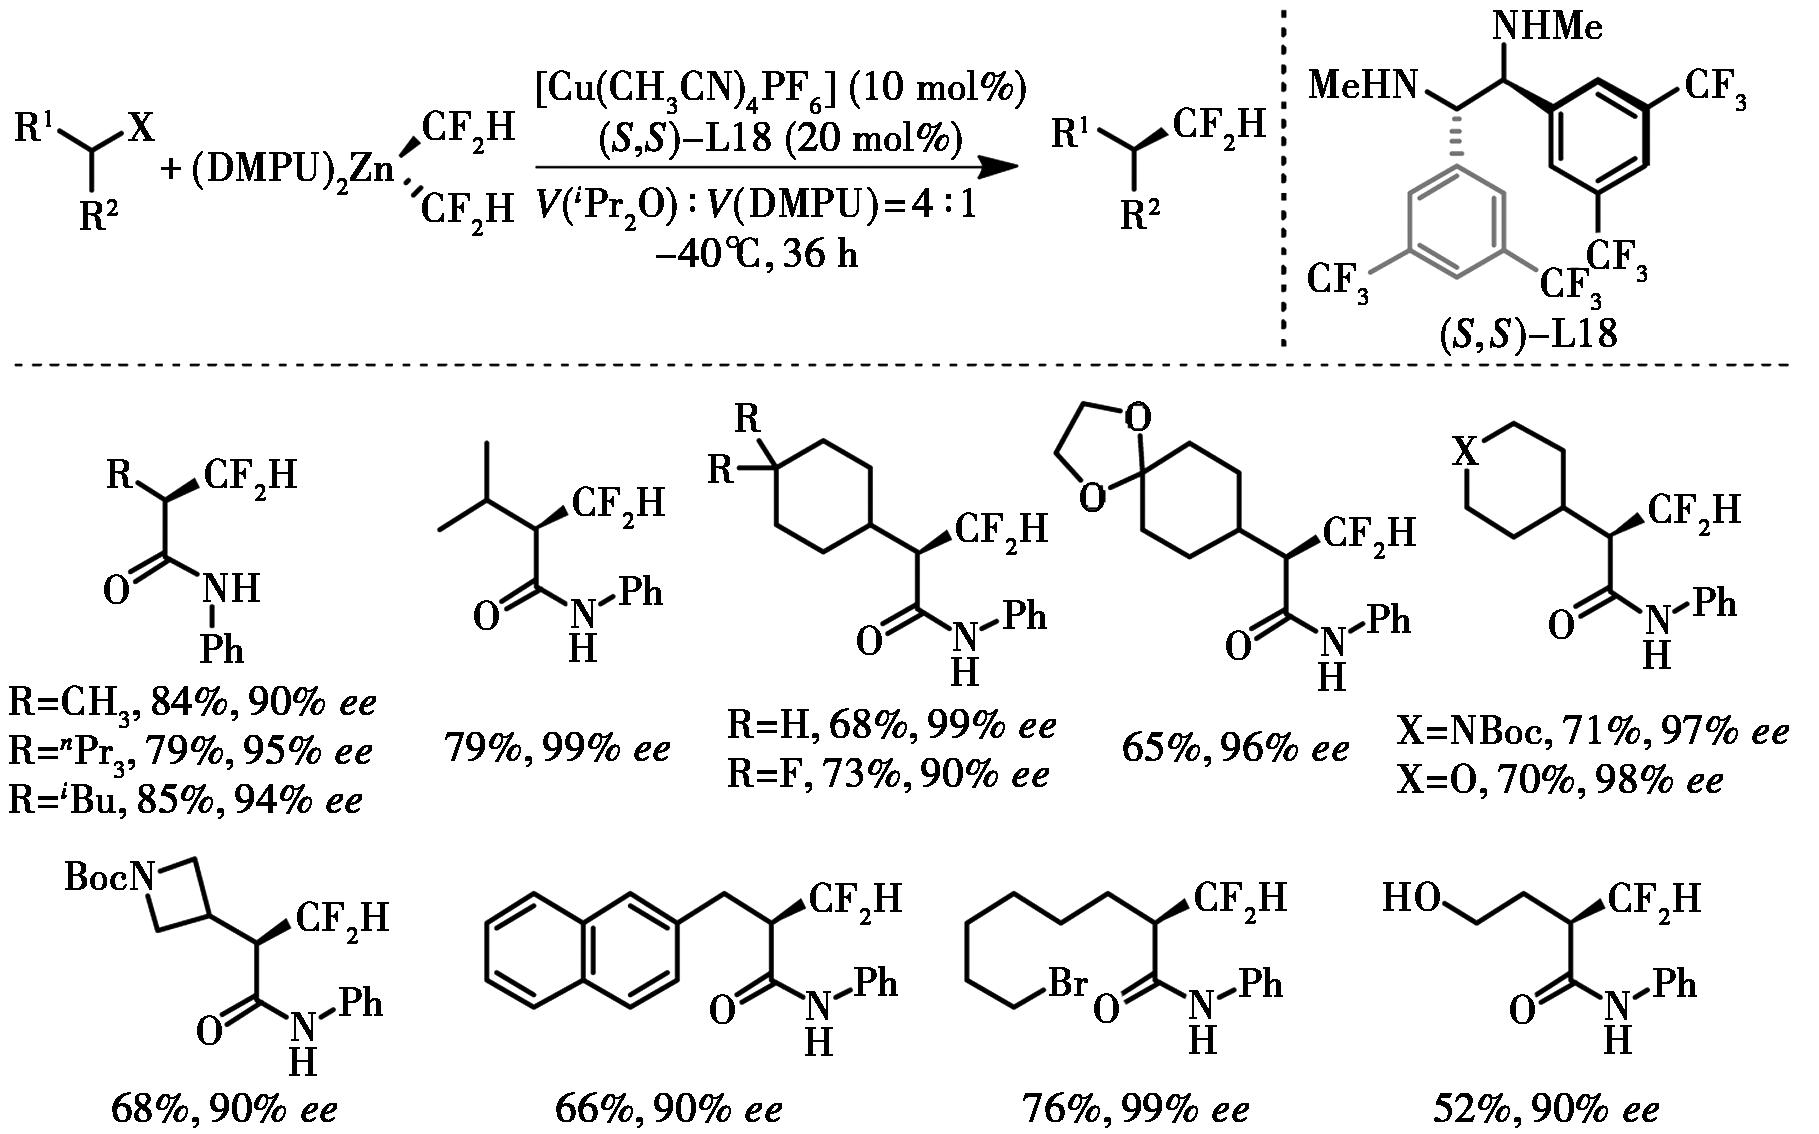
图22 铜催化烷基卤化物的不对称偕二氟甲基化反应[39]
Fig.22 Copper-catalyzed asymmetric gem-difluoromethylation of alkyl halides[39]
次年,Liu课题组[40]报道了一种基于手性铜催化体系的不对称二氟甲基化反应,成功实现了手性二氟甲基环丙烷单元的构建(图23)。该方法利用二氟甲基-铜配合物作为活性中间体,以高达99%的对映选择性(ee)和>20∶1的非对映选择性(dr),实现了环丙烯的去对称偕二氟甲基化。随后,通过与不同亲电试剂的捕获反应,可一步构建环丙烷骨架上的3个手性中心。作者基于实验结果提出了合理路径:手性铜催化剂首先与(DMPU)2Zn(CF2H)2发生金属转移,生成手性Cu-CF2H中间体;该中间体与环丙烯配位后,经历不对称的偕二氟甲基-铜化反应,生成手性环丙基铜中间体;随后,该中间体与锌试剂再次发生金属转移,生成更为稳定的环丙基锌中间体,最终与质子源或外加亲电试剂反应得到目标产物。DFT计算进一步支持了该机理。结果表明,生成(R)构型产物的过渡态TS-R比TS-S能量低1.2 kcal/mol,与实验观察到的高对映选择性一致。过渡态构象分析显示,手性配体的苯基取代基在配位空间中划分出4个象限,其中两个象限具有较大的空间位阻。在不利的TS-S过渡态中,底物的甲基被迫进入位阻较大的象限,导致能量升高;而在有利的TS-R过渡态中,甲基位于位阻较小的象限,从而实现了高效的手性诱导。
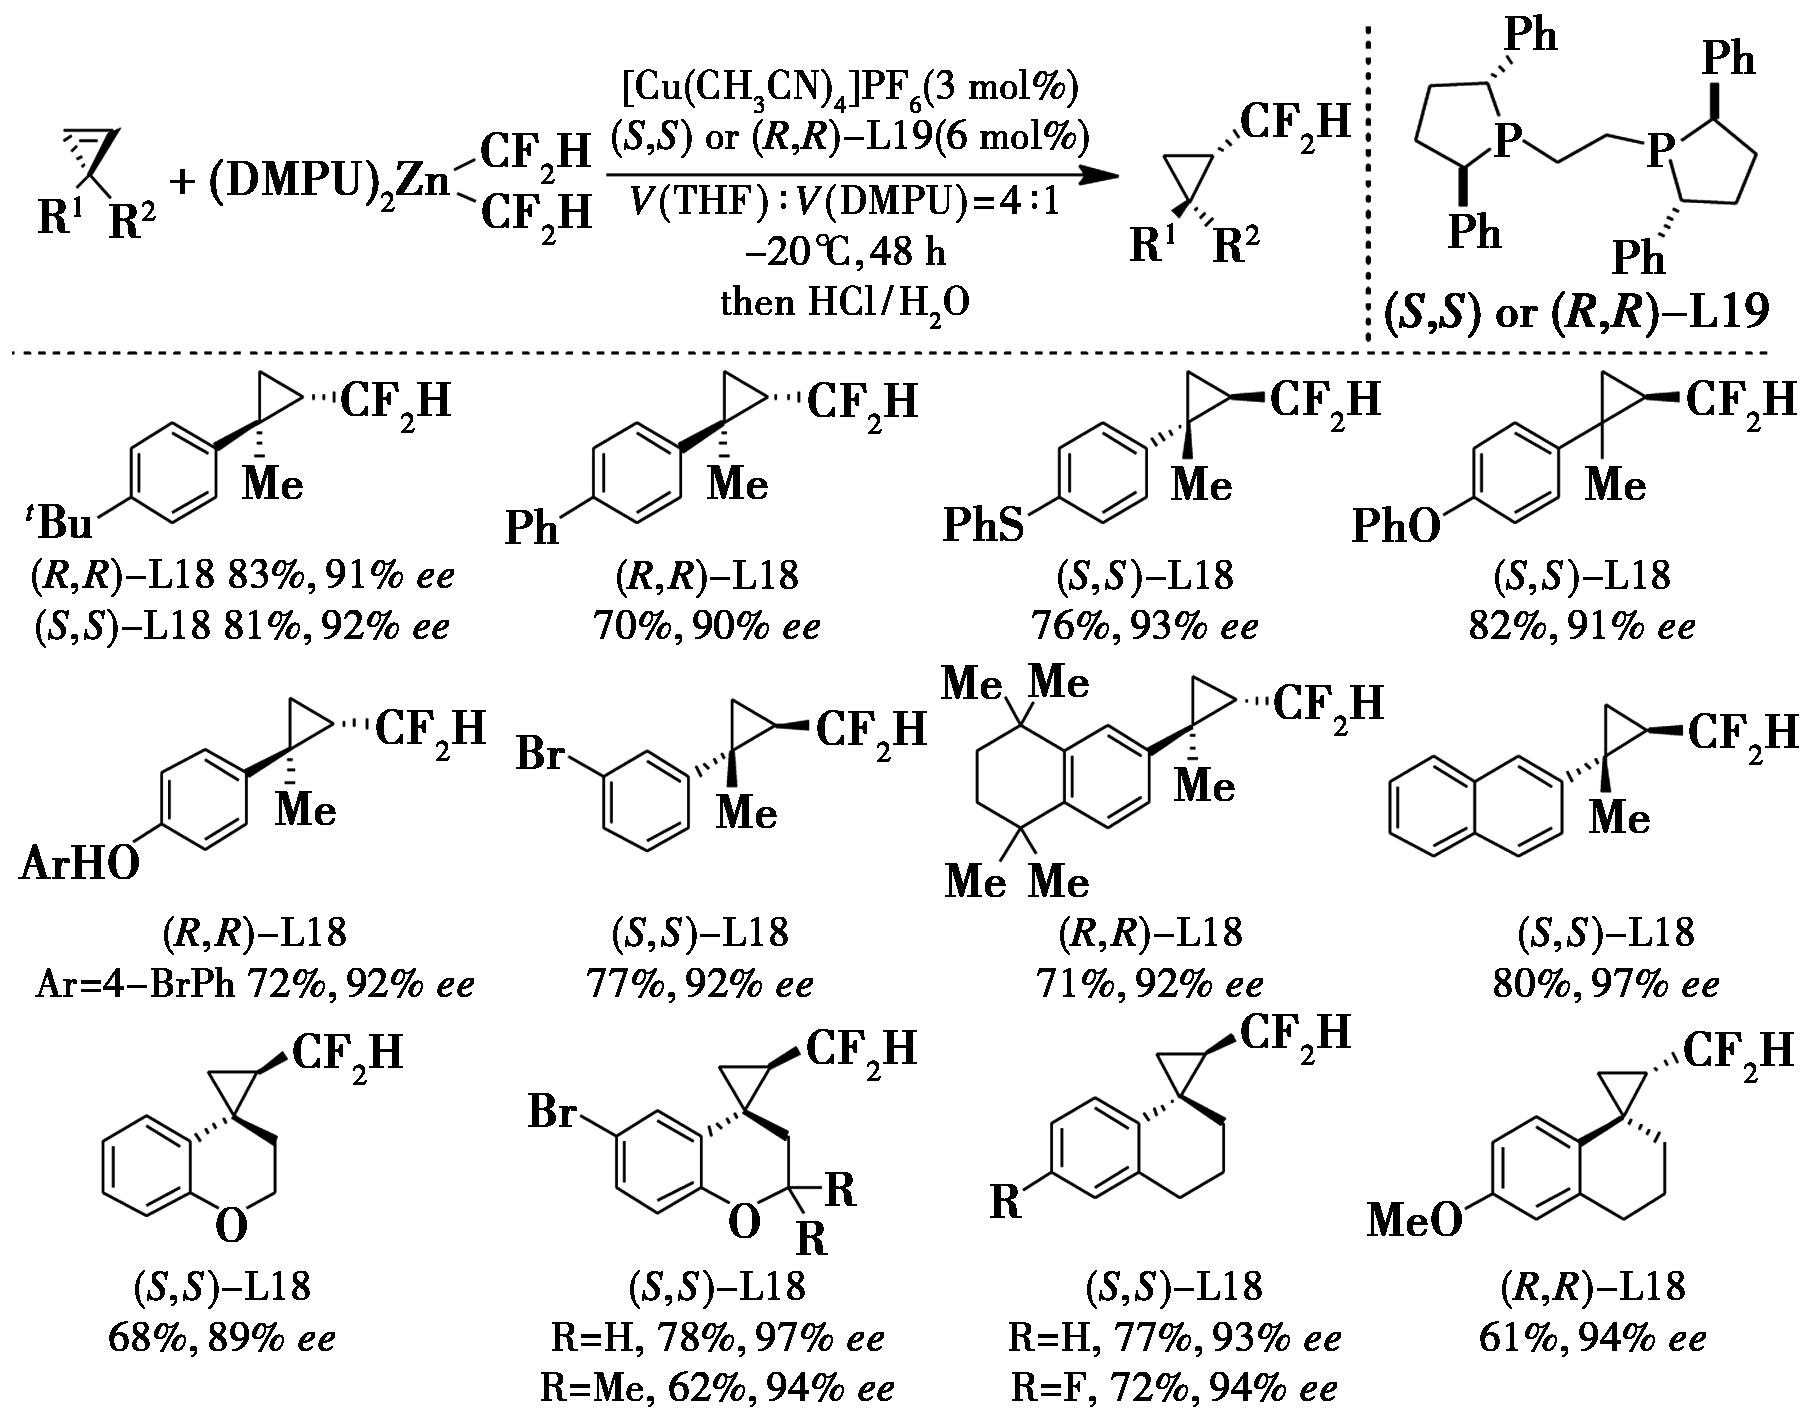
图23 铜催化环丙烯的不对称二氟甲基化反应[40]
Fig.23 Copper-catalyzed asymmetric difluoromethylation of cyclopropenes[40]
2.2 非过渡金属催化体系
2017年,Ma课题组[41]报道了手性磷酸催化的环状C-酰亚胺与二氟烯醇硅醚的不对称 Mukaiyama-Mannich反应,成功构建了含有季碳手性中心的偕二氟烷基化吲哚啉-3-酮类化合物(图24)。机理研究表明,(S)-L20手性磷酸通过与环状亚胺的CN基团相互作用,调控二氟烯醇硅醚对Si面的选择性亲核加成,从而实现高效的手性诱导。通过系统配体筛选,具有联苯骨架及 3,3′-双(三异丙基苯基)取代基的(S)-L20表现出最优催化性能,可获得93%的对映选择性(ee)和96%的收率。该催化剂的空间位阻效应与电子特性有效控制了前手性中心的立体化学,产物的绝对构型经X射线晶体学确认为R型。值得注意的是,该体系对芳基取代的环状C-酰亚胺(包括萘环及不同电子性质的苯环取代基)以及多种取代的二氟烯醇硅醚均展现出良好的兼容性。此外,通过优化反应条件(THF为溶剂,-20 ℃低温),立体选择性可进一步提升至98% ee。
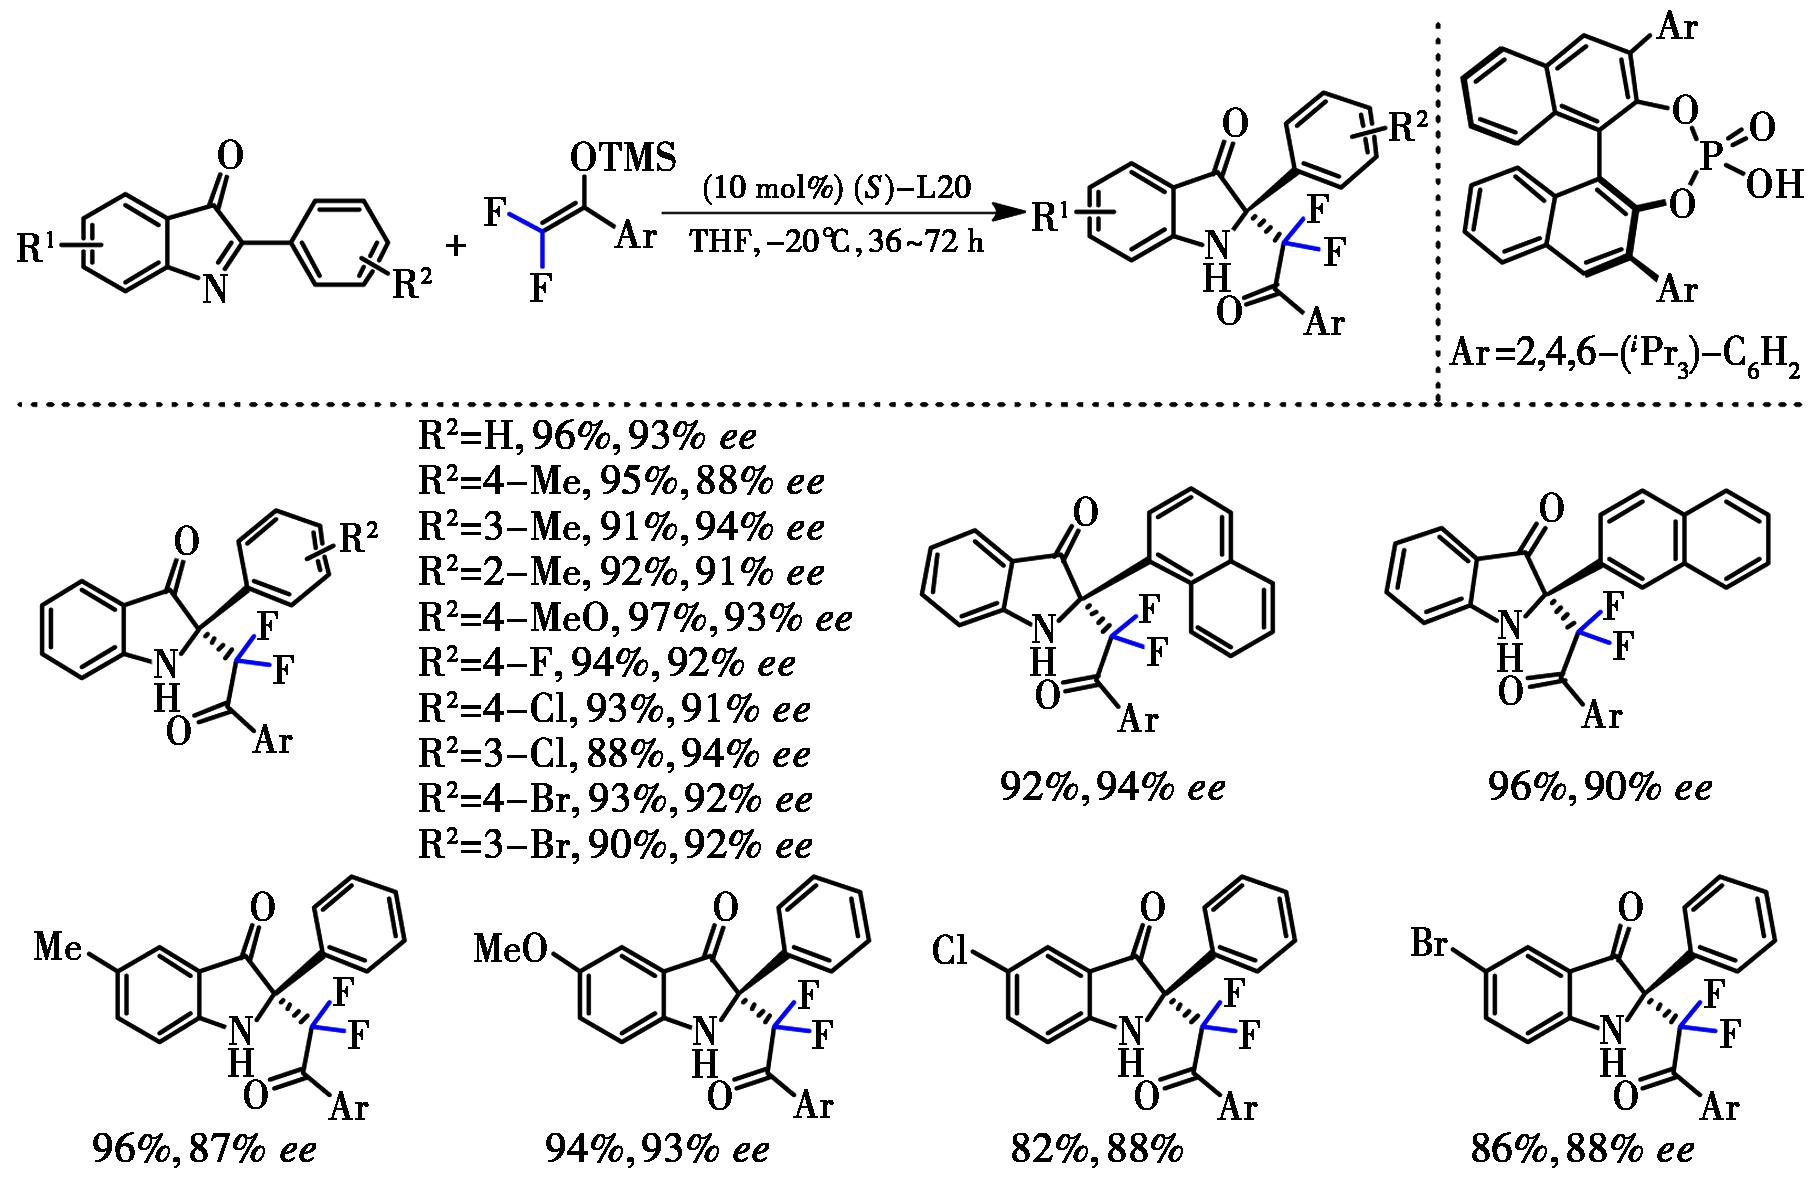
图24 手性磷酸催化吲哚-3-酮衍生物和偕二氟烯醇硅醚的不对称Mukaiyama-Mannich反应[41]
Fig.24 Asymmetric Mukaiyama-Mannich reaction of indolin-3-one derivatives with gem-difluoroenoxysilanes catalyzed by chiral phosphoric acid[41]
2018年,Huang课题组[42]通过邻位羟基辅助的Petasis型三组分反应,实现了不对称偕二氟产物的高效合成(图25)。该反应的关键在于胺底物中的邻羟基与频哪醇偕二氟烯丙基硼酸酯发生配体交换,生成高反应活性的环状硼氧中间体。该中间体经由分子内协同的Zimmerman-Traxler六元环过渡态完成烯丙基化过程。在此过程中,羟基不仅通过配位作用促进硼酸酯的活化,还通过空间位阻效应实现对γ-位选择性的有效调控。在手性控制方面,筛选发现手性β-氨基醇可获得高达94∶6的非对映选择性(dr)。该策略成功克服了传统频哪醇硼酸酯反应活性低的瓶颈,通过羟基的原位活化与手性诱导双重作用,实现了结构多样的手性偕二氟胺类化合物(如α-CF2-β-氨基酮)的高效构建(产率最高达98%,ee值94%)。该方法反应条件温和、底物适用范围广,为含氟手性药物分子的合成提供了新思路。
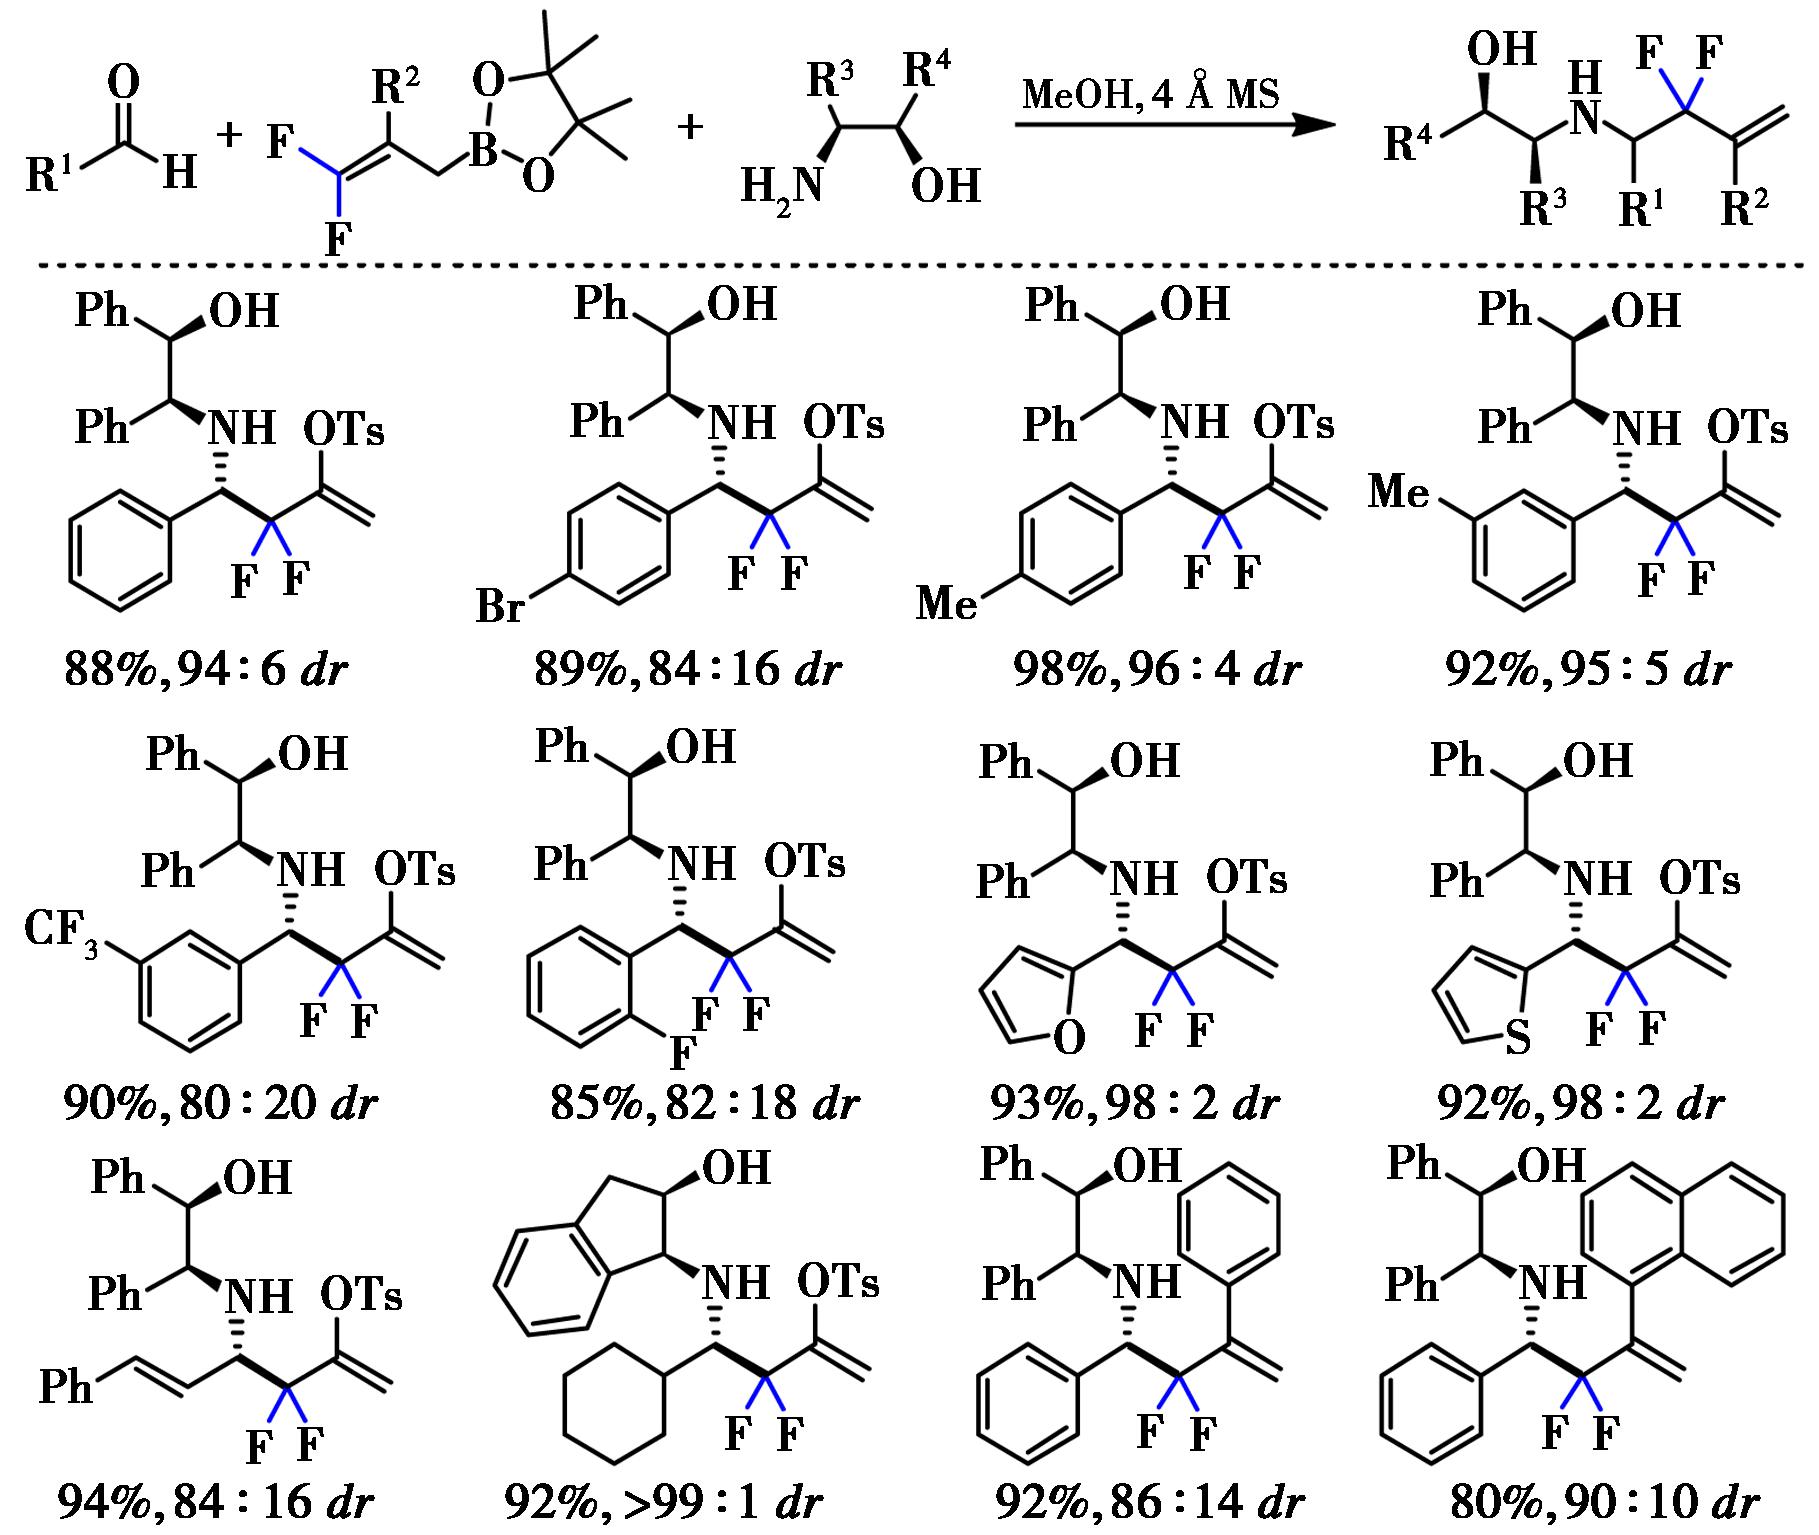
图25 偕二氟烯丙基硼酸酯与胺的Petasis型不对称三组分反应[42]
Fig.25 Petasis-type asymmetric three-component reaction of gem-difluoroallylboronates with amines[42]
2018年,Leroux课题组[43]开发了一种以对映纯的芳基α,α-二氟甲基亚砜作为可脱除手性辅助试剂的不对称合成新策略(图26)。该方法的反应机理涉及两个关键阶段:首先,通过Reformatsky型反应将乙基溴二氟乙酸酯与手性N-亚磺酰基噁唑烷酮结合,高效构建对映纯度达97%的α,α-二氟甲基亚砜;随后,利用Schwesinger超强碱P4-t-Bu活化亚砜,生成稳定的[P4-t-Bu/H]+离子对。与Li+、K+等金属阳离子不同,该离子对不会与羰基氧配位形成刚性的六元环过渡态。这种非配位特性使得偕二氟甲基亚砜负离子具有更高的反应活性,并促使反应经由一个更早的、类似于sp2平面构型的过渡态。在该过渡态中,底物取代基与亲核试剂之间的空间排斥较小,从而使得手性亚砜的立体信息能够更有效地传递至新生成的手性中心,实现高达99∶1的非对映选择性(dr)。在配体设计方面,该策略创新性地采用对甲苯基 α,α-二氟甲基亚砜作为手性源,其刚性结构通过硫醚的立体电子效应诱导羰基平面的不对称加成;同时,其可脱除特性使得最终可通过还原反应实现手性二氟甲基醇的高效释放,且构型得以保持。
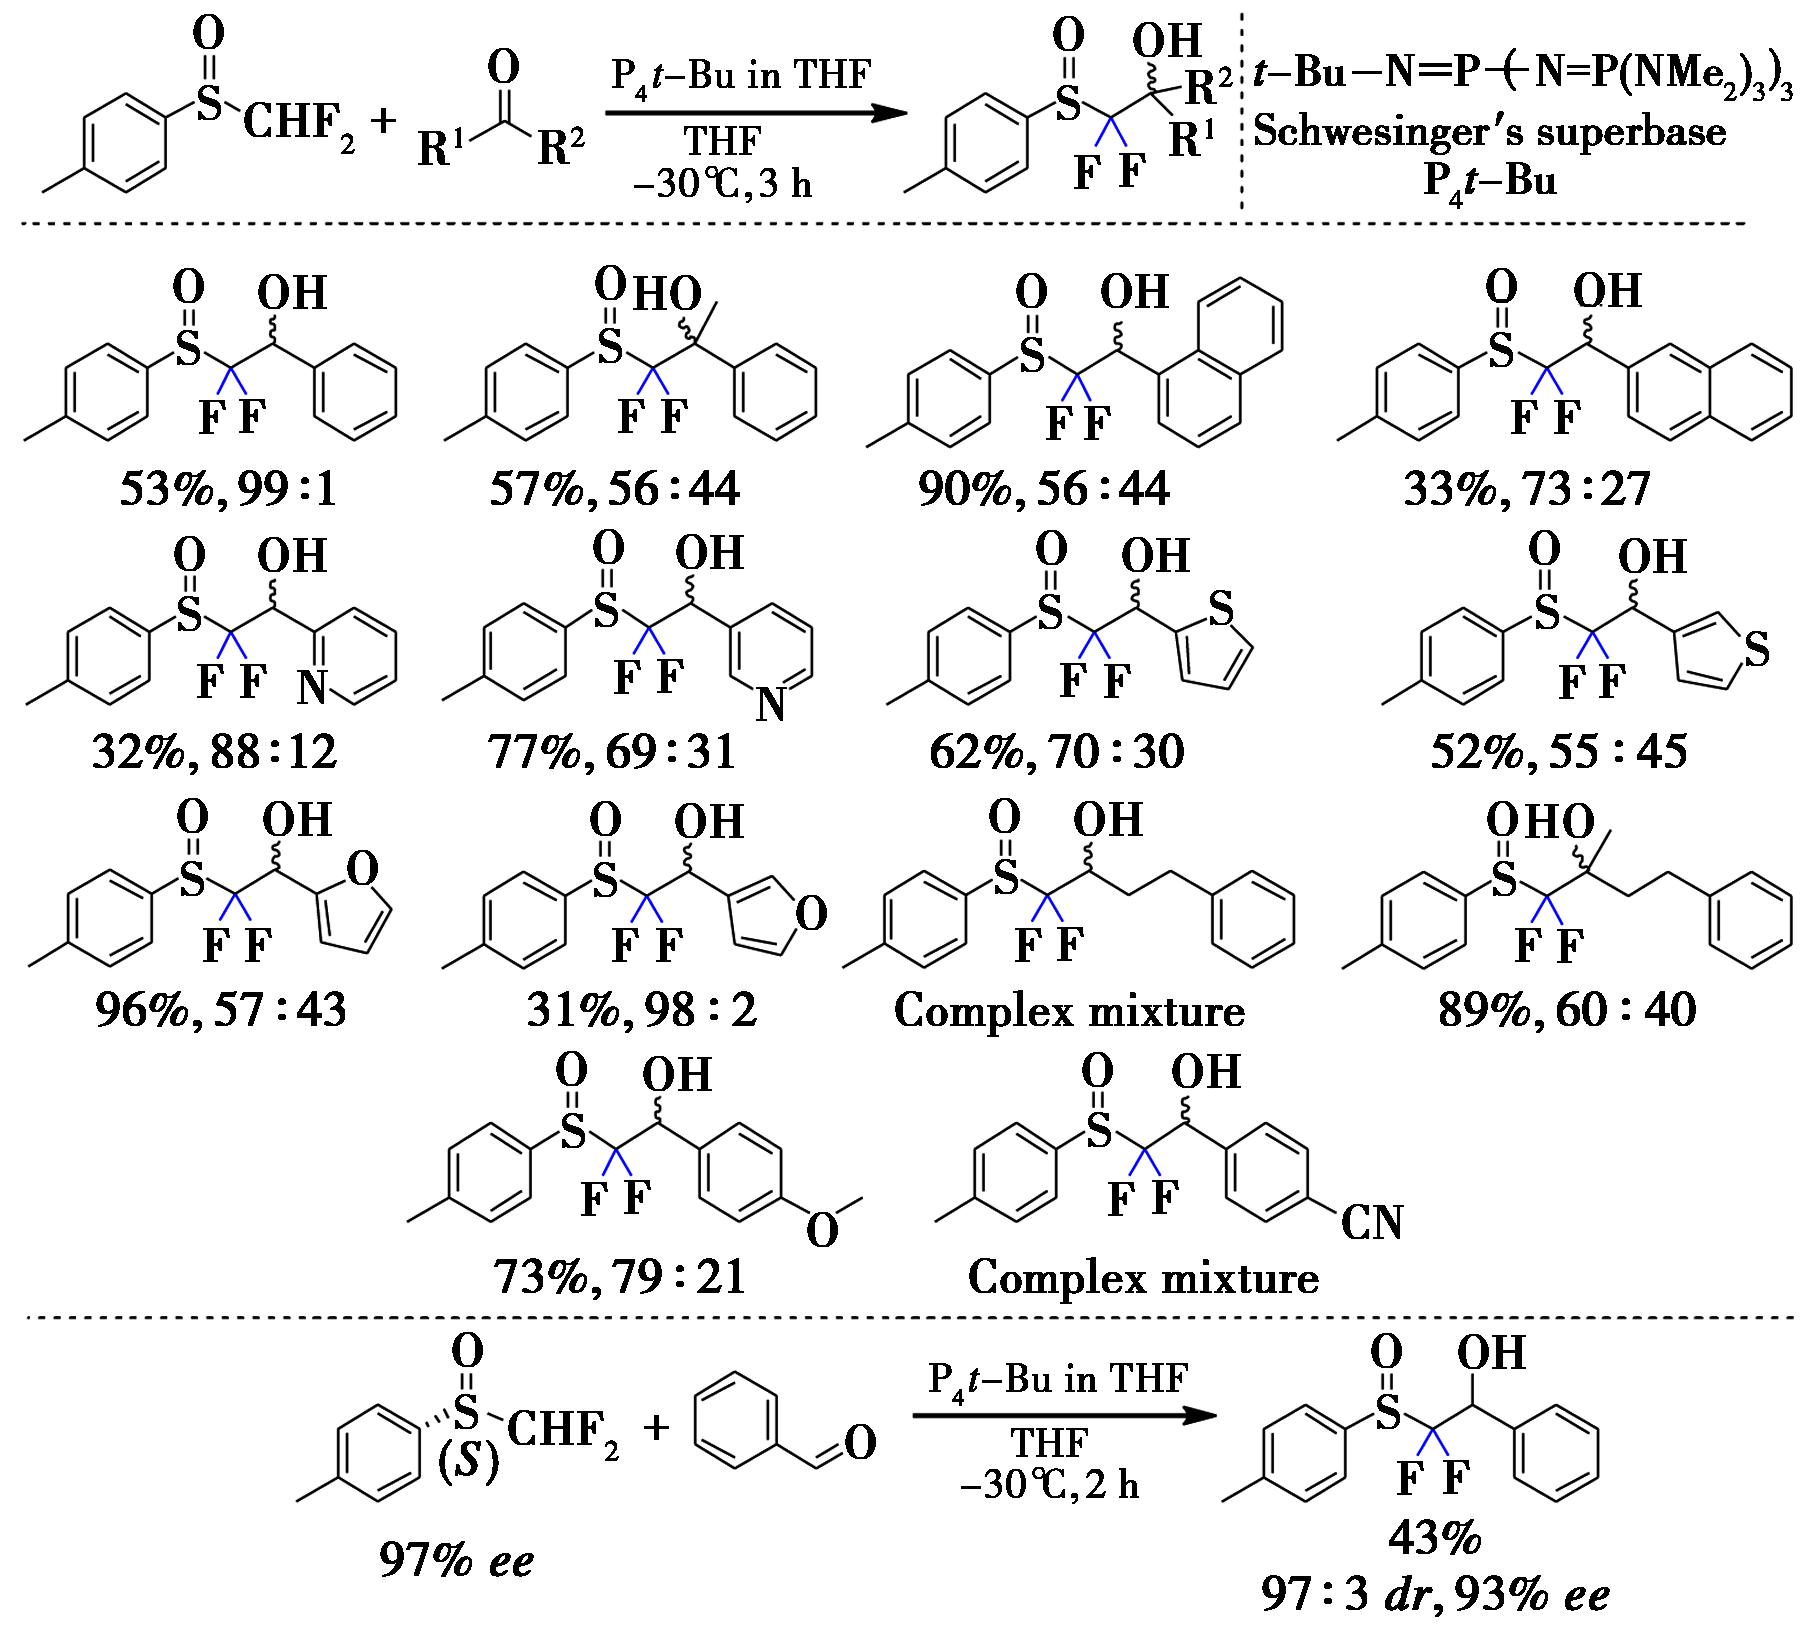
图26 超强碱活化α,α-二氟甲基亚砜的不对称加成反应[43]
Fig.26 Asymmetric addition of α,α-difluoromethyl sulfoxides activated by Schwesinger superbase[43]
2020年,Ma课题组[44]通过开发新型多三氟甲基化手性螺环磷酸催化剂(L21),并结合六氟异丙醇(HFIP)作为关键添加剂,成功实现了二氟烯氧基硅烷与酮亚胺的不对称Mukaiyama-Mannich反应,高效构建了异吲哚酮骨架中带有偕二氟取代的四取代立体中心(图27)。催化剂L21通过其多氟取代的螺环骨架与底物之间形成氢键及范德华相互作用,精准控制反应的立体选择性。与此同时,HFIP凭借其强电负性氟原子与羟基的双重功能,一方面通过氢键稳定反应中间体(如亚胺阳离子),另一方面调节反应体系的极性和质子转移过程,协同增强催化效率。配体优化实验表明,催化剂L21中多个三氟甲基的引入显著提升了反应的对映选择性(由非氟化催化剂L22的72% ee提高至催化剂L21的98% ee),充分凸显了氟原子在空间位阻与电子效应中的双重优势。
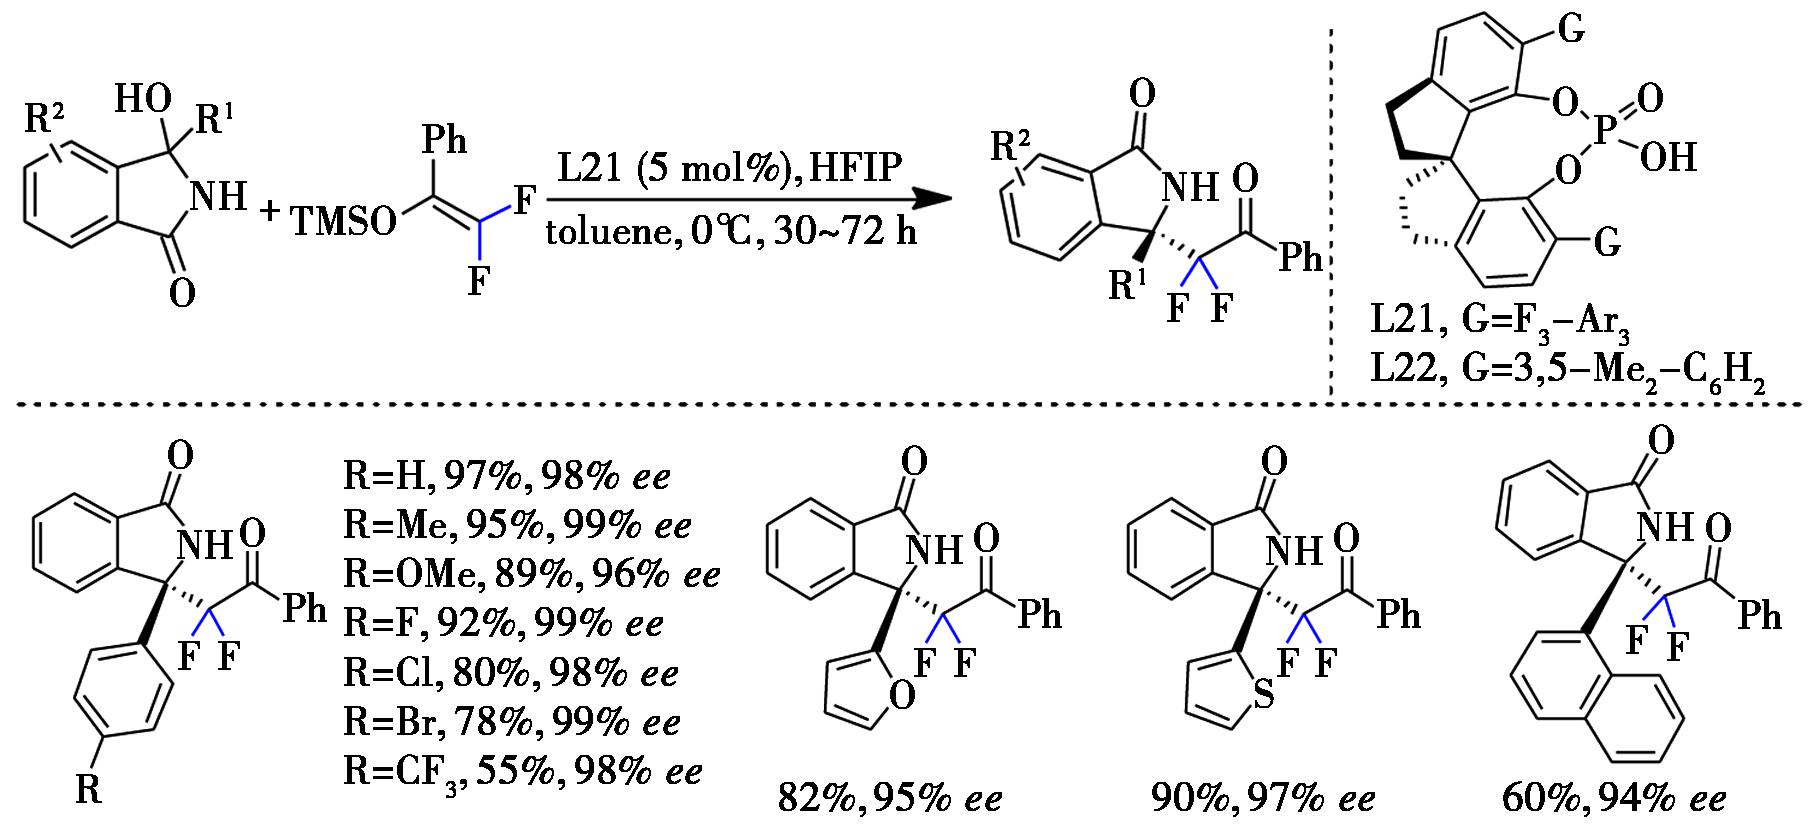
图27 手性螺环磷酸催化异吲哚啉酮和偕二氟烯醇硅醚的不对称Mukaiyama-Mannich反应[44]
Fig.27 Asymmetric Mukaiyama-Mannich reaction of isoindolinones with gem-difluoroenoxysilanes catalyzed by chiral spirocyclic phosphoric acid[44]
2022年,Wang课题组[45]报道了一种基于全氟芳基取代手性磷酸(PF-CPA)的催化体系,通过多点协同作用,成功实现了二氟烯氧基硅烷对偶氮二烯的催化高对映选择性Mukaiyama-Michael加成反应(图28)。作者基于实验结果与DFT计算对反应机理进行了深入探究。催化剂筛选表明,含有全氟芳基(如全氟联苯、五氟苯基、七氟对甲苯基等)的CPA催化剂能够实现优异的对映选择性(>90% ee),而含有部分氟代芳基或非氟代芳基的催化剂,其收率与ee均显著下降。这一结果清晰表明,芳基取代基的全氟化对于实现高催化活性和构建高效手性环境至关重要。此外,通过理论研究作者揭示了氟原子在提升对映选择性中的双重作用。在优势过渡态中,催化剂的全氟芳基与氮杂二烯底物之间存在明显的π-π相互作用,促使催化剂的多氟基团向内扭曲,形成更为受限且紧凑的手性口袋。同时,催化剂上的氟原子与底物(偕二氟烯醇硅醚)的三甲基硅基及对甲苯磺酰基上的氢原子之间形成了多个可观测的F…H—C氢键,进一步稳定了向内扭曲的构象。总之,氟原子通过增强π-π相互作用和形成F…H—C氢键,共同构建了一个刚性的手性环境,这是实现高手性诱导的关键因素。
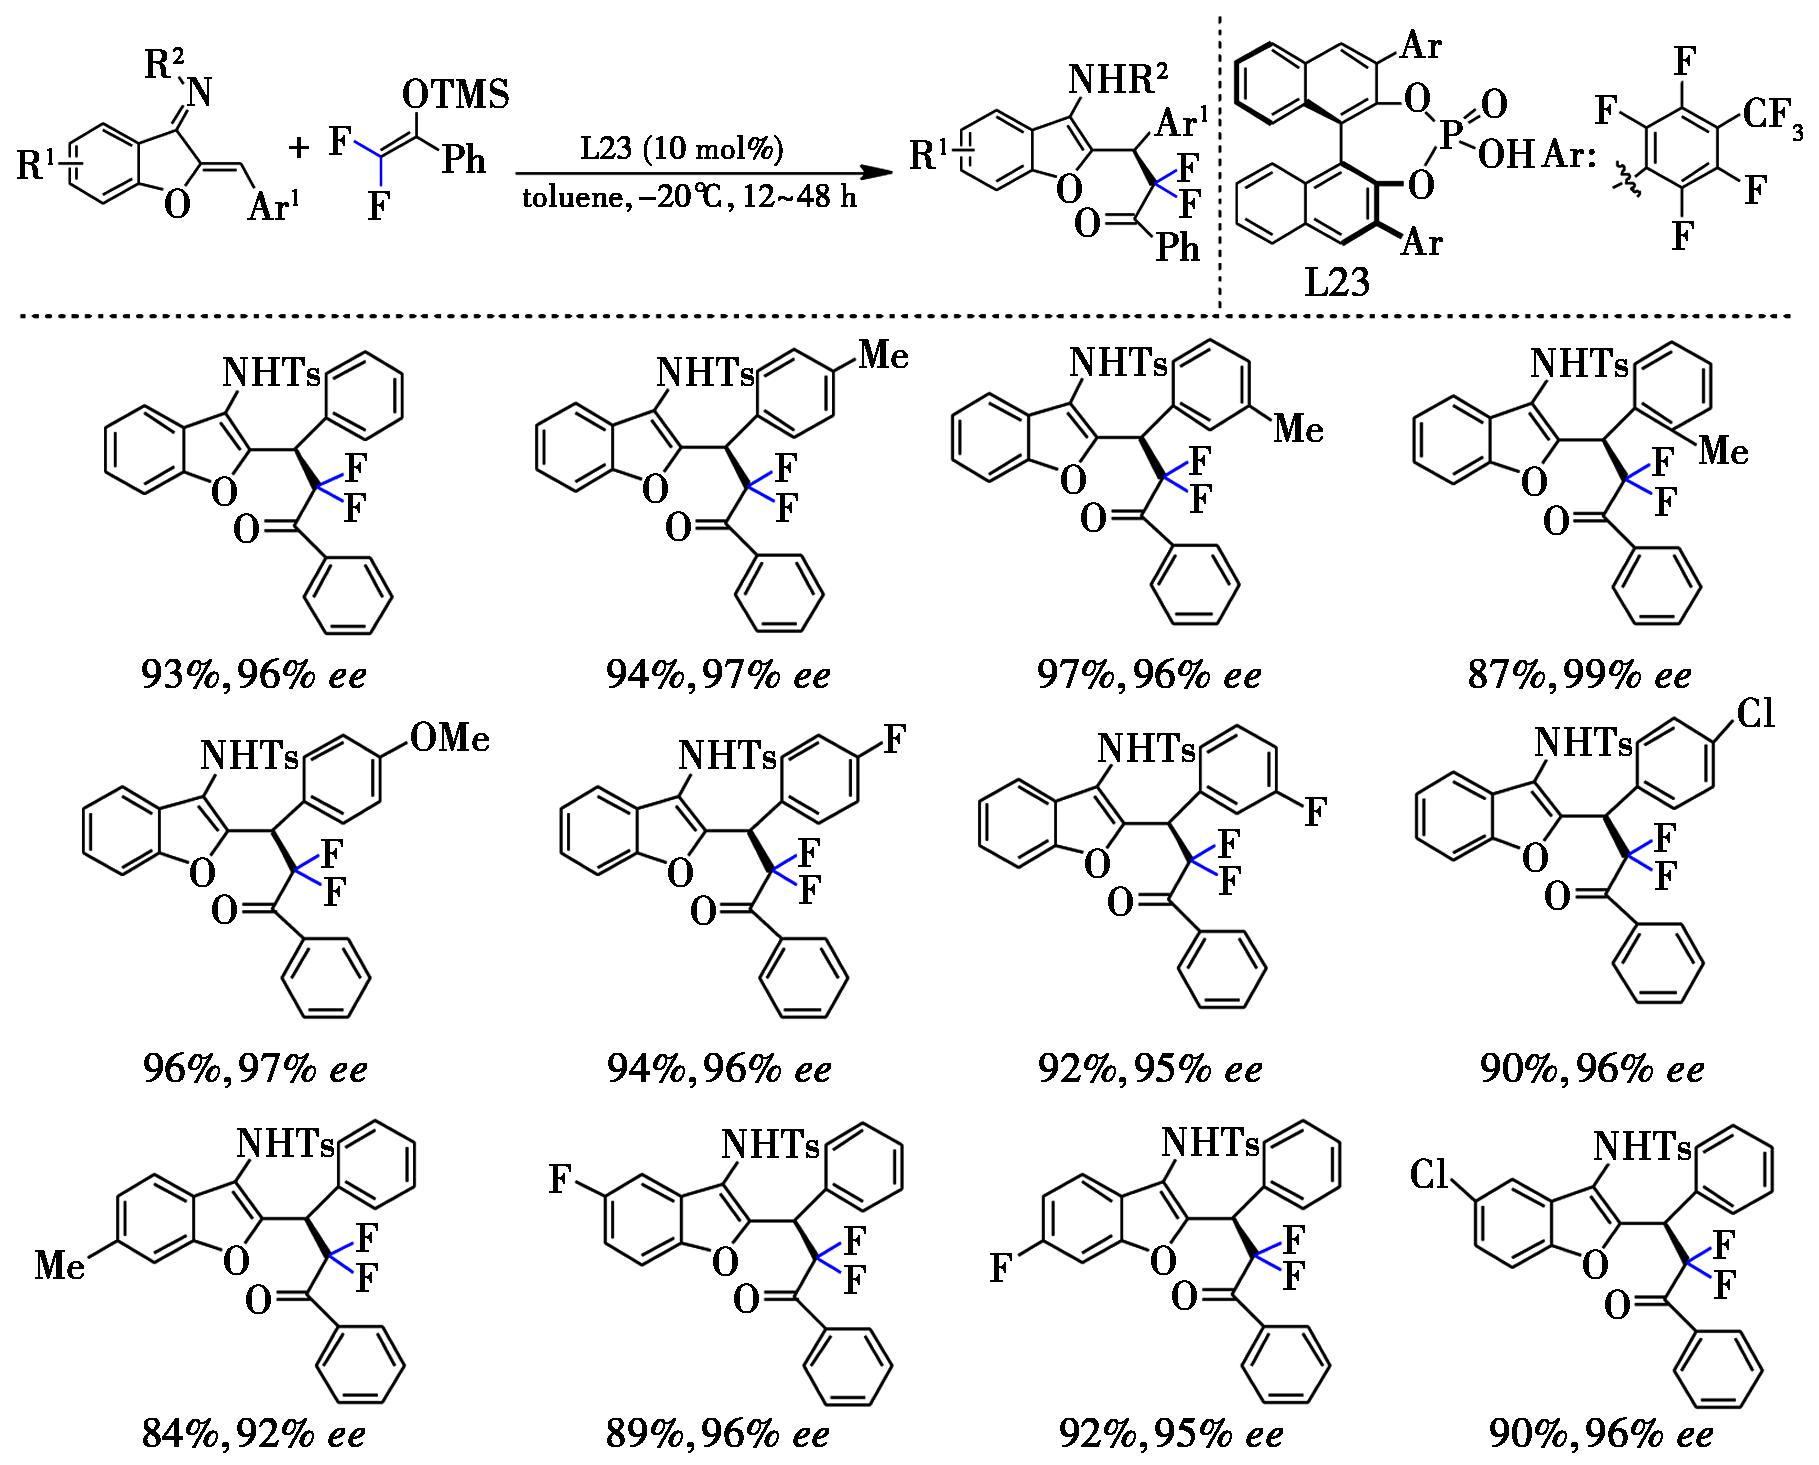
图28 手性磷酸催化2-烯基苯并呋喃衍生物和偕二氟烯醇硅醚的不对称Mukaiyama-Michael加成反应[45]
Fig.28 Asymmetric Mukaiyama-Michael addition of 2-alkenylbenzofuran derivatives with gem-difluoroenoxysilanes catalyzed by chiral phosphoric acid[45]
2024年,Fan课题组[46]开发了一种手性磷酸(CPA)与B(C6F5)3协同催化的不对称Mannich型反应体系,成功实现了喹喔啉酮类化合物C3位的偕二氟烷基化高效合成(图29)。在反应机理方面,手性磷酸L24的PO基团与B(C6F5)3形成酸碱协同催化活性中心,通过同时活化喹喔啉酮的亚胺位点及二氟烯醇硅烷的亲核位点,诱导分子内不对称Mannich加成,最终生成手性二氟烷基化产物。配体筛选表明,具有联萘骨架和3,5-双(三氟甲基)苯基取代基的R构型催化剂L24(5 mol%)与B(C6F5)3(2.5 mol%)的组合表现出最优催化性能,在THF溶剂、室温条件下可获得最高97%的收率和96%的对映选择性(ee)。该体系通过立体电子效应精准控制过渡态中底物的空间取向,其中B(C6F5)3的Lewis酸性不仅增强了CPA的酸性,还起到了稳定反应中间体的作用。该方法兼容多种N-保护基(苄基、甲基、Boc)和取代基(卤素、烷基、萘环)的喹喔啉酮,以及含有供电子或吸电子基团的二氟烯醇硅烷;但值得注意的是,硝基取代基会导致反应失活。
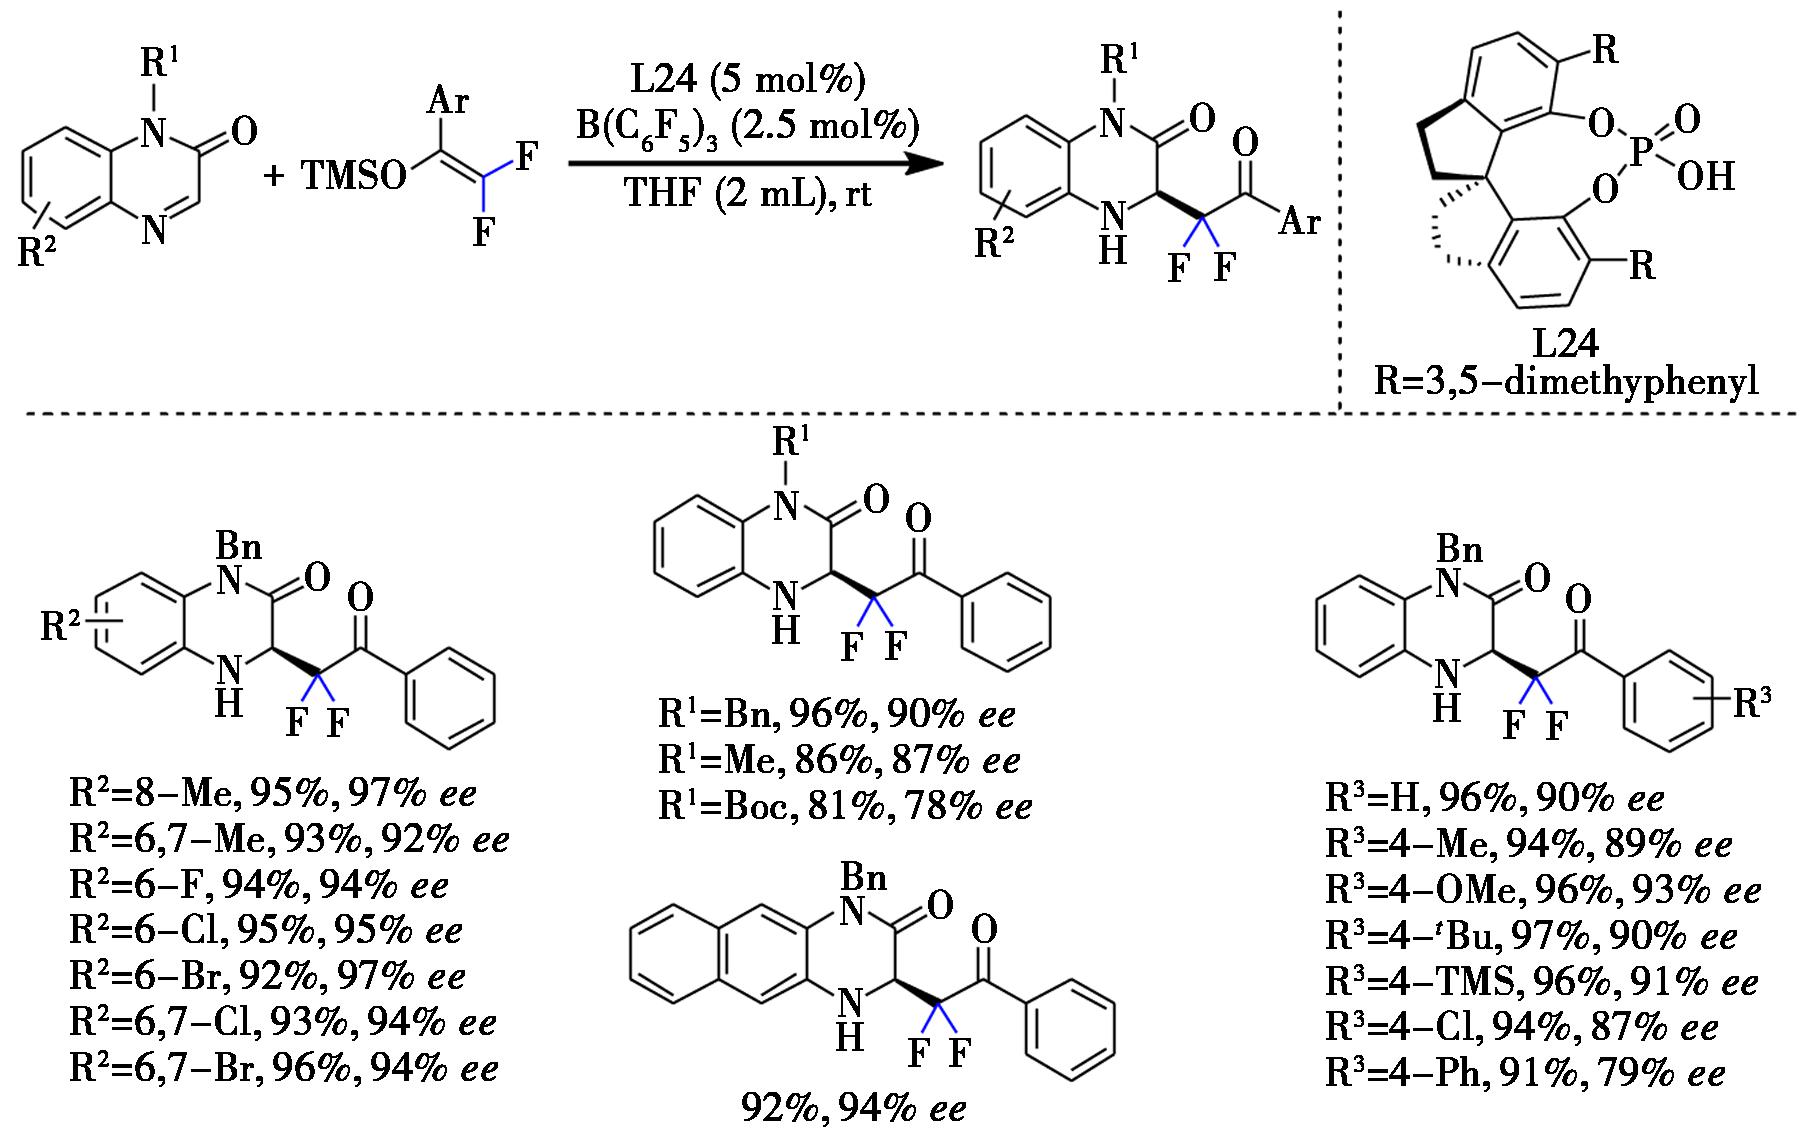
图29 手性磷酸与B(C6F5)3协同催化喹喔啉-2-酮和偕二氟烯醇硅醚的不对称Mannich型反应[46]
Fig.29 Asymmetric Mannich-type reaction of quinoxalin-2(1H)-ones with gem-difluoroenoxysilanes co-catalyzed by chiral phosphoric acid and B(C6F5)3[46]
近期,Xu等[47]报道了锌/双噁唑啉配合物催化偕二氟烯醇与偶氮甲酰胺的不对称双胺化反应,以偕二氟烯醇作为C2合成子,实现形式上的[3+2]环加成反应,为二氟代咪唑烷-2-酮的合成提供了一种高效且实用的方法,产物收率良好,立体选择性优异。
2024年,Johnston课题组[48]开发了一种基于可见光诱导电子供体-受体(EDA)复合物与相转移催化协同作用的不对称α-偕二氟烷基化新策略(图30)。β-酮酸酯在Cs2CO3作用下形成烯醇盐,与二氟烷基碘通过EDA复合物吸收可见光激发,产生二氟烷基自由基;随后,该自由基与受手性相转移催化剂(PTC)约束的烯醇盐结合,经自由基-极性交叉反应构建四级立体中心。作者系统筛选了金鸡纳碱衍生物与Maruoka型催化剂,发现含有联苯酰胺结构的辛可尼丁衍生物(含 3,4,5-三氟苄基与酰胺基团)效果最佳。其酰胺基团通过氢键作用增强底物定向,而3,4,5-三氟苄基的空间位阻与电子效应协同抑制了外消旋背景反应,最终获得最高76∶24的对映选择性(er)。研究表明,相转移催化剂不仅促进烯醇盐的形成与EDA复合物的溶剂化,更通过多层次非共价作用(氢键、π-π堆积)构建手性微环境。该策略为非过渡金属参与的不对称氟烷基化反应提供了新思路。
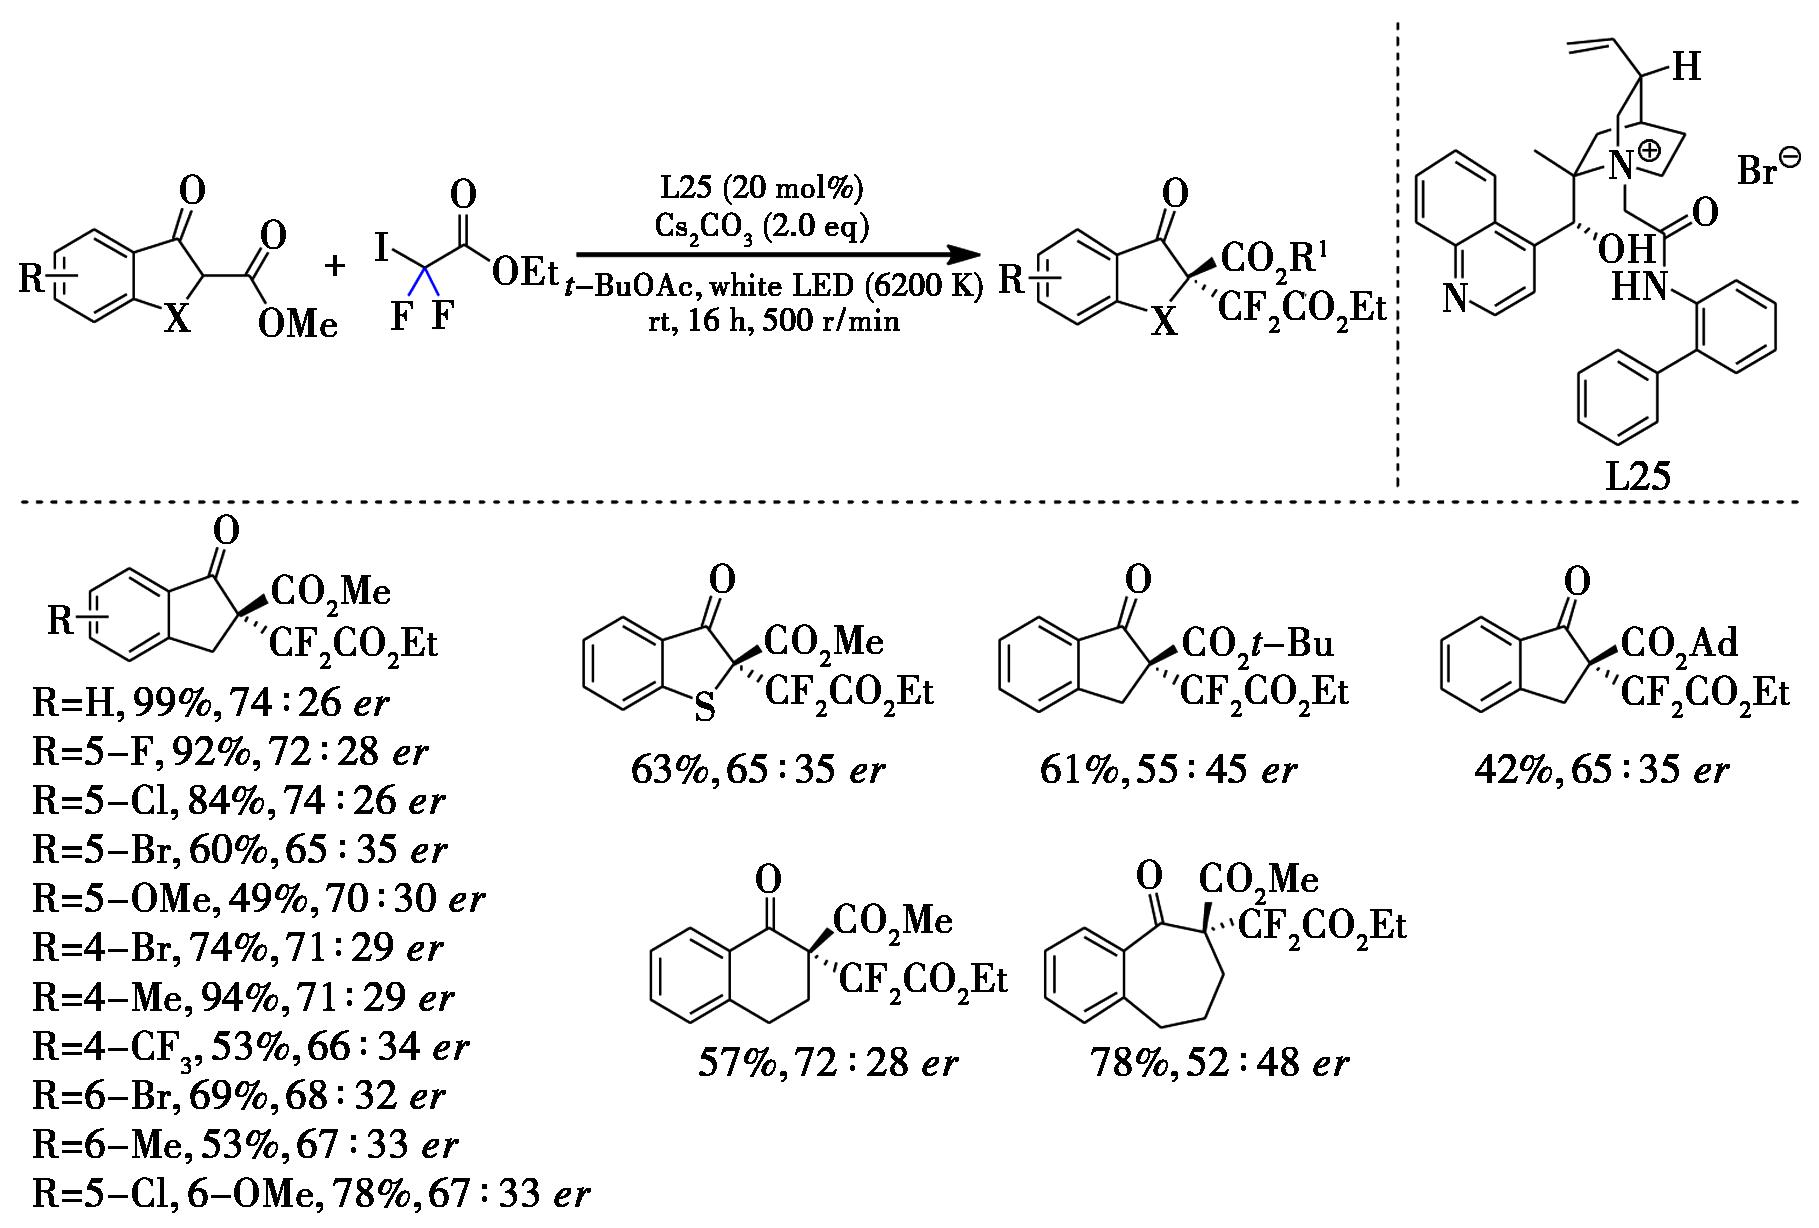
图30 可见光诱导与相转移催化协同作用的不对称α-偕二氟烷基化反应[48]
Fig.30 Asymmetric α-gem-difluoroalkylation via synergistic visible-light induction and phase-transfer catalysis[48]
2025年,Zhao课题组[49]通过CPA催化的邻氨基苯甲酰胺与偕二氟茚二酮的不对称环化反应,实现了手性2,2-二氟-螺茚酮-二氢喹唑啉酮的高效合成(图31)。在反应中CPA作为双功能催化剂,同时活化偕二氟茚二酮和邻氨基苯甲酰胺,其PO基团与邻氨基苯甲酰胺的氨基相互作用,促进亲核进攻。偕二氟取代基通过强吸电子效应显著提升茚二酮α位的亲电性,同时CF2基团的协同效应稳定了半缩酮中间体,有效抑制消旋化过程,这对获得高对映选择性(最高达99% ee)至关重要。催化剂筛选表明,BINOL骨架衍生的手性磷酸催化剂(含3,5-双(三氟甲基)苯基取代基)在MTBE溶剂中表现最佳,其大位阻芳环有效控制了亚胺中间体的空间取向;分子筛的加入则通过吸水促进脱水步骤的进行。该方法对多种取代基(如卤素、烷基、杂环)取代的邻氨基苯甲酰胺及不同氟代茚二酮均展现出良好的兼容性,克级放大实验和衍生化反应进一步验证了其合成实用性,为手性含氟药物分子的构建提供了新策略。
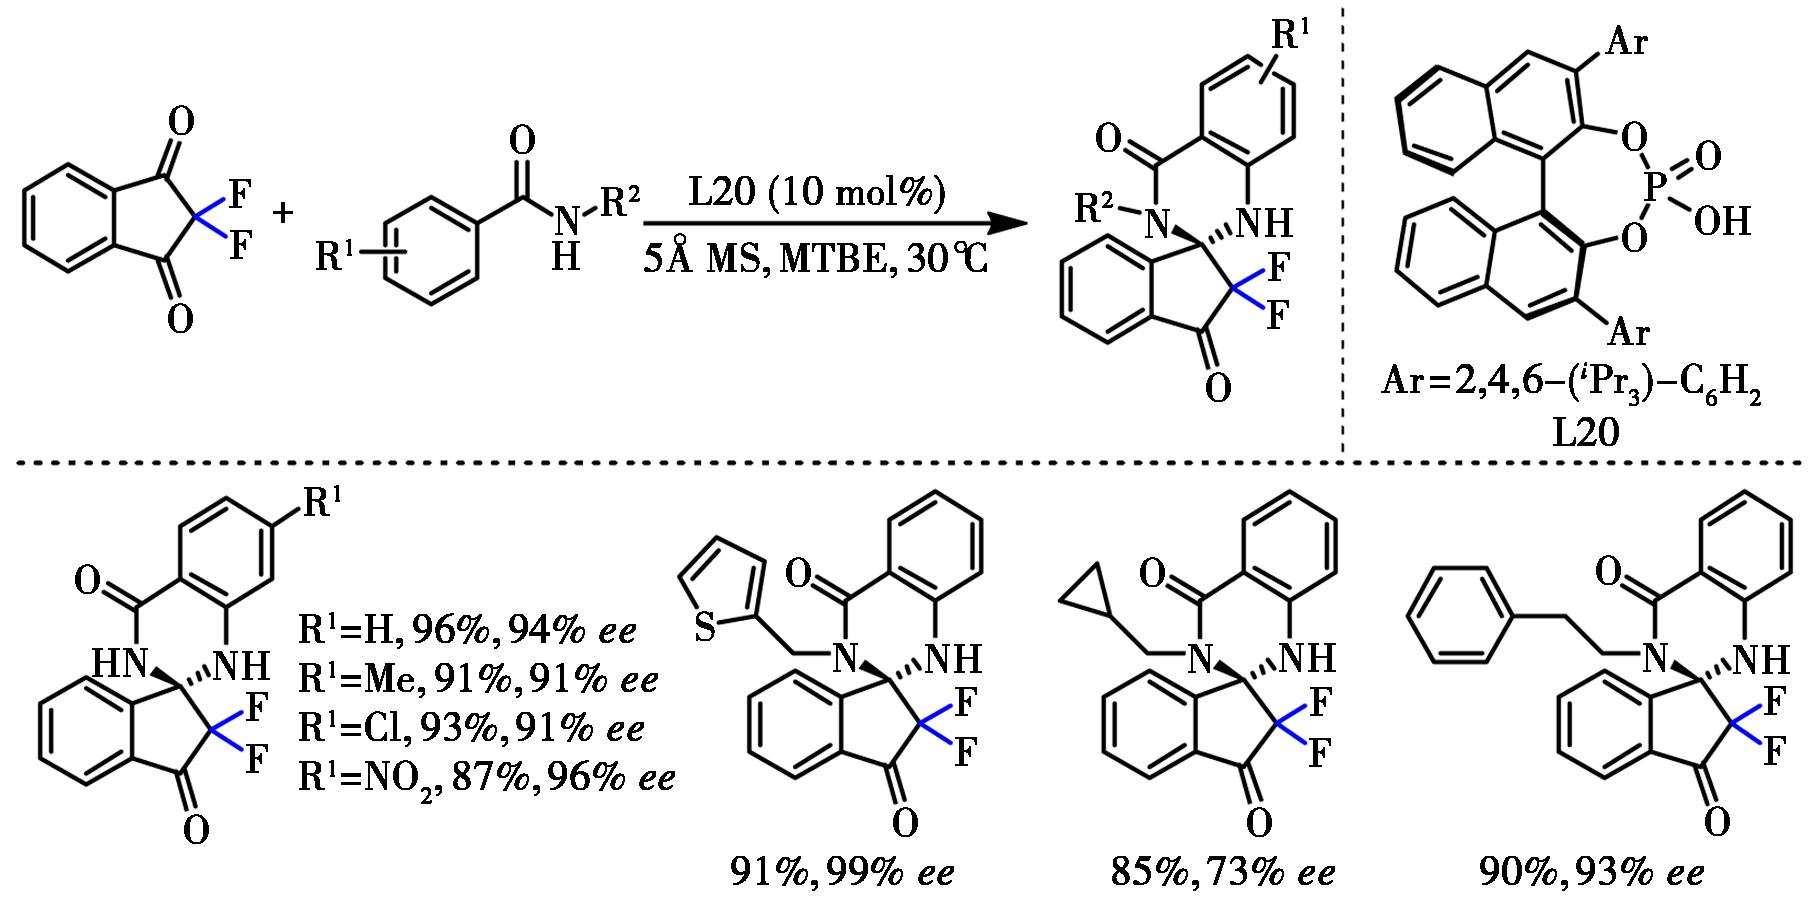
图31 手性磷酸催化不对称环化反应[49]
Fig.31 Chiral phosphoric acid-catalyzed asymmetric cyclization reaction[49]
2.3 协同催化体系
2018年,Xiao课题组[50]报道了一种可见光驱动的不对称催化体系,在温和条件下实现了β-酮酯的高效二氟烷基化及全氟烷基化,成功构建了含有季碳手性中心的含氟化合物(图32)。该方法以乙基碘二氟乙酸酯和全氟烷基碘化物为自由基源,采用镍催化剂与手性双噁唑啉配体(L26)的组合催化体系。在优化条件下,反应产率从48%提升至67%,对映选择性(er)由84∶16提高至94∶6,展现出优异的立体控制能力。基于实验结果,作者提出了可能的反应机理:首先,可见光激发光催化剂至激发态,随后经还原淬灭过程生成镍配合物与Ir(Ⅱ)光催化剂;Ir(Ⅱ)被卤代烷氧化,产生亲电性自由基;与此同时,β-酮酯经手性路易斯酸活化生成镍烯醇中间体。自由基与镍烯醇中间体结合,形成不稳定的中间体,最终通过氧化过程释放产物并再生镍催化剂,完成催化循环。
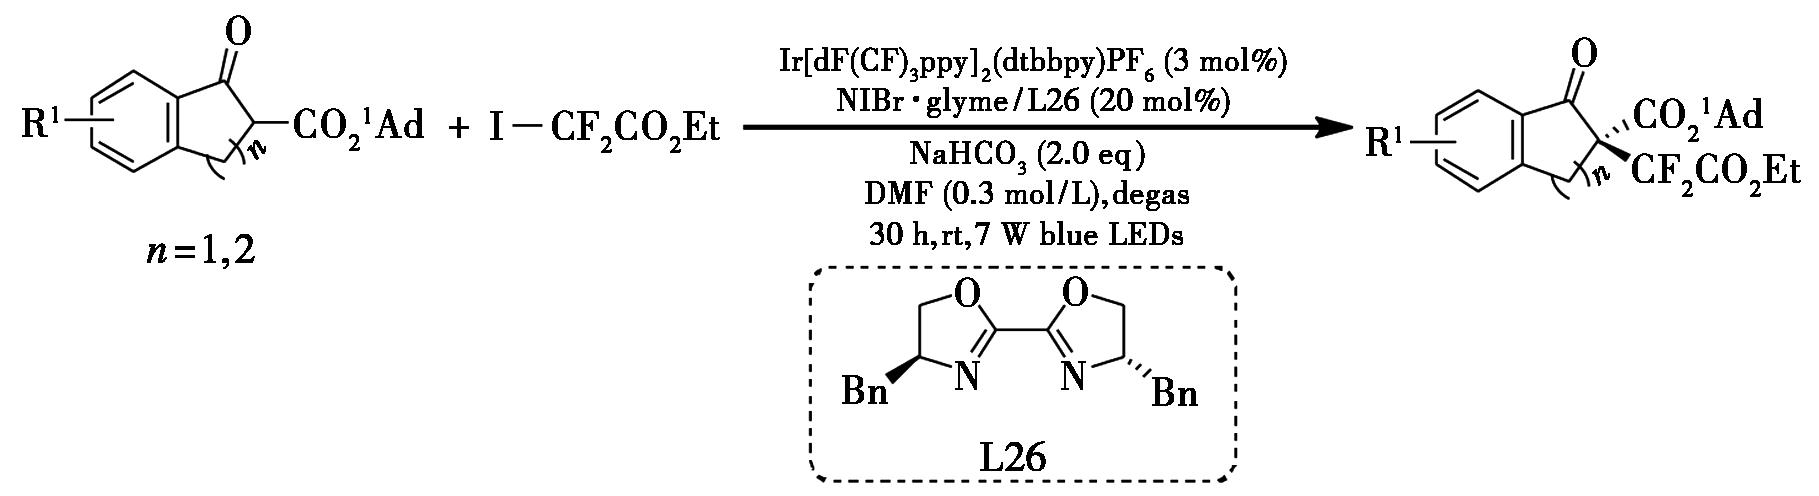
图32 镍/可见光协同催化茚酮衍生物的不对称二氟烷基化反应[50]
Fig.32 Nickel/visible-light cooperative catalytic asymmetric difluoroalkylation of indanone derivatives[50]
2019年,Xu课题组[51]报道了一种新型双催化策略,通过可见光与手性铑的协同催化,实现了含氟γ-酮酸衍生物的高效不对称合成(图33)。该体系成功构建了两类重要含氟骨架:手性γ-酮酰胺(含偕二氟亚甲基)和α,β-不饱和γ-酮酯(含单氟烯烃),其化学选择性可通过氟试剂(溴二氟乙酰胺或溴二氟乙酸乙酯)的活性差异进行精准调控。机理研究表明,反应经由光激发Ir光催化剂引发单电子转移过程;手性铑催化剂与底物2-酰基咪唑配位形成烯醇中间体,随后二氟乙酰基自由基对烯醇双键进行立体选择性加成。Stern-Volmer淬灭实验证实,铑-烯醇复合物可还原淬灭光催化剂的激发态;同位素效应(KIE=5.7)则表明去质子化为反应的决速步。该方法在温和条件下实现了传统策略难以企及的立体选择性(最高ee达99%),并通过氟试剂的灵活调控实现了产物的结构多样性,拓展了含氟药物前体的合成途径。然而,该体系仍存在一定局限:脂肪族底物适用性有限,邻位取代的芳环底物反应性显著下降,部分反应需较高的催化剂负载量;催化体系的普适性与原子经济性仍有进一步优化的空间。
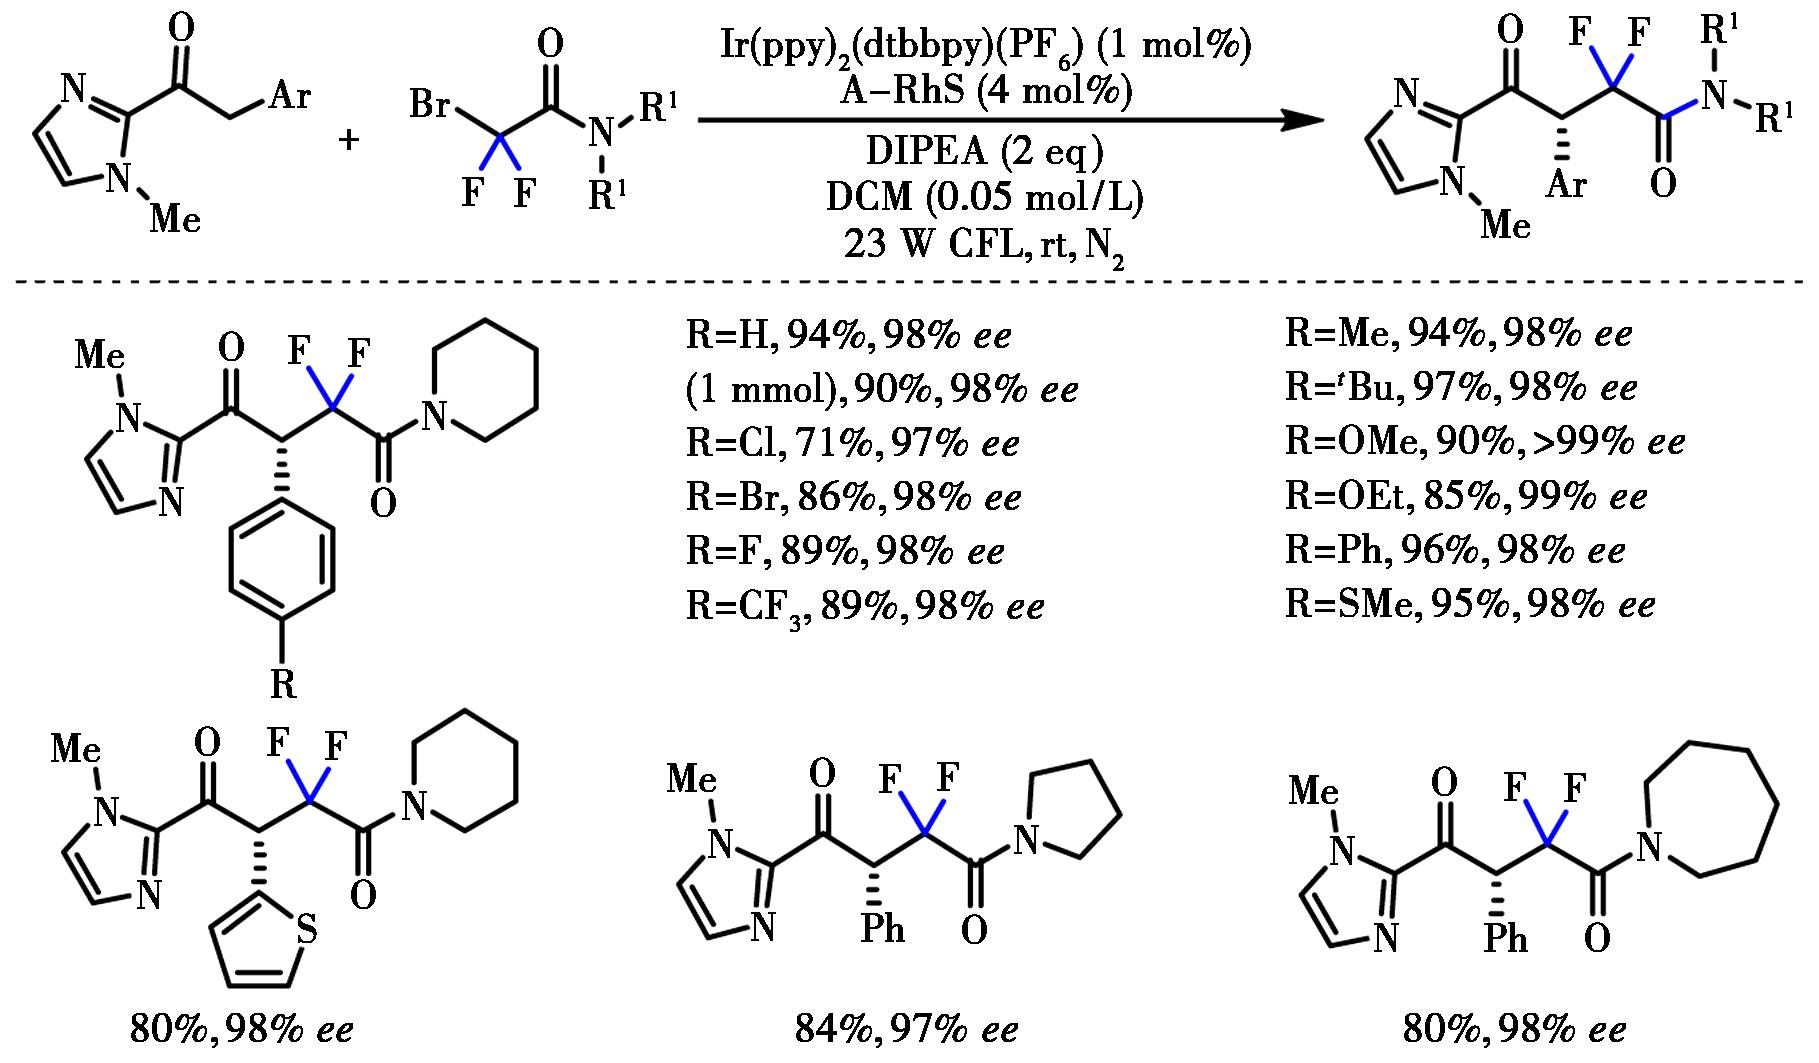
图33 手性铑/可见光协同催化的含氟γ-酮酸衍生物不对称合成[51]
Fig.33 Asymmetric synthesis of fluorine-containing γ-ketoacid derivatives via synergistic visible-light and chiral rhodium catalysis[51]
2024年,Mukherjee课题组[52]报道了一种通过钪/铱协同催化的不对称烯丙基烷基化策略,实现了β-手性α,α-二氟酮类化合物的高效合成(图34)。该催化体系成功克服了偕二氟烯醇硅醚亲核性弱的固有难题,以优异的对映选择性(er>99.9∶0.1)获得了含有β-手性中心的α-烯丙基-α,α-二氟酮。该催化体系对芳基取代的烯丙醇及多样化的二氟烯氧基硅烷均展现出良好的兼容性,但对脂肪族烯丙醇的适用性受限,表明当前体系对底物的电子特性较为敏感。
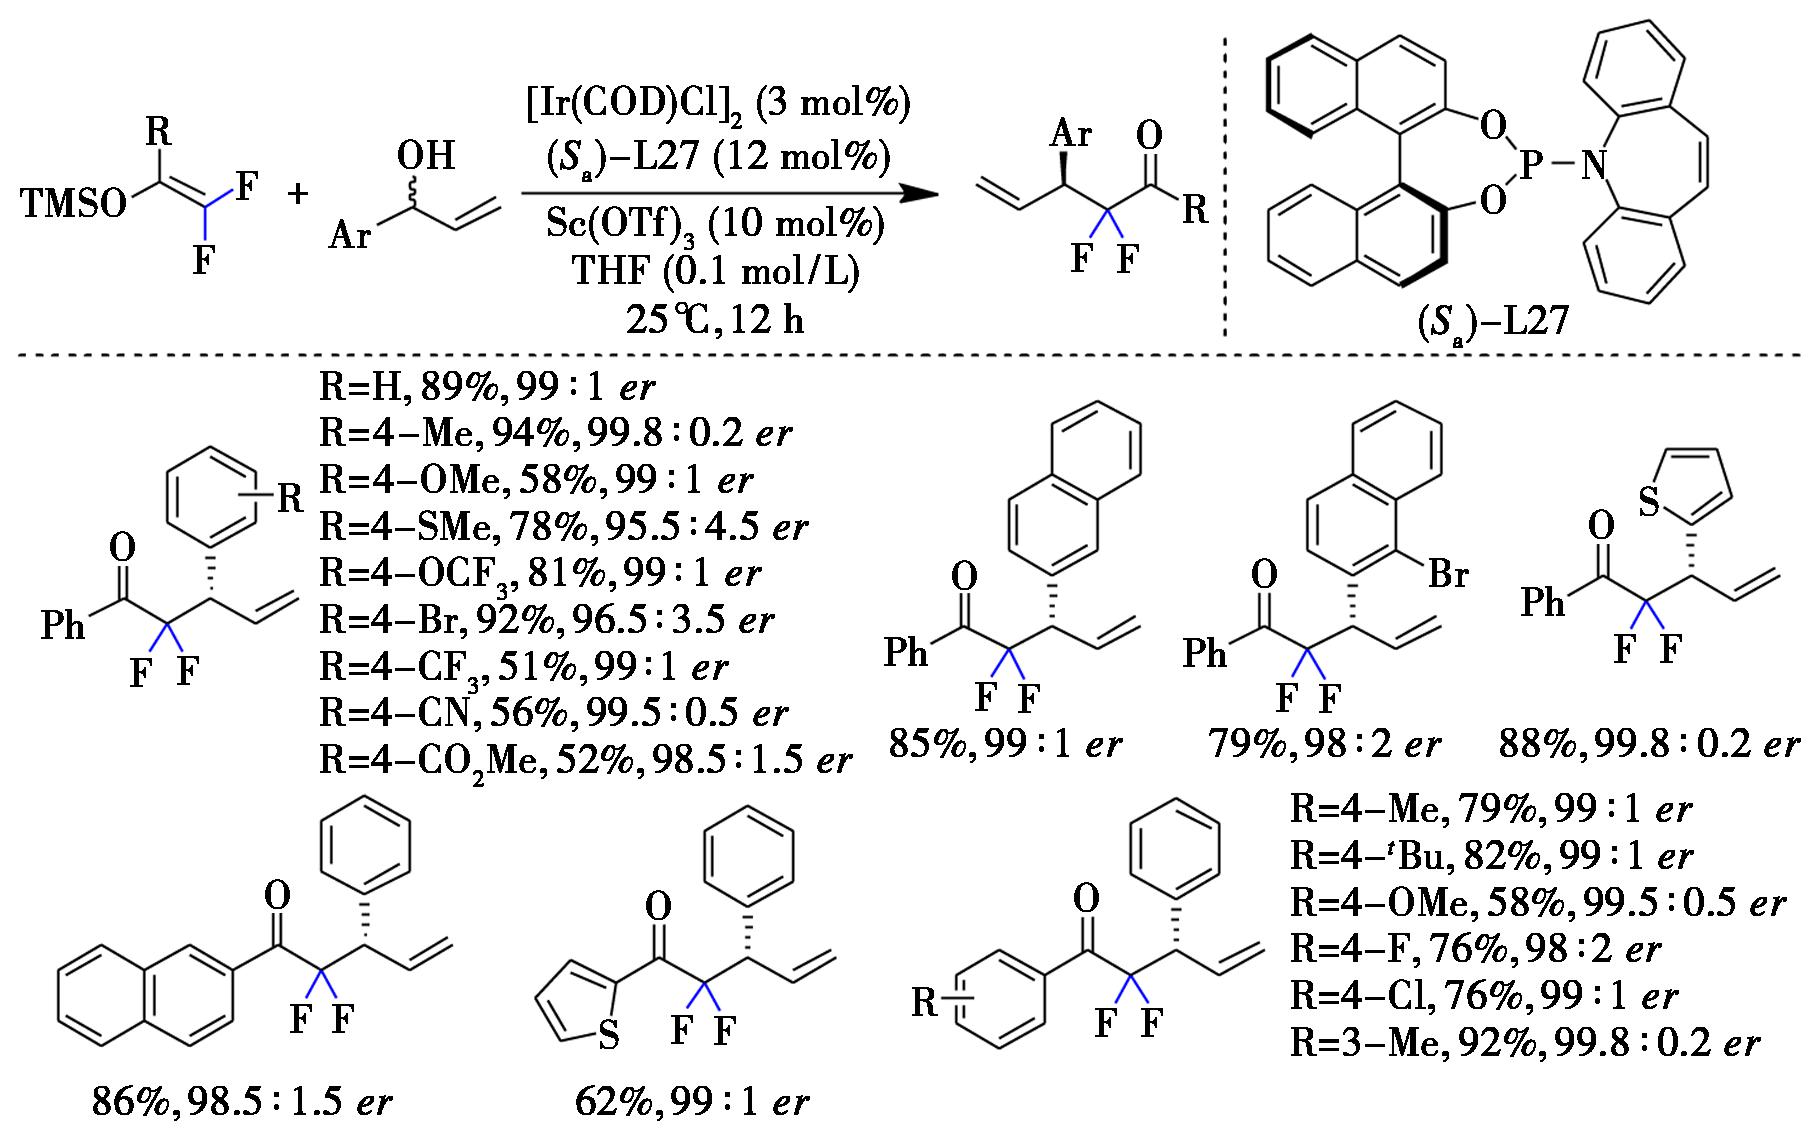
图34 钪/铱协同催化不对称烯丙基烷基化反应[52]
Fig.34 Sc/Ir dual-catalyzed asymmetric allylic alkylation[52]
2025年,Feng课题组[53]通过可见光与手性Lewis酸协同催化策略,成功实现了首例无还原剂参与的不对称aza-Reformatsky反应(图35)。该课题组通过系统的实验研究,阐明了这一独特反应路径的机理。首先,手性N,N-二氧化物与Sc3+形成的配合物作为双功能催化剂,通过配位作用降低亚胺的激发能,使其在460 nm蓝光照射下直接跃迁至激发态三线态,并利用手性空腔精准控制自由基中间体的对映选择性偶联。随后,激发态亚胺经单电子转移活化碘代二氟甲基酮,促使C—I键均裂产生α-二氟甲基自由基;该自由基与亚胺自由基对发生立体选择性偶联,生成N-I中间体,最终经水解得到β-氨基-α,α-二氟酮产物。配体筛选表明,基于L-脯氨酸骨架的N,N-二氧化物配体L28与Sc3+形成的配合物表现出最优催化性能。其2,6-二甲基苯基酰胺单元通过适度的立体位阻效应,既保证了亚胺的有效配位活化(紫外吸收红移证实),又实现了对自由基中间体立体构型的高效控制(对映选择性最高达95∶5 er)。
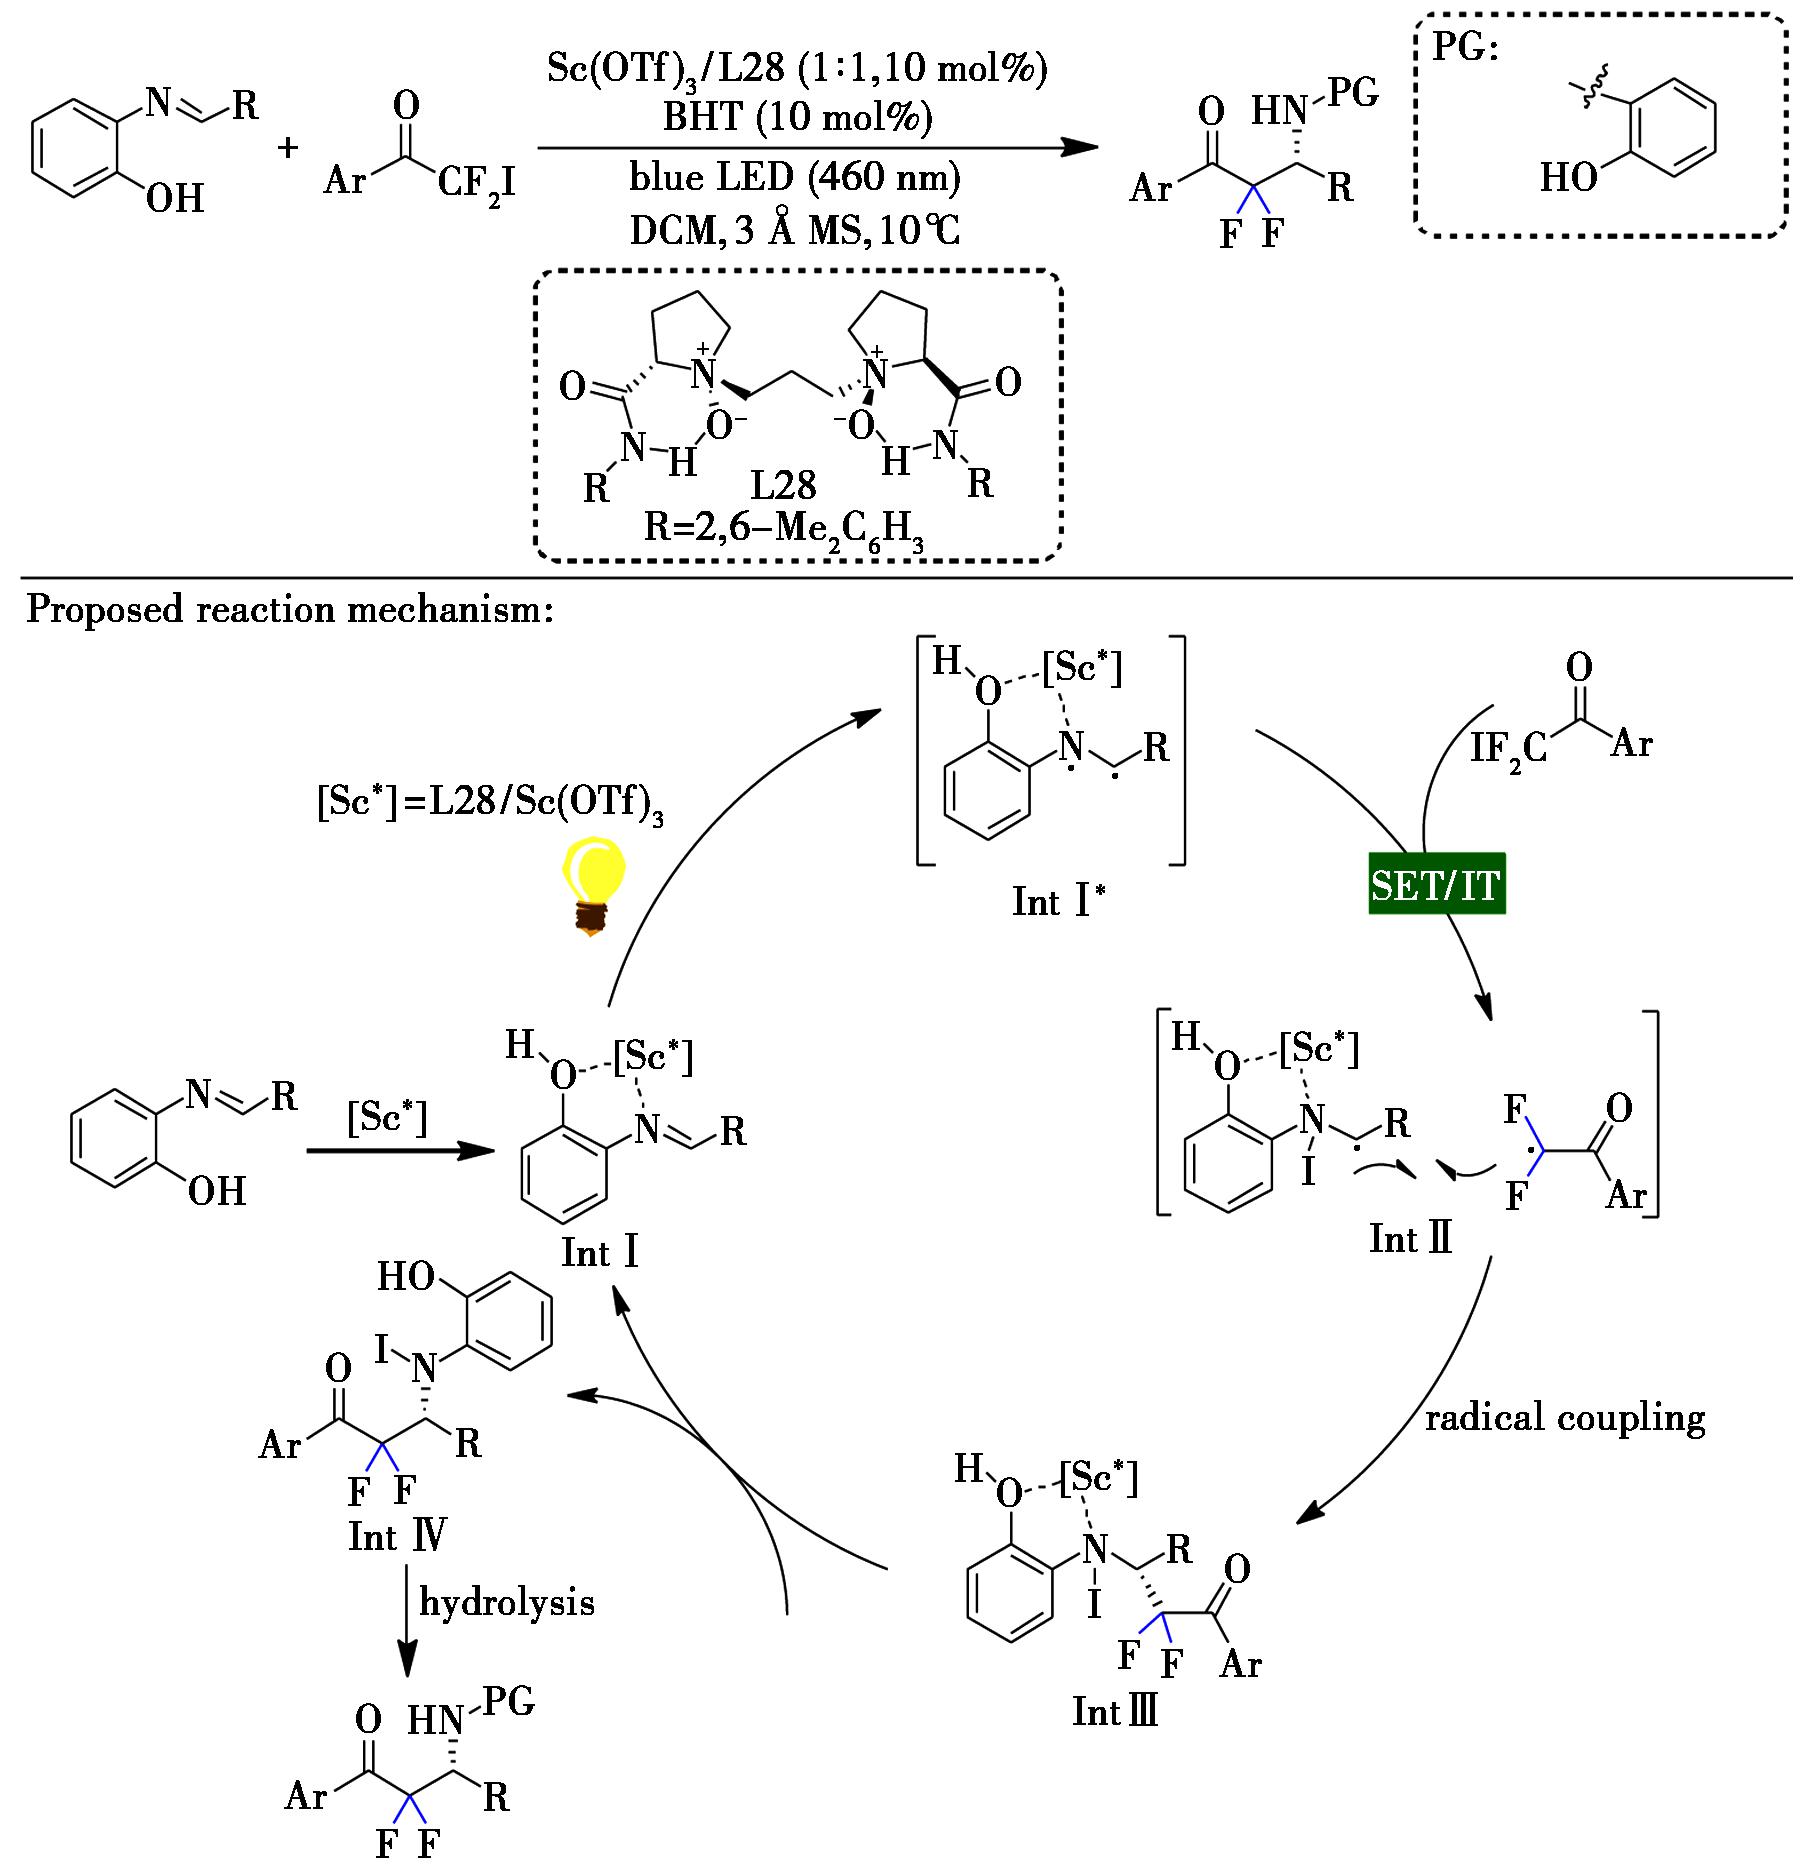
图35 可见光/手性Lewis酸协同催化不对称aza-Reformatsky反应[53]
Fig.35 Asymmetric aza-Reformatsky reaction via synergistic visible-light and chiral Lewis acid catalysis[53]
3 结论与展望
本综述从含氟分子的不对称修饰与非含氟分子的对映选择性偕二氟烷基化两个方面梳理了自2018年以来α-偕二氟烷基手性化合物合成领域的重要研究进展。目前,偕二氟烷基手性中心的催化不对称构建已形成过渡金属催化、有机催化及光催化等多种策略。就含氟底物的直接官能化而言,钯、铑、铱等金属配合物在手性配体调控下,可实现二氟烯烃等底物的高对映选择性转化,其中氟原子的电子效应与弱相互作用在立体控制中发挥关键协同作用。对于非氟底物的偕二氟烷基化,铜催化体系表现最为突出,凭借二氟甲基锌试剂、二氟烯醇硅烷等二氟烷基源,可在Michael加成、烯丙基化等反应中获得优异对映选择性。此外,镍、铑、钯催化的交叉偶联与环化反应,以及可见光驱动的非金属催化路径,也为手性偕二氟烷基化合物的构建提供了重要补充。
尽管已取得显著进展,该领域仍面临底物范围有限、对贵金属依赖以及机理理解不足等挑战。未来应着力于开发廉价金属及可持续催化体系、拓宽底物适应性、深化机理认知,并将光/电催化等绿色技术融入反应设计,推动方法学在实际药物分子后期修饰中的应用。随着新配体、新机制和新模式的持续涌现,不对称偕二氟烷基化有望在未来实现从方法研究向实际应用的转变,为手性含氟功能分子的精准合成提供更为高效与通用的解决方案。
[1]Wang J,S nchez-roselló M,Ace
 a J L,Pozo C,Sorochinsky A E,Fustero S,Soloshonok V A,Liu H.Chem.Rev.,2014,114(4):2432-2506.
[2]An L,Tong F F,Zhang X G.Acta Chim.Sinica,2018,76(12):977-982.安伦,童非非,张新刚.化学学报,2018,76(12):977-982.
[3]Ni C F,Hu J B.Chin.J.Org.Chem.,2023,43(7):2582-2583.倪传法,胡金波.有机化学,2023,43(7):2582-2583.
[4]Pan J,Wu J J,Wu F H.Chin.J.Org.Chem.,2021,41(3):983-1001.潘军,吴晶晶,吴范宏.有机化学,2021,41(3):983-1001.
[5]Richter N,Regni G,Baldinelli L,Leutzsch M,Bistoni G,Fürstner A.J.Am.Chem.Soc.,2026,148(26):27934-27950.
[6]Huang H,Wang X,Wang J B.Chin.J.Org.Chem.,2019,39(1):1-14.黄航,王兮,王剑波.有机化学,2019,39(1):1-14.
[7]Butcher T W,Amberg W M,Hartwig J F.Angew.Chem.Int.Ed.,2022,61(7):e202112251.
[8]Lin J H,Xiao J C.Tetrahedron Lett.,2014,55(45):6147-6155.
[9]Ma J A,Cahard D.Chem.Rev.,2004,104(12):6119-6146.
[10]Feng Z,Xiao Y L,Zhang X G.Acc.Chem.Res.,2018,51(9):2264-2278.
[11]Zhu Y,Han J L,Wang J D,Shibata N,Sodeoka M,Soloshonok V A,Coelho J A S,Toste F D.Chem.Rev.,2018,118(7):3887-3964.
[12]Briand M,Anselmi E,Dagousset G,Magnier E.Chem.Rec.,2023,23(9):e202300114.
[13]Kalita S J,Qi J,Xiao L,Saha D,Huang Y Y,Shibata N.Chem.Rev.,2025,125(17):8477-8654.
[14]Gao F Y,Li B Y,Wang Y L,Chen Q S,Li Y Z,Wang K R,Yan W J.Org.Chem.Front.,2021,8(11):2799-2819.
[15]Li X,Song Q L.Adv.Synth.Catal.,2024,366(16):3405-3416.
[16]Tang L J,Wen Y S,Jin H X,Luo W J,Long L P,Shen J Y,Luo H Q,Yu D H.Org.Chem.Front.,2025,12(6):2052-2075.
[17]Huang W S,Delcourt M L,Pannecoucke X,Charette A B,Poisson T,Jubault P.Org.Lett.,2019,21(18):7509-7513.
[18]Feng S T,Tang Y T,Yang C J,Shen C R,Dong K W.Org.Lett.,2020,22(19):7508-7512.
[19]Sekine K,Ushiyama A,Endo Y,Mikami K.J.Org.Chem.,2020,85(12):7916-7924.
[20]Liu B X,Liu D G,Niu C,Xia Y,Lu X,Fu Y,Liu Q.Org.Chem.Front.,2024,11(23):6617-6626.
[21]Jin M,Guo Y Y,Wu H,Cui M G,Bai D C.Org.Lett.,2025,27(22):5835-5839.
[22]Wang J,Li L J,Chai M X,Ding S M,Li J,Shang Y J,Zhao H X,Li D,Zhu Q.ACS Catal.,2021,11(19):12367-12374.
[23]Zou H N,Huang M L,Huang M Y,Su Y X,Zhang J W,Zhang X Y,Zhu S F.Chem.Sci.,2023,14(34):9186-9190.
[24]Xie X D,Chen G,Huang J J,Liu Y Q,Xu X F.Org.Chem.Front.,2024,11(17):4702-4707.
[25]Xie X D,Dong S L,Hong K M,Huang J J,Xu X F.Adv.Sci.,2024,11(14):2307520.
[26]Liu P,He Y,Jiang C H,Ren W R,Jin R X,Zhang T,Chen W X,Nie X,Wang X S.Nat.Commun.,2025,16(1):599.
[27]Liu P,Li K L,He Y,Jiang C H,Jin R X,Hu D D,Zhao W C,Nie X,Sun S Z,Wang X S.Adv.Sci.,2026,13(18):e73986.
[28]Luo J,Fang Y B,Mao X Y,Yang M,Zhao Y L,Liu Y L,Chen G S,Ji Y F.Adv.Synth.Catal.,2019,361(6):1408-1413.
[29]Sumii Y,Nagasaka T,Wang J D,Uno H,Shibata N.J.Org.Chem.,2020,85(23):15699-15707.
[30]Boutahri Y,Salah K,Tisserand N,Lensen N,Crousse B,Brigaud T.Org.Lett.,2023,25(37):6937-6941.
[31]Hirokawa R,Nakahara Y,Uchida S,Yamashita K,Hamashima Y.Chem.Eur.J.,2023,18(8):e202300141.
[32]Endo Y,Ishii K,Mikami K.Tetrahedron,2019,75(31):4099-4103.
[33]Gao X,Cheng R,Xiao Y L,Wan X L,Zhang X G.Chem.Eur.J.,2019,5(11):2987-2999.
[34]Zhang Z Q,Zheng M M,Xue X S,Marek I,Zhang F G,Ma J A.Angew.Chem.Int.Ed.,2019,58(50):18191-18196.
[35]Huang S,Tong F F,Bai D C,Zhang G P,Jiang Y J,Zhang B,Leng X B,Guo Y L,Wan X L,Zhang X G,Ding C H,Hou X L.Nat.Commun.,2021,12(1):6551.
[36]Peng L Z,Wang H Y,Guo C.J.Am.Chem.Soc.,2021,143(17):6376-6381.
[37]Uno H,Kawai K,Araki T,Shiro M,Shibata N.Angew.Chem.Int.Ed.,2022,61(24):e202117635.
[38]Gao X,Ren X X,Deng W,Zhang X G.Chin.J.Chem.,2023,41(24):3521-3527.
[39]Ding D C,Yin L F,Poore A T,Ho Y S,Cheng Y H,Hsieh C T,Yachuw S C,Knieser R M,Krause J A,Tian S L,Cheng M J,Liu W.Nat.Catal.,2024,7(12):1372-1381.
[40]Ding D C,Chen S,Yin L F,Ou W T,Krause J A,Cheng M J,Liu W.Nat.Synth.,2025,4(9):1118-1127.
[41]Li J S,Liu Y J,Zhang G W,Ma J A.Org.Lett.,2017,19(23):6364-6367.
[42]Yang X,Cao Z H,Zhou Y,Cheng F,Lin Z W,Ou Z,Yuan Y,Huang Y Y.Org.Lett.,2018,20(9):2585-2589.
[43]Batisse C,Panossian A,Hanquet G,Leroux F R.Chem.Commun.,2018,54(74):10423-10426.
[44]Rong M Y,Li J S,Zhou Y,Zhang F G,Ma J A.Org.Lett.,2020,22(22):9010-9015.
[45]Li J S,Chen H H,Zhong R,Zhu L,Liu S M,Ding H F,Yang J G,Wang L,Lan Y,Wang Z M.ACS Catal.,2022,12(15):9655-9663.
[46]Jia L,Wang T,Chen J C,Zhao H Y,Yao P J,Fan B M.Org.Lett.,2024,26(31):6551-6555.
[47]Xie X D,Zhang X K,Chen G,Yao M H,Zhang C,Pan Y,Xu X F.ACS Catal.,2025,15(21):18097-18103.
[48]Adams C E,Johnston C P.Org.Chem.Front.,2024,11(13):3639-3647.
[49]Wei X P,Gao F,Li D,He Y H,Li G P,Zhao X J.Org.Lett.,2025,27(5):1304-1309.
[50]Liu J,Ding W,Zhou Q Q,Liu D,Lu L Q,Xiao W J.Org.Lett.,2018,20(2):461-464.
[51]Liang H,Xu G Q,Feng Z T,Wang Z Y,Xu P F.J.Org.Chem.,2019,84(1):60-72.
[52]Mondal S,Das P,Mukherjee S.Org.Lett.,2024,26(50):11073-11079.
[53]Jiang M Y,Yu Z C,Yang L H,Wang F,Cao W D,Liu X H,Feng X M.Angew.Chem.Int.Ed.,2025,64(17):e202500756.