凭借显著Hansch疏水参数(π=1.44)和强吸电子特性[1],三氟甲硫基(-SCF3)已被公认为亲脂性最强的取代基之一,也是能够改善药物分子药代动力学及理化性质(如亲脂性和代谢稳定性)的优势片段。此外,三氟甲硫基的高电负性可显著降低药物分子的电子密度,从而降低其被肝脏氧化酶氧化的可能性,并提高药物的整体效能。另外,三氟甲硫基还可选择性氧化为三氟甲亚磺酰基或三氟甲磺酰基——这两种结构同样是药物分子中的重要基序。毋庸置疑,开发将三氟甲硫基引入小分子的方法已引起广泛关注,并在制药、农用化学品及材料工业中具有重要应用前景[2,3]。目前具有代表性的含三氟甲硫基生物活性分子主要包括抗球虫药物妥曲珠利(Toltrazuril)、食欲减退药物替氟雷司(Tiflorex)、抗高血压药氯沙坦类似物(Losartan analogue)等[4]。
然而,如何高效、安全地将三氟甲硫基引入目标分子,长期以来是有机合成领域的一项挑战[5,6]。早期发展的三氟甲硫基化试剂,如CF3SCl(三氟硫氯)、CF3SSCF3,因其毒性较大,操作不便、反应活性有限,其应用受到较大制约[7]。因此,开发新型、高反应活性、操作安全的亲电三氟甲硫基化试剂成为该领域的研究重点。近年来,围绕这一目标,化学家们发展了多种结构新颖的亲电三氟甲硫基化转移试剂[8]。在早期探索中,Haas课题组[9]和Munavalli课题组[10]报道了若干亲电三氟甲硫基化试剂,为该领域奠定了基础。此后,Billard课题组[11,12]、Shen课题组[13-16]、Shibata课题组[17,18]做出了系统而深入的贡献,设计并合成了一系列高效、稳定且结构可调的新型亲电试剂。从反应机制和应用特点来看,亲电型三氟甲硫基化试剂与亲核型试剂(如AgSCF3、CuSCF3、Me4NSCF3等)形成鲜明互补:亲核型试剂通常需要预先制备或原位生成 负离子,适用于与卤代烃、芳基卤化物等亲电底物的偶联反应;而亲电型试剂则直接提供CF3S+等价物,适用于富电子芳烃、烯烃、活泼亚甲基化合物等亲核底物的直接三氟甲硫基化。两类试剂在底物适用性和反应类型上各有侧重,共同构成了当前三氟甲硫基化方法学的基本格局。需要指出的是,本文综述范围仅限于上述的亲电型三氟甲硫基化试剂,亲核型试剂不在本文讨论之列[19-21]。
本文选取了10种最具代表性的亲电三氟甲硫基化试剂,按其结构特征与历史演进分为4类进行系统评述(试剂Ⅰ~Ⅹ,图1)。
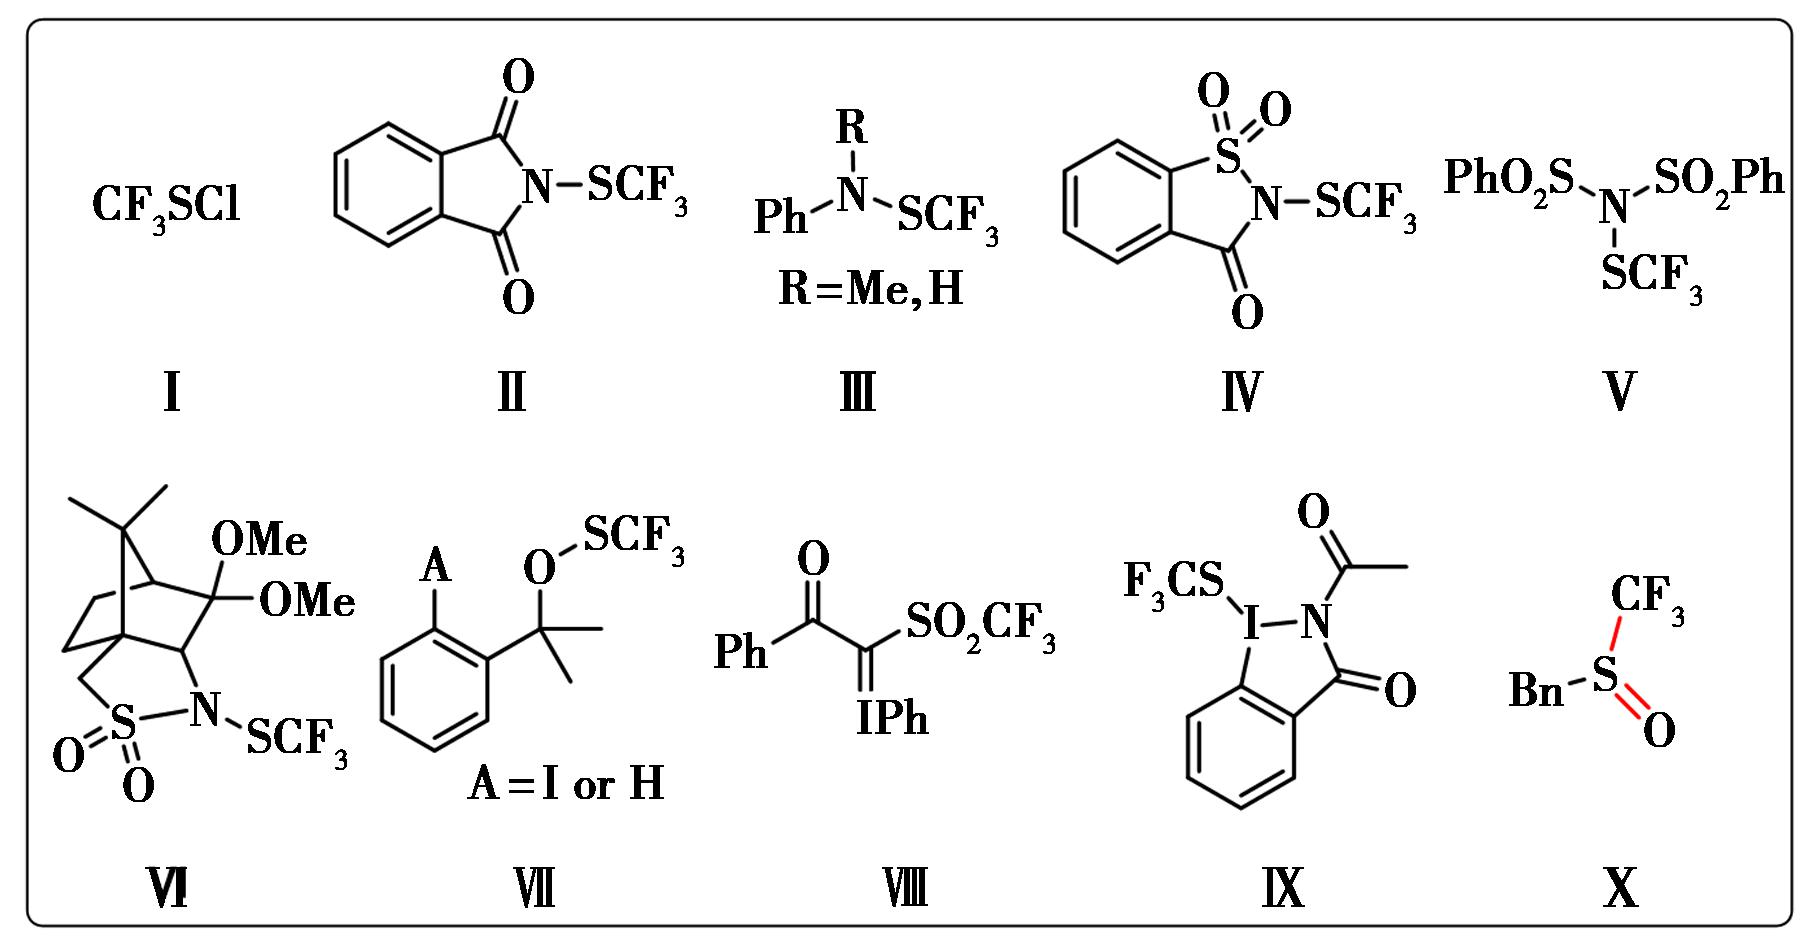
图1 代表性亲电三氟甲硫基化试剂Ⅰ~Ⅹ
Fig.1 Representative electrophilic trifluoromethyl thiolating reagents Ⅰ~Ⅹ
早期气态试剂:三氟硫氯(CF3SCl,试剂Ⅰ)。
N-SCF3结构型亲电试剂:N-三氟甲硫基邻苯二甲酰亚胺(试剂Ⅱ)、N-三氟甲硫基苯胺(试剂Ⅲ)、N-三氟甲硫基糖精(Shen Reagent,试剂Ⅳ)、N-三氟甲硫基二苯磺酰亚胺(试剂Ⅴ)以及(1S)-(-)-N-三氟甲硫基-2,10-樟脑磺内酰胺(试剂Ⅵ)。
O-SCF3结构及高价碘型试剂:三氟甲基取代的硫代过氧化物(Lu-Shen Reagent,试剂Ⅶ)、三氟甲磺酰基高价碘叶立德试剂(试剂Ⅷ)以及高价碘三氟甲硫基试剂(试剂Ⅸ)。
三氟甲基亚砜型试剂:通过中断Pummerer反应原位生成亲电SCF3物种(试剂Ⅹ)。
1 早期气态试剂:三氟硫氯(试剂Ⅰ)
在系统介绍各类稳定固体亲电SCF3试剂之前,有必要首先回顾该领域的早期探索。20世纪60年代至90年代,三氟硫氯(CF3SCl,试剂Ⅰ)是最早被使用的亲电三氟甲硫基化试剂之一。尽管其具有剧毒、气态、操作不便等固有缺陷,但作为三氟甲硫基正离子(CF3S+)源,该试剂展现出良好的反应活性(图2),可成功实现多种富电子底物的三氟甲硫基化,包括有机金属试剂、富电子芳烃、杂环芳烃、活泼亚甲基化合物、烯烃及烯胺等[22-25]。与之类似的CF3SSCF3也可用于与强亲核的有机金属试剂反应,生成相应的三氟甲硫醚产物[26]。这些早期研究虽然受限于试剂本身的毒性与操作难度,却为后续开发更安全、更高效地固体SCF3试剂提供了重要的反应性基准和设计思路。
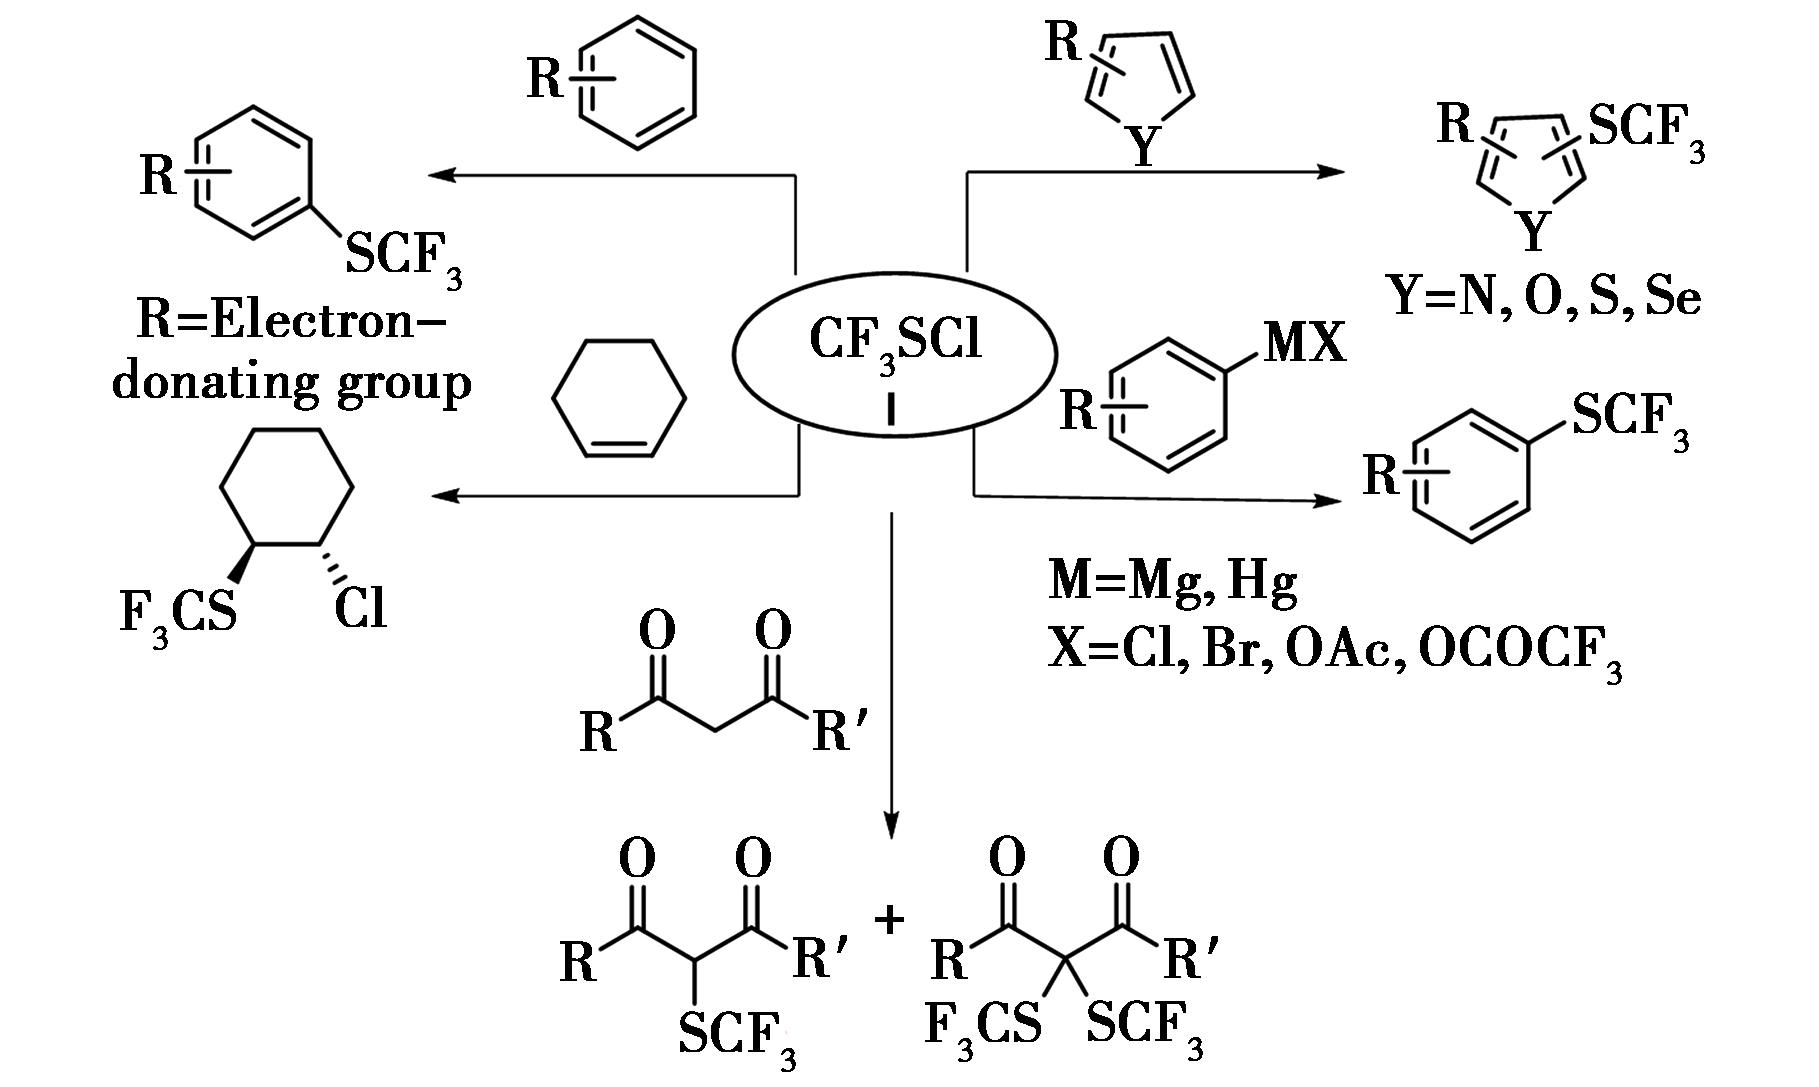
图2 CF3SCl与各类底物的三氟甲硫基化反应
Fig.2 Trifluoromethylthiolation of various substrates with CF3SCl
2 N-SCF3结构型亲电试剂
在早期气态试剂之后,以N-SCF3结构为代表的固体亲电试剂因其稳定性好、结构可调而得到最广泛的研究。按亲电性由弱到强的顺序,依次介绍5种代表性N-SCF3试剂(试剂Ⅱ~Ⅵ)。
2.1 N-三氟甲硫基邻苯二甲酰亚胺(试剂Ⅱ)
2000年,Munavalli课题组[10]以邻苯二甲酰亚胺钾盐与CF3SCl反应制得N-三氟甲硫基邻苯二甲酰亚胺(试剂Ⅱ),并初步考察了其亲电反应性能。然而,该合成路线仍需要使用腐蚀性、高毒性且操作不便的CF3SCl(图3a),这在很大程度上限制了其大量制备与广泛应用。由此可见,试剂Ⅱ的早期制备严重依赖剧毒气体CF3SCl,这是其合成路线的主要缺陷。在反应活性方面,以乙腈为溶剂、不加任何活化剂的室温条件下,试剂Ⅱ可与烯胺反应,以约12%的产率得到三氟甲硫基化产物;但与活泼亚甲基类化合物反应时,未能检测到相应的三氟甲硫基化产物。这些结果表明,试剂Ⅱ的亲电反应活性相对较低,仅能活化烯胺等高活性底物,对普通亲核试剂的转化效率有限。尽管早期反应效率有限且制备存在不足,该试剂作为稳定、易于操作的固体亲电SCF3源,在后续发展中仍展现了重要价值。后续,Shen课题组[14]改用AgSCF3与N-溴代邻苯二甲酰胺化反应,简便高效地制得该试剂,避免了使用腐蚀性、高毒性的CF3SCl气体。
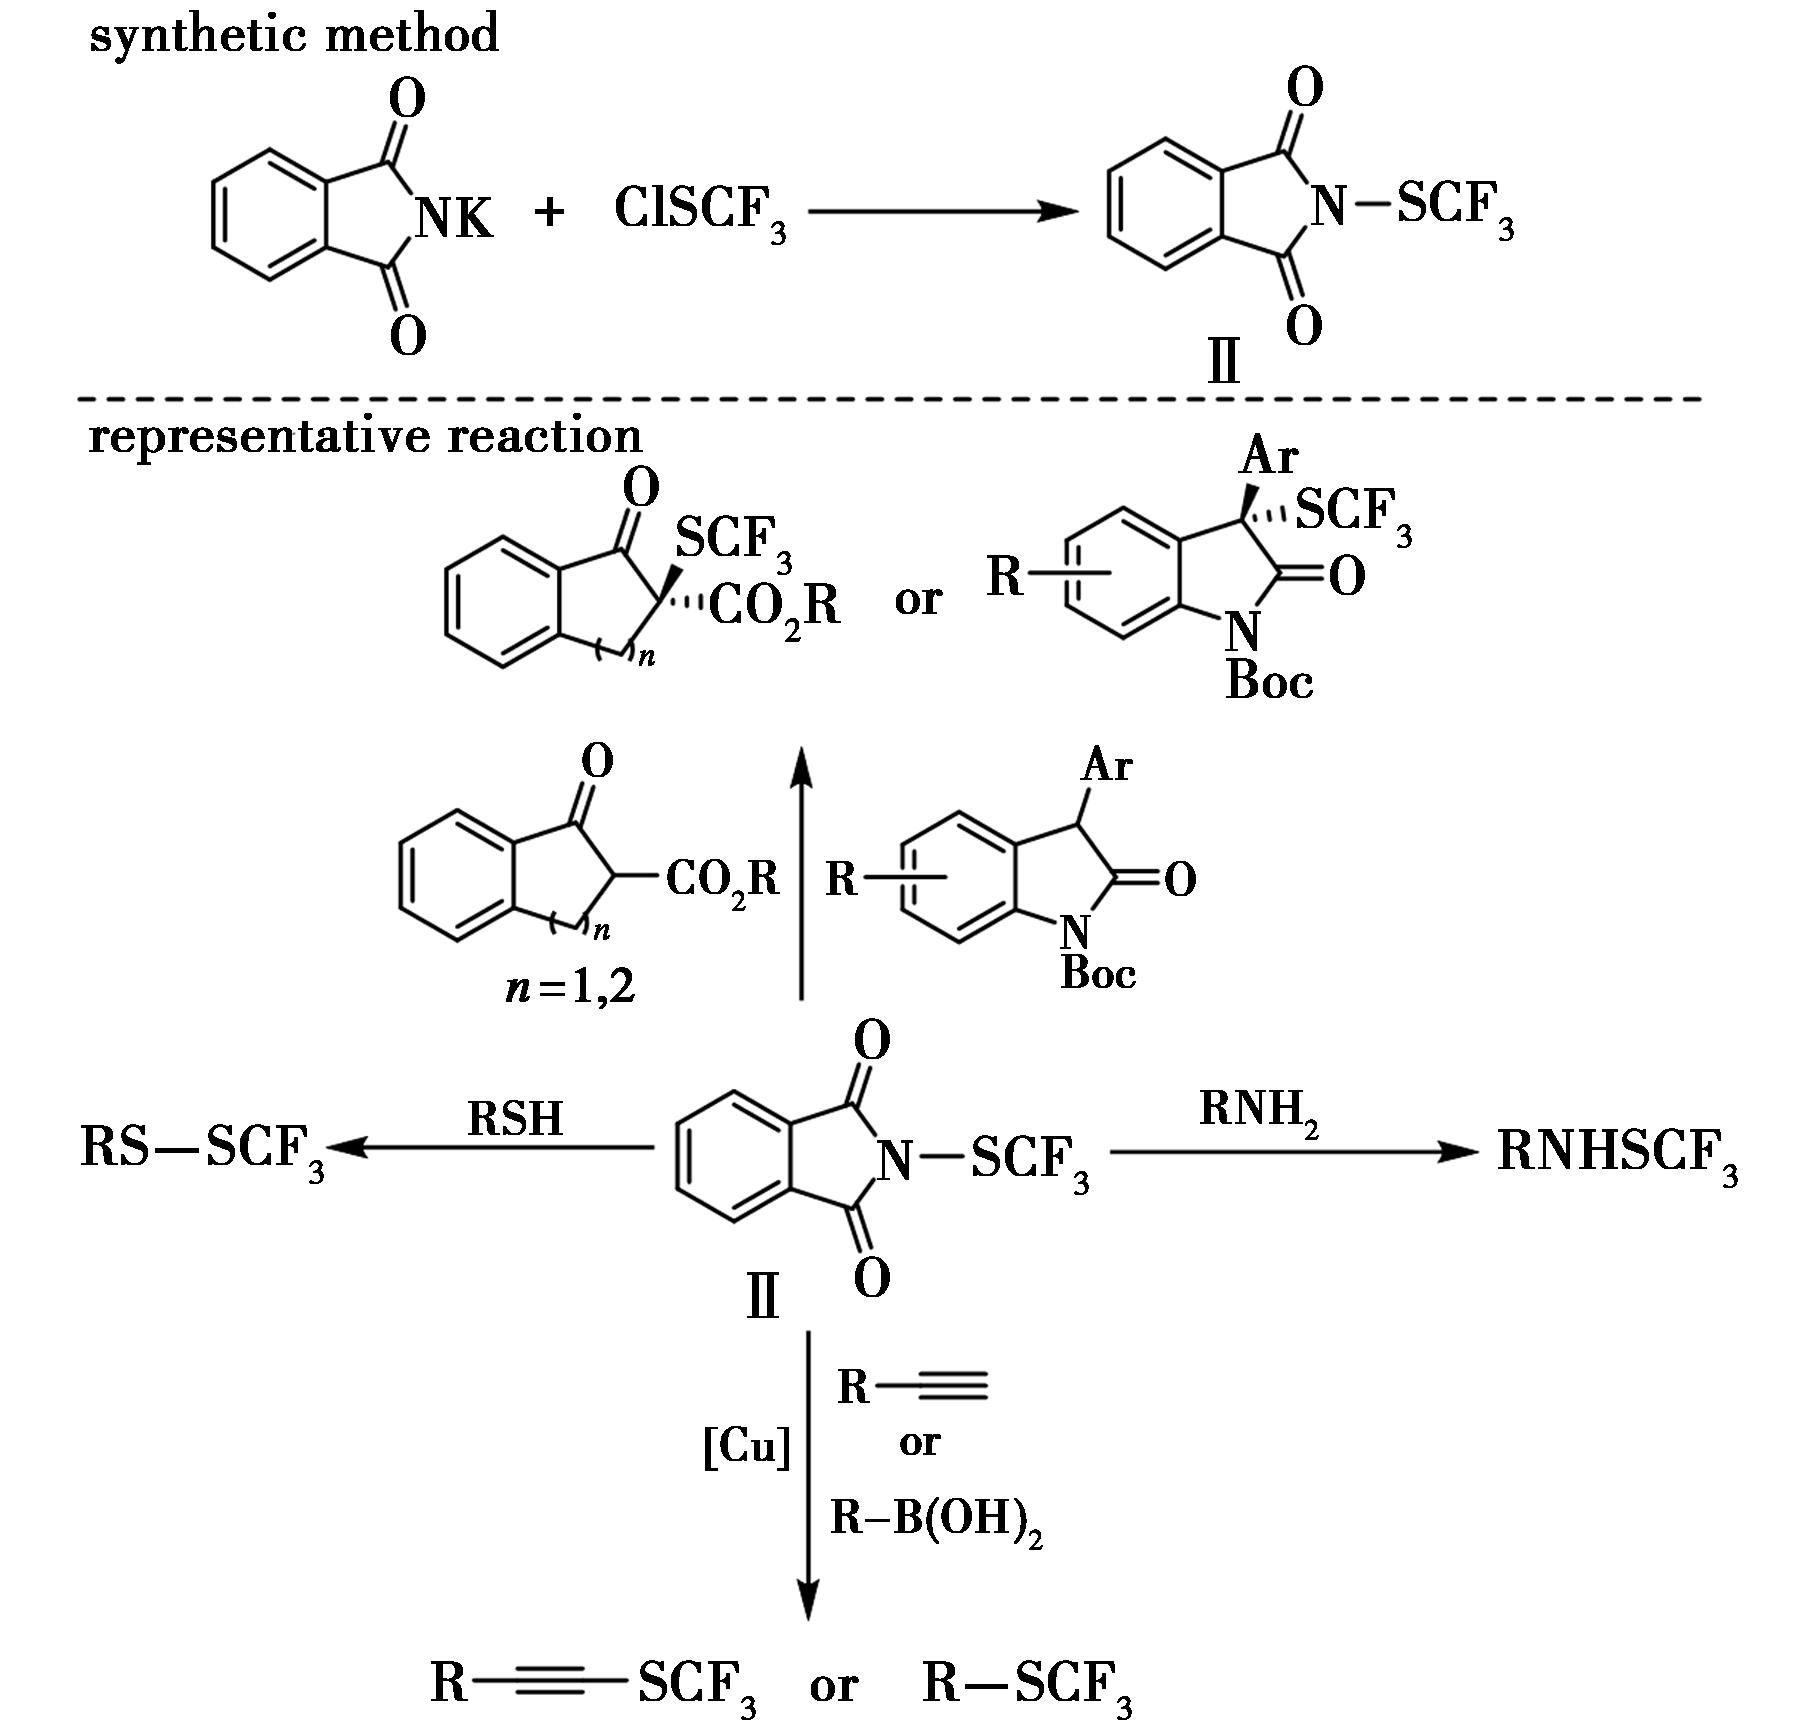
图3 N-三氟甲硫基邻苯二甲酰亚胺(试剂Ⅱ)的合成[10]及与不同亲核试剂的反应研究(b)[27]
Fig.3 Synthesis of N-trifluoromethylthiophthalimide (Reagent Ⅱ)[10] and study on the reactions with various nucleophiles (b)[27]
2013年,Rueping课题组[27]报道了利用试剂Ⅱ对β-酮酯的不对称亲电三氟甲硫基化反应(图3b)。在奎宁丁(Quinidine)催化下,反应不仅产率较高,对映选择性可达85%~99%ee;而使用催化量的奎宁(Quinine)时,产物构型发生反转,对映选择性同样高达96% ee。随后,该课题组[28]进一步完成了对2-吲哚酮类衍生物α位的不对称三氟甲硫基化。在金鸡纳碱类手性催化剂(DHQD)2Pyr催化下,反应获得良好至优秀的产率,对映选择性优秀。2014年,该课题组[29]又报道了试剂Ⅱ在催化量铜盐和2,2′-联吡啶存在下,与芳基硼酸、乙烯基硼酸以及末端炔烃的三氟甲硫基化反应,进一步拓展了其底物适用范围。此外,该课题组[30]还研究了试剂Ⅱ与胺、硫醇等传统亲核试剂的反应:对于伯胺和硫醇,以三氟甲苯为溶剂,加热至80 ℃即可顺利反应生成相应的三氟甲硫基取代产物;而对于反应性较低的仲胺,则需要预先制备成相应的锂盐,再与该试剂反应(图3b)。
2.2 N-三氟甲硫基苯胺(试剂Ⅲ)
与上述酰亚胺类试剂不同,基于苯胺骨架的亲电SCF3源在合成上展现了更好的实用性和安全性。2008年,Billard课题组[11]通过三氟甲基三甲基硅烷(CF3TMS)、二乙氨基三氟化硫(DAST)和苯胺反应,合成了一类新型的亲电三氟甲硫基化试剂——N-三氟甲硫基苯胺(试剂Ⅲ,图4a)。
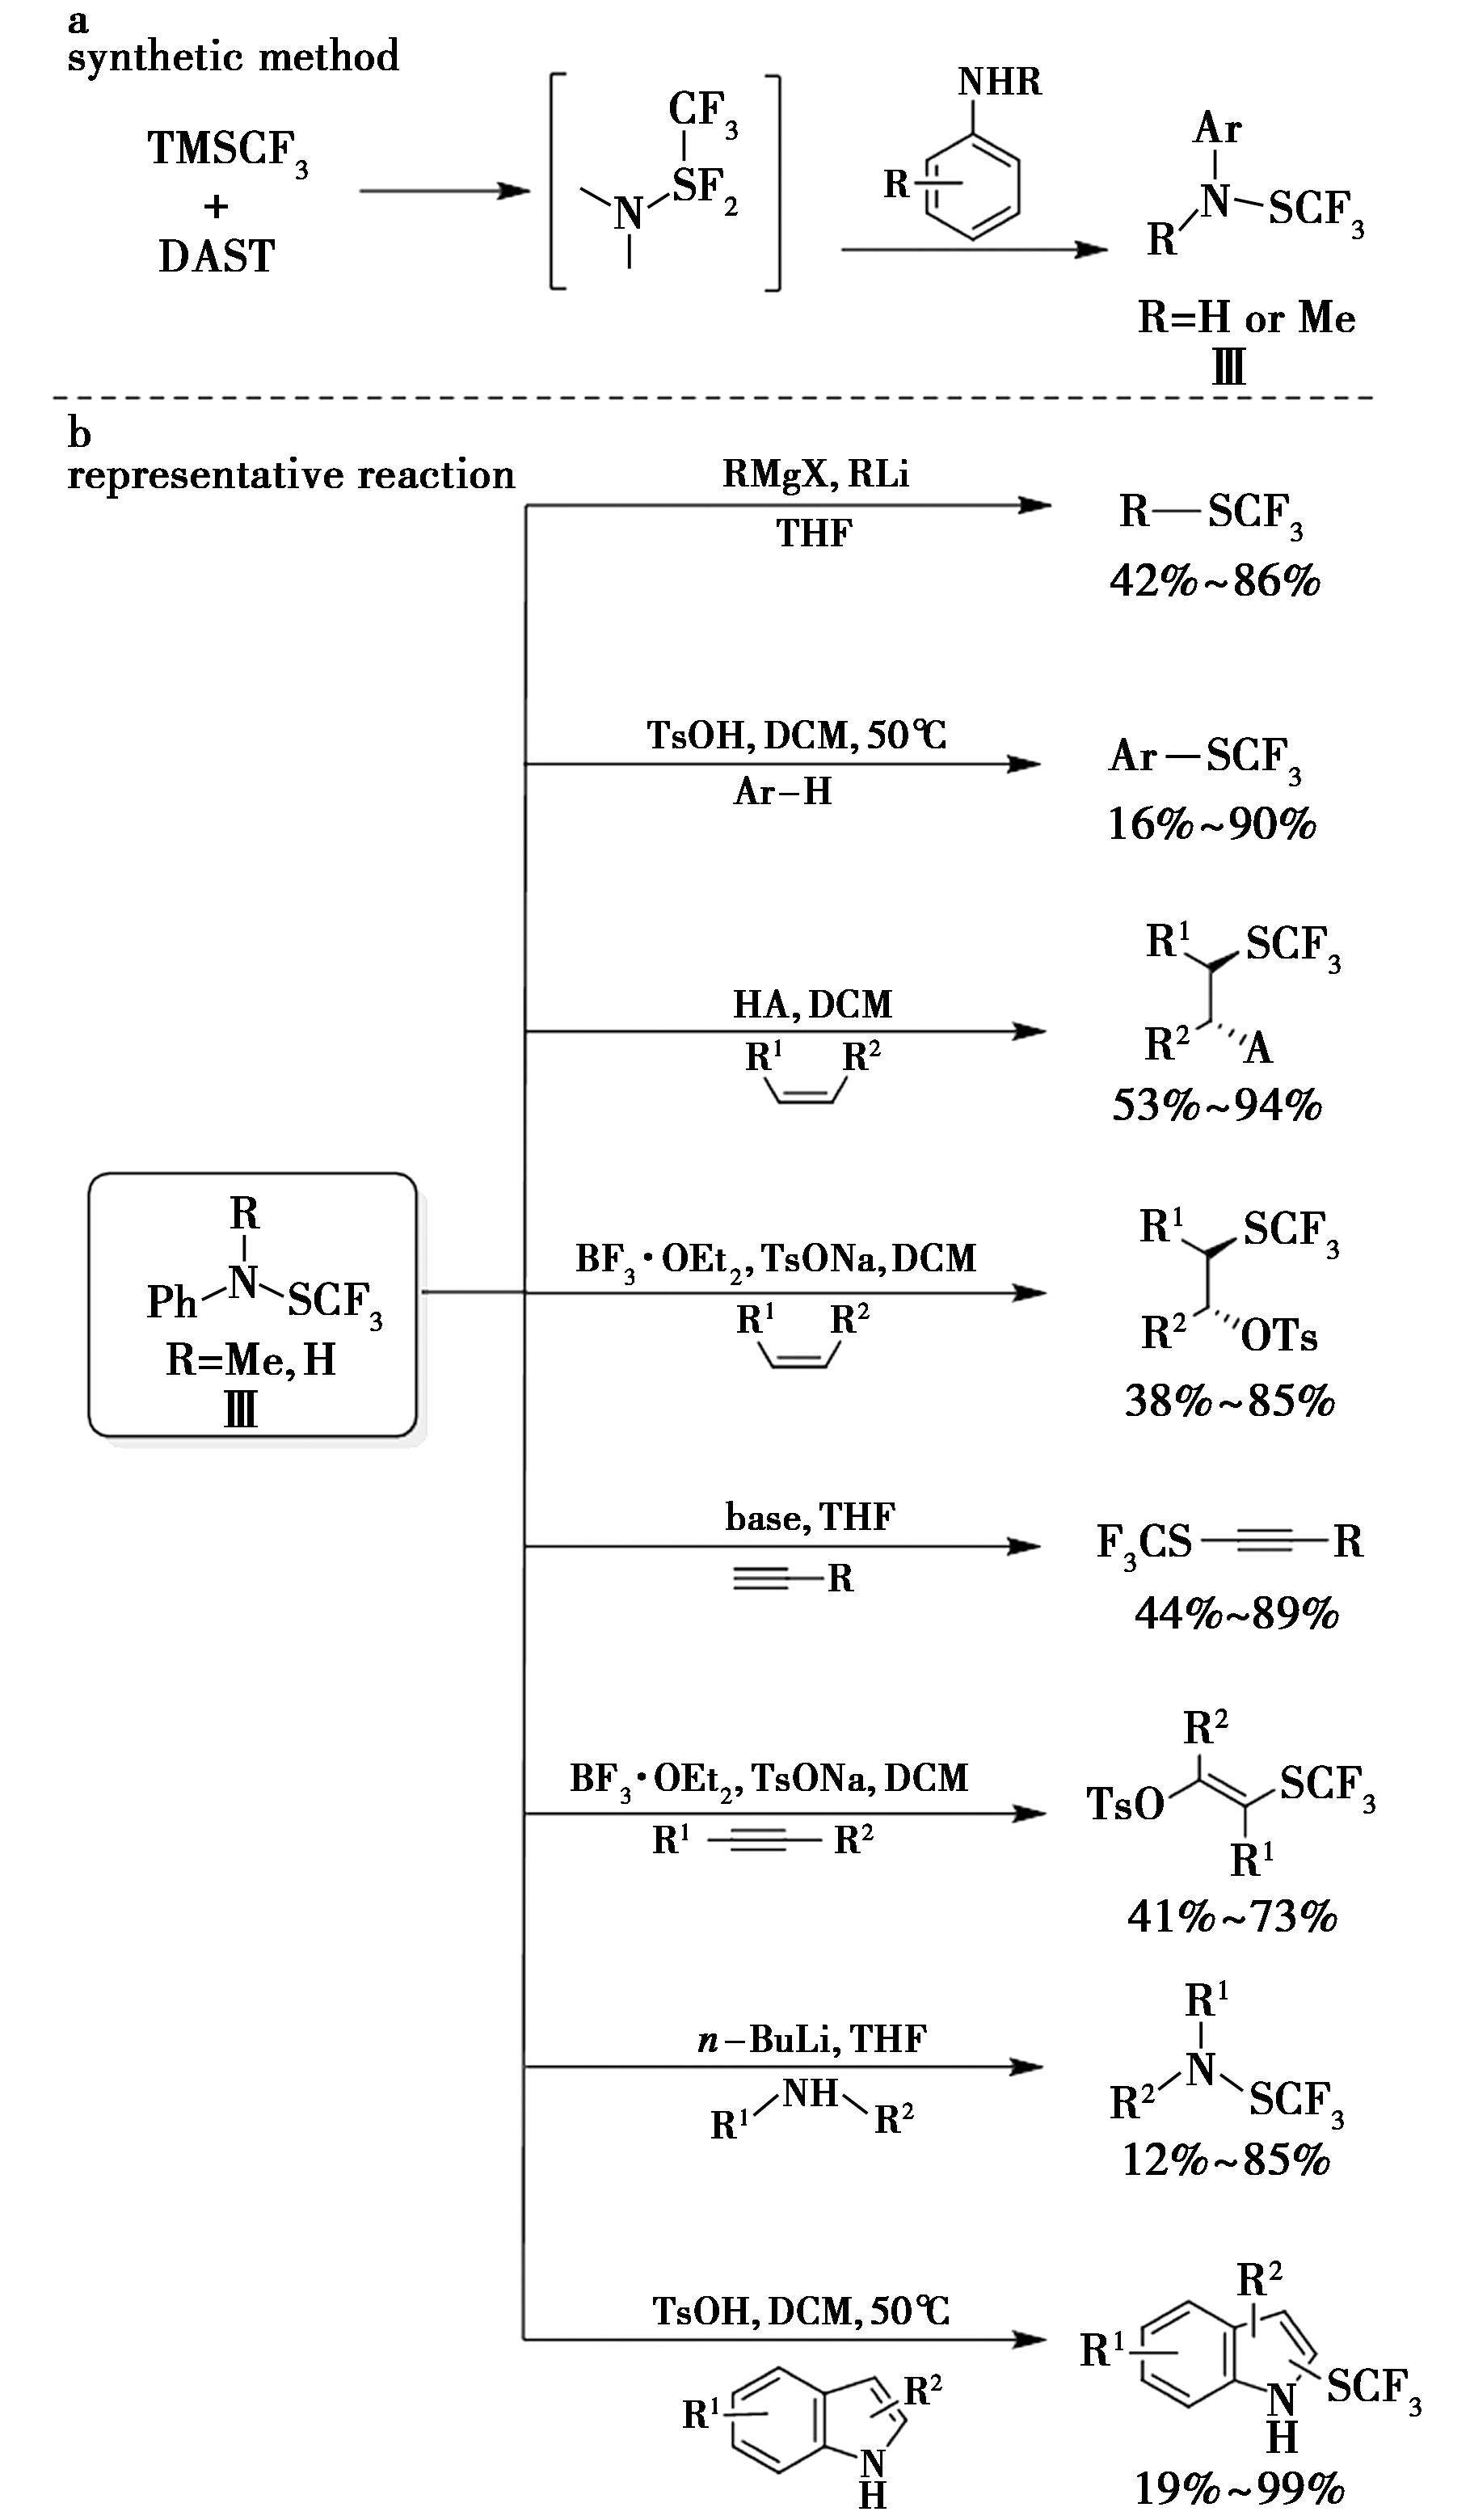
图4 N-三氟甲硫基苯胺(试剂Ⅲ)的合成(a)[11]及试剂Ⅲ与不同亲核试剂的反应研究(b)[31-34]
Fig.4 a.Synthesis of N-trifluoromethylthioaniline (Reagent Ⅲ)(a)[11] and study on the reactions of Reagent Ⅲ with various nucleophiles (b)[31-34]
该试剂的合成路线完全避免了CF3SCl的使用,在操作安全性和试剂可获得性方面具有显著优势[11]。在路易斯酸活化下,试剂Ⅲ可与烯烃、炔烃、富电子芳烃、有机金属试剂及胺等一系列亲核试剂反应(图4b),生成相应的三氟甲硫醚产物[31-34]。这一发现有效克服了早期CF3SCl试剂操作不便的缺点,展现出重要的合成应用价值。然而,由于其亲电性相对温和,该试剂对惰性底物或非活化芳烃的转化能力有限,仍需进一步活化条件的优化。目前,针对该类试剂的拓展应用研究仍在持续发展之中。
2.3 N-三氟甲硫基糖精(试剂Ⅳ)
2014年,Shen课题组[14]针对早期试剂(如N-三氟甲硫基丁二酰亚胺和试剂Ⅱ)对富电子芳烃Friedel-Crafts反应活性不足的问题,设计了亲电性更强的三氟甲硫基化试剂——N-三氟甲硫基糖精(试剂Ⅳ)。其合成通过N-氯代糖精与 AgSCF3反应实现,避免了使用剧毒的CF3SCl,所得试剂为稳定的白色结晶固体(图5)。与早期试剂相比,试剂Ⅳ表现出显著提高的亲电反应活性:可在Lewis或Brønsted酸促进下高效实现富电子(杂)芳烃的三氟甲硫基化,甚至在六氟异丙醇(HFIP)中无需任何添加剂即可反应;此外,它能与醇、硫醇、胺等多种亲核试剂顺利反应。软碳亲核试剂也能与试剂Ⅳ反应,以良好的产率生成相应的三氟甲硫基化产物(图5)。例如,以NaH或DMAP为碱,β-酮酸酯、β-酮酰胺或丙二酸酯可与试剂Ⅳ顺利反应,以良好的产率得到三氟甲硫基化产物[14,35-37]。然而,该试剂分子中糖精骨架在反应后以废弃物形式丢弃,原子经济性较差。同时,对于含有供电子基团的吡啶等极惰性底物,即使在TMSCl或HOTf等活化剂存在下,试剂Ⅳ仍无法实现其三氟甲硫基化,表现出对极惰性底物活性不足的局限性。
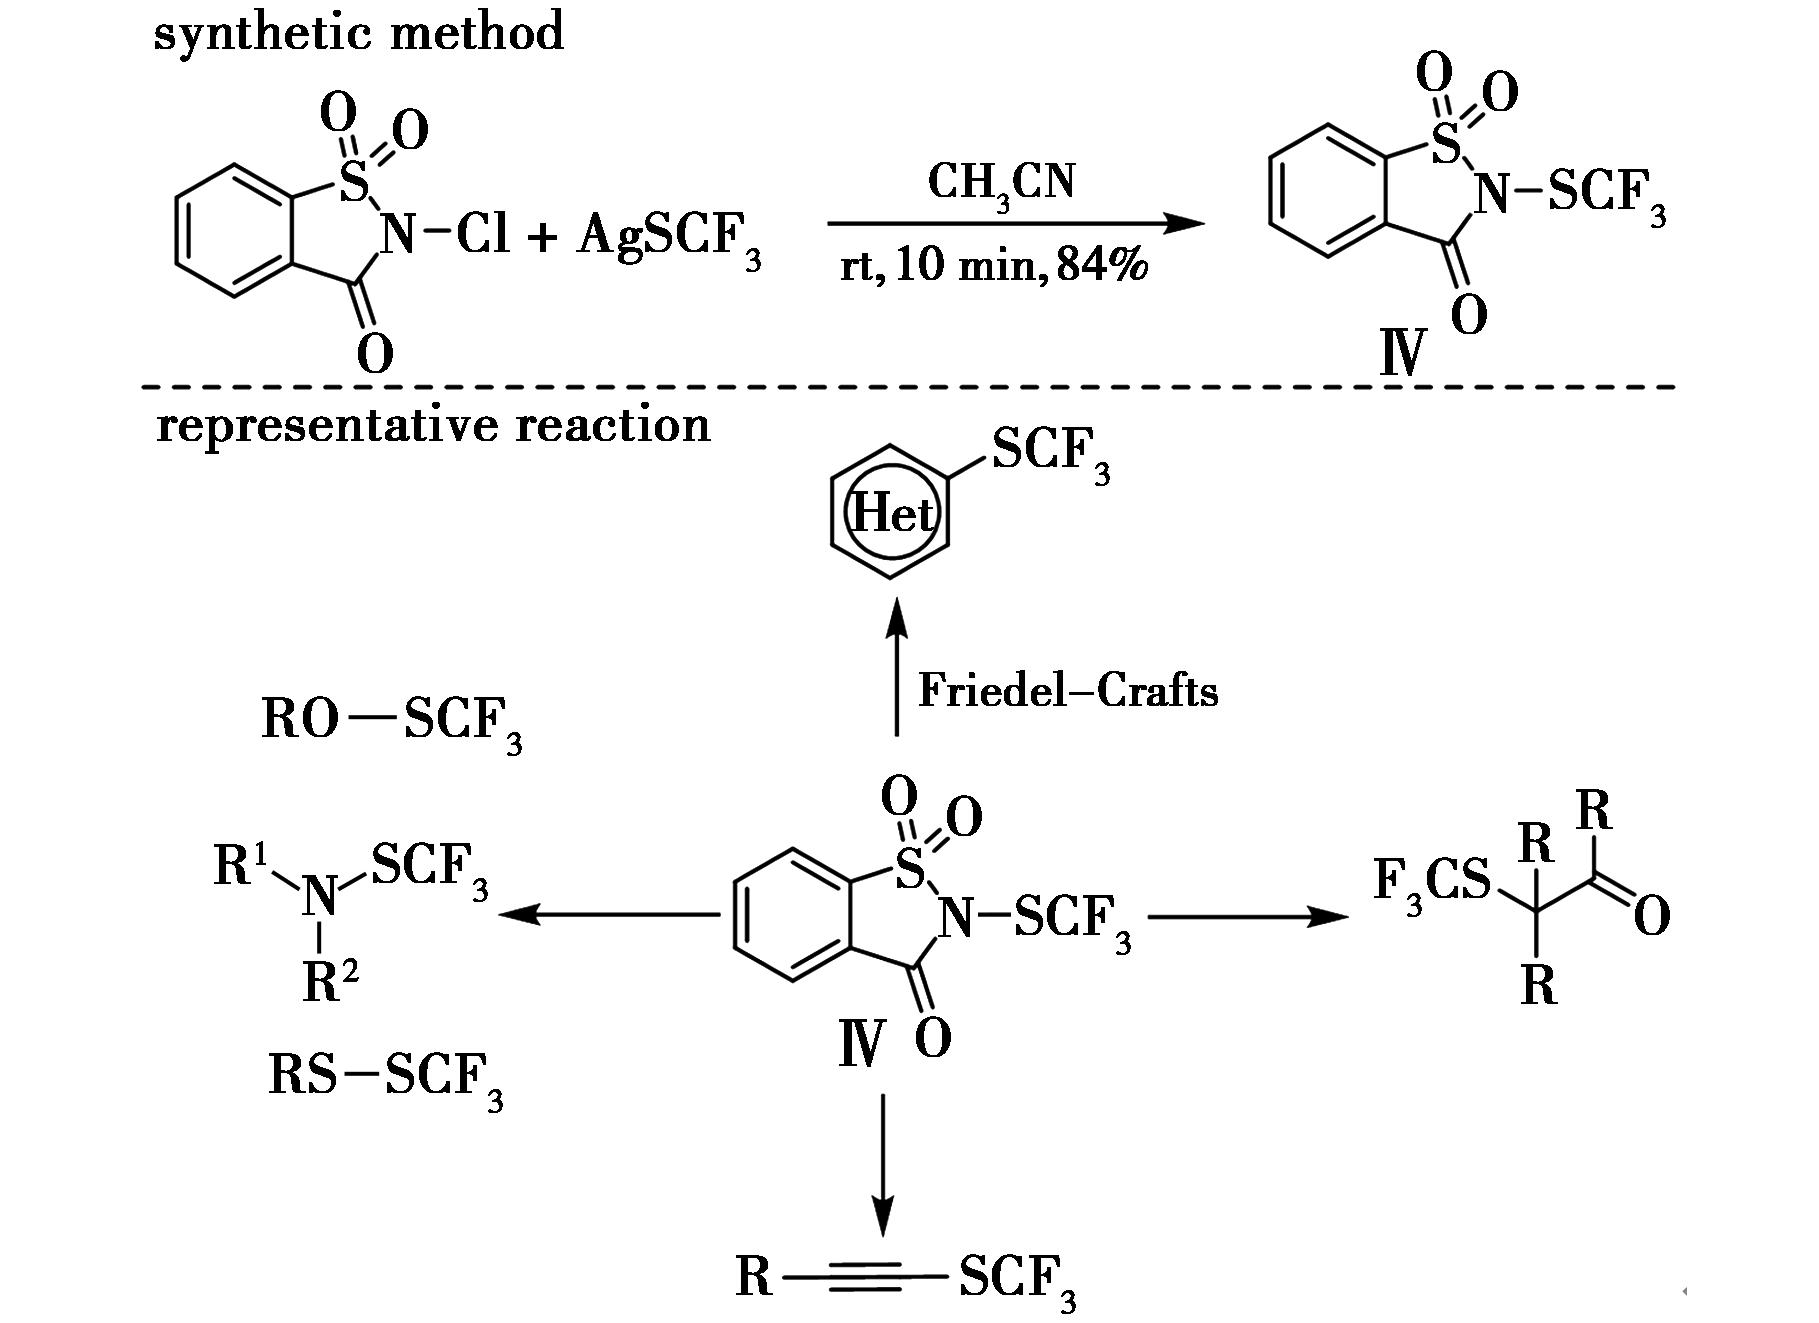
图5 N-三氟甲硫基糖精(试剂Ⅳ)与不同亲核试剂的反应研究[14]
Fig.5 Reactions of N-trifluoromethylthiosaccharin (Reagent Ⅳ) with various nucleophiles[14]
在活化剂存在下,试剂Ⅳ可与烯烃发生三氟甲硫基化双官能化反应,实现SCF3基团与其他官能团的同步引入(图6)。以TMSCl为活化剂时,Shen课题组[38]发现烯烃与羧酸或酰胺可顺利反应,高产率地生成三氟甲硫基取代的内酯或内酰胺。Ye课题组[39]进一步发现,试剂Ⅳ与烯糖在TMSCl活化下反应,可得到三氟甲硫基化-氯化双官能化产物;随后经DBU处理发生消除,能以良好产率转化为三氟甲硫基化的烯糖。除TMSCl外,其他活化体系也得到广泛研究。Chen课题组[40]报道TMSCl与HFIP的复合体系同样能够驱动烯烃的氧-三氟甲硫基化,用于合成含SCF3的色满或二氢苯并呋喃。此外,Wang课题组[41]发现硫化物可活化试剂Ⅳ,实现色胺衍生物的连续三氟甲硫基化/环化反应。值得注意的是,Wang课题组[42]还发展了一锅法3步串联策略用于制备3-三氟甲硫基吡啶:先经硼烷催化的吡啶硼氢化反应,再对原位生成的二氢吡啶进行三氟甲硫基化,最后氧化再芳构化。由于烯烃的三氟甲硫基化双官能化反应通常会构建含有SCF3的手性立体中心,其不对称版本引起了广泛关注。Zhao课题组[43]利用基于茚满骨架的手性Ar2Se催化剂,成功实现了烯烃氧-三氟甲硫基化的不对称双官能化反应,获得了优异的对映选择性。
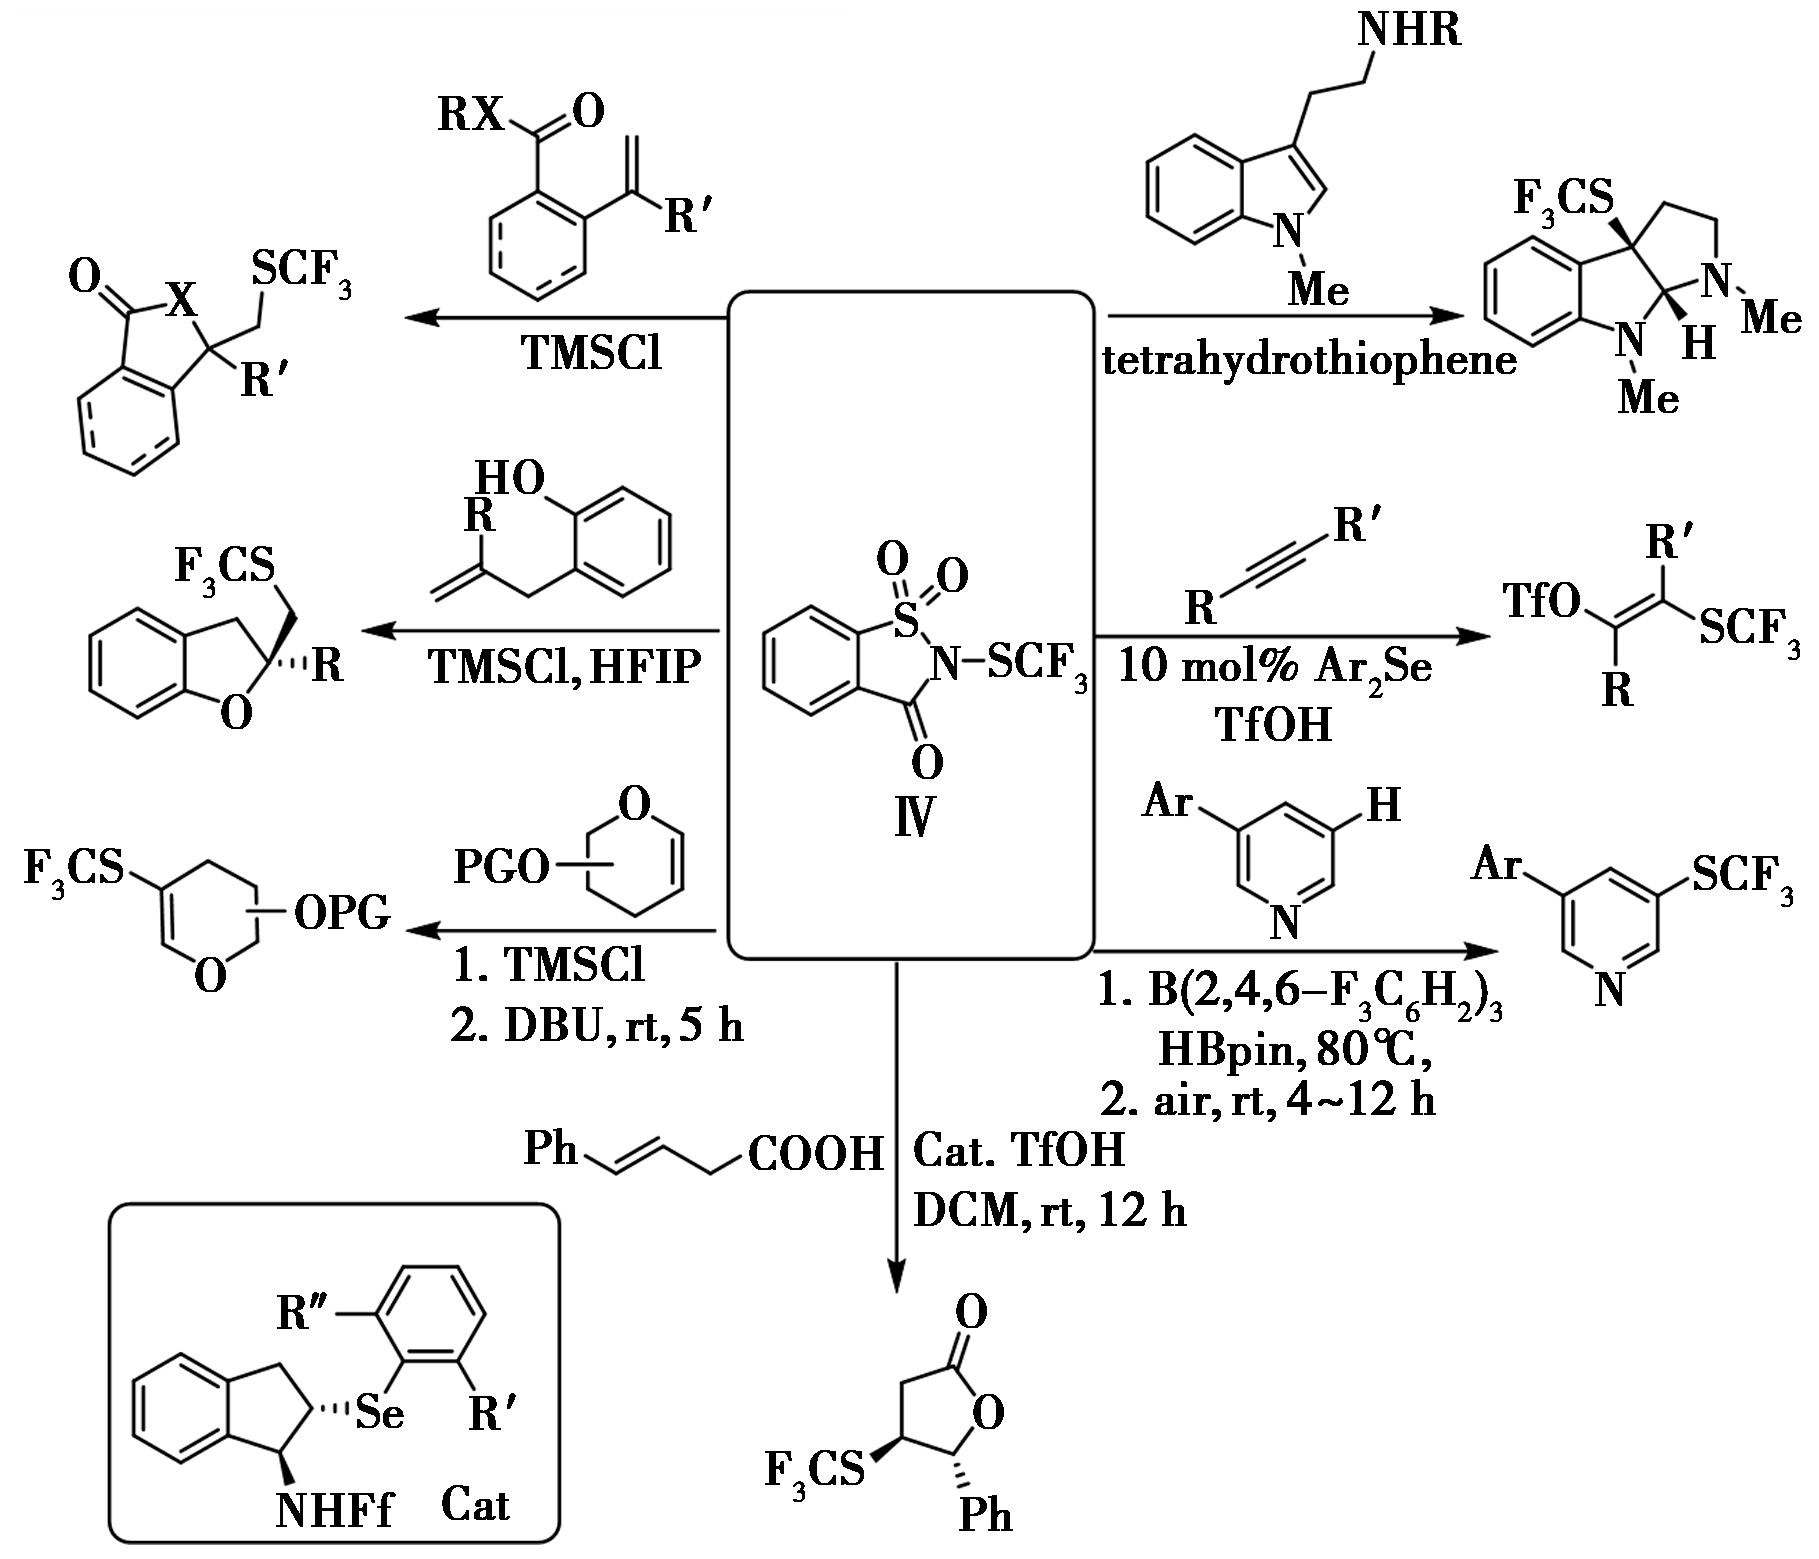
图6 N-三氟甲硫基糖精(试剂Ⅳ)与烯烃反应研究
Fig.6 Reaction of alkenes with N-trifluoromethylthiosaccharin (Reagent Ⅳ)
研究表明,在光催化还原催化剂存在下,试剂Ⅳ的N—S键可发生均裂,生成CF3S自由基,进而引发自由基加成反应(图7)。Magnier课题组[44]以fac-[Ir(ppy)3]为光催化剂,成功实现了苯乙烯的三氟甲硫基化双官能化反应,该反应由三氟甲硫基自由基对烯烃双键的进攻引发。此外,试剂Ⅳ还可作为自由基捕获剂,用于自由基三氟甲硫基化反应[45]。
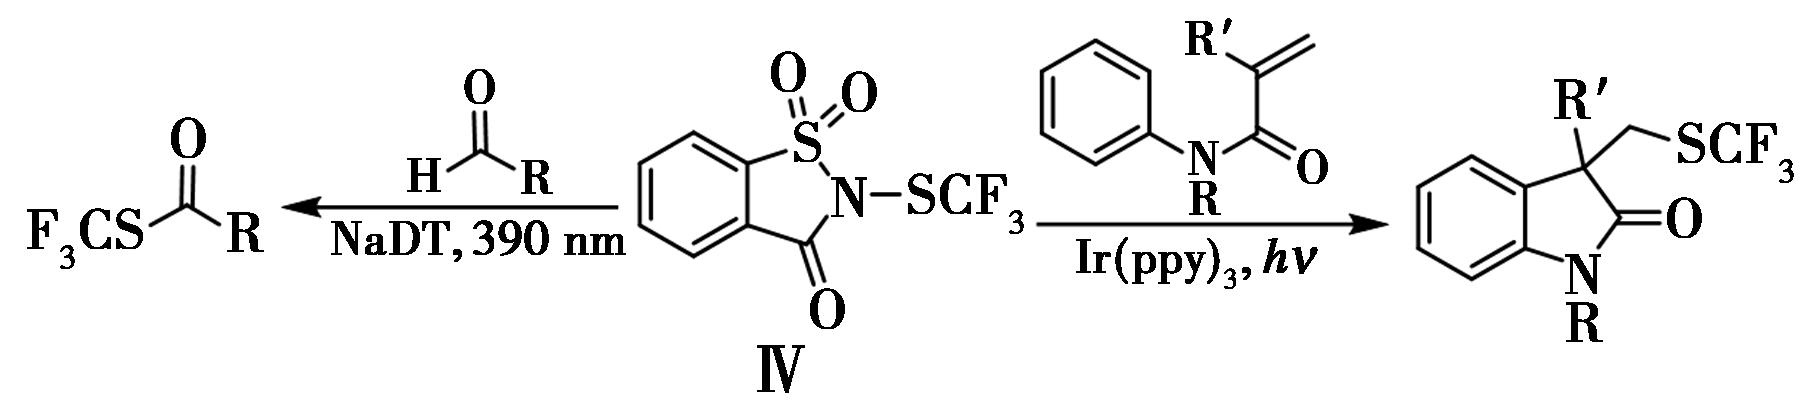
图7 试剂Ⅳ在光催化还原催化中的自由基反应
Fig.7 Radical reactions of Reagent Ⅳ in photoredox catalysis
2.4 N-三氟甲硫基二苯磺酰亚胺(试剂Ⅴ)
Shen课题组[38]在研究试剂Ⅳ的亲电性时发现,试剂Ⅳ的亲电性显著高于N-三氟甲硫基邻苯二甲酰亚胺(试剂Ⅱ)。从结构上看,两者的区别在于后者中的一个羰基被磺酰基取代。由此推测,若以磺酰基替代羰基能显著提升试剂的亲电性,则用两个磺酰基替换邻苯二甲酰亚胺中的两个羰基,有望获得亲电性更强的三氟甲硫基化试剂。为验证这一假设,该课题组与薛小松教授合作[46],测定了系列试剂的Tt+DA值(用于量化亲电试剂亲电性的参数)。结果表明,Tt+DA值按以下顺序递减(图8):试剂Ⅱ(33.0 kcal/mol)、试剂Ⅳ(17.9 kcal/mol),以及含有两个磺酰基的N-三氟甲硫基二苯磺酰亚胺(试剂Ⅴ,9.8 kcal/mol)。值得注意的是,试剂Ⅴ的Tt+DA值甚至低于高亲电性试剂CF3SCl(11.1 kcal/mol),表明其具备极强的亲电潜力。
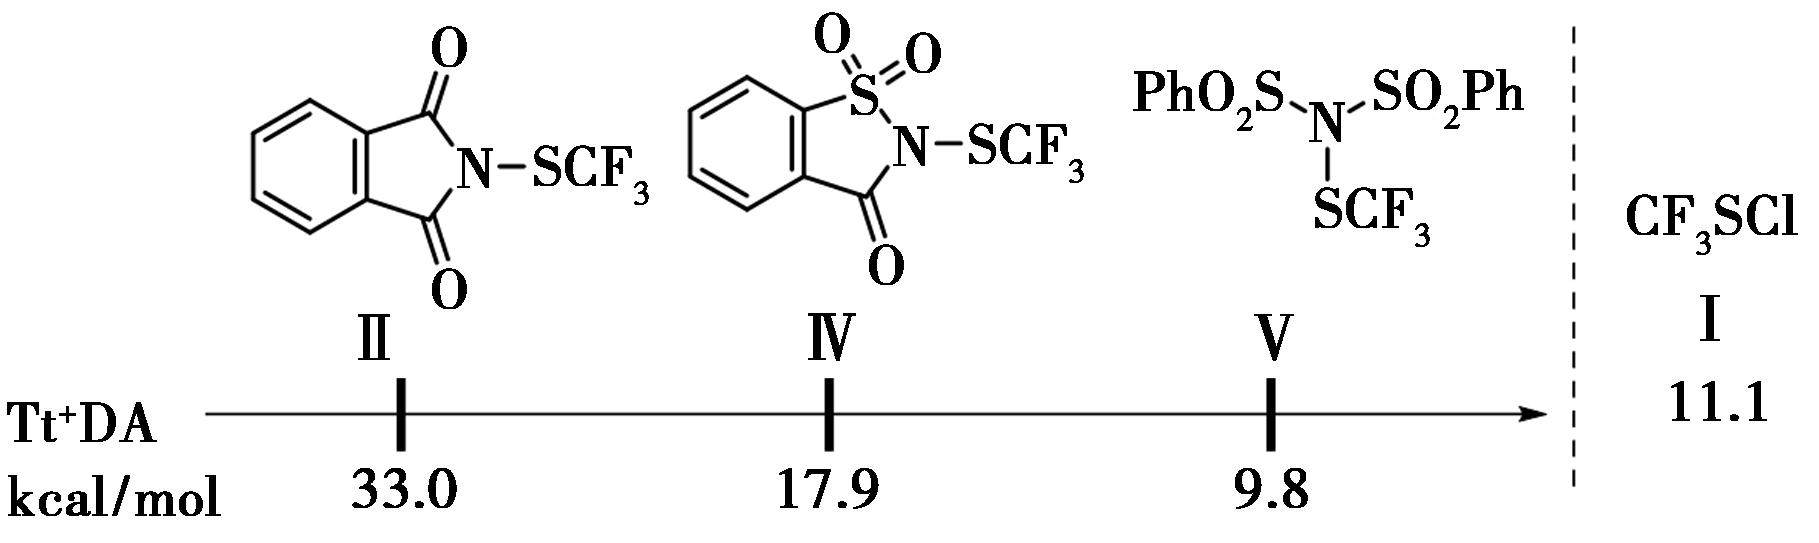
图8 不同亲电三氟甲硫基化试剂的Tt+DA值[46]
Fig.8 Tt+DA values of various electrophilic trifluoromethylthiolating reagents[46]
基于上述理性设计,该课题组[15]成功合成出试剂Ⅴ。从结构上看,该试剂可视为强亲电氟化试剂N-氟代二苯磺酰亚胺(NFSI)的三氟甲硫基类似物。反应活性研究表明,试剂Ⅴ的亲电性远强于试剂Ⅳ。在无需任何活化剂的条件下,以DMF为溶剂,试剂Ⅴ能与多种富电子(杂)芳烃反应,以较高产率得到相应的三氟甲硫基化产物(图9)。相比之下,相同条件下试剂Ⅳ的反应转化率低于20%。值得注意的是,苯并噻吩或苯并呋喃即使在TMSCl或HOTf等活化剂存在下也不能与试剂Ⅳ反应;而这两种富电子杂芳烃无需任何活化剂即可与试剂Ⅴ反应,得到相应的三氟甲硫基化产物。此外,试剂Ⅴ还首次实现了与含供电子取代基的吡啶类化合物的反应,以良好产率得到相应的三氟甲硫基化产物。需要注意的是,该试剂Ⅴ在实际操作中存在提纯较为困难的问题,且对空气较为敏感。
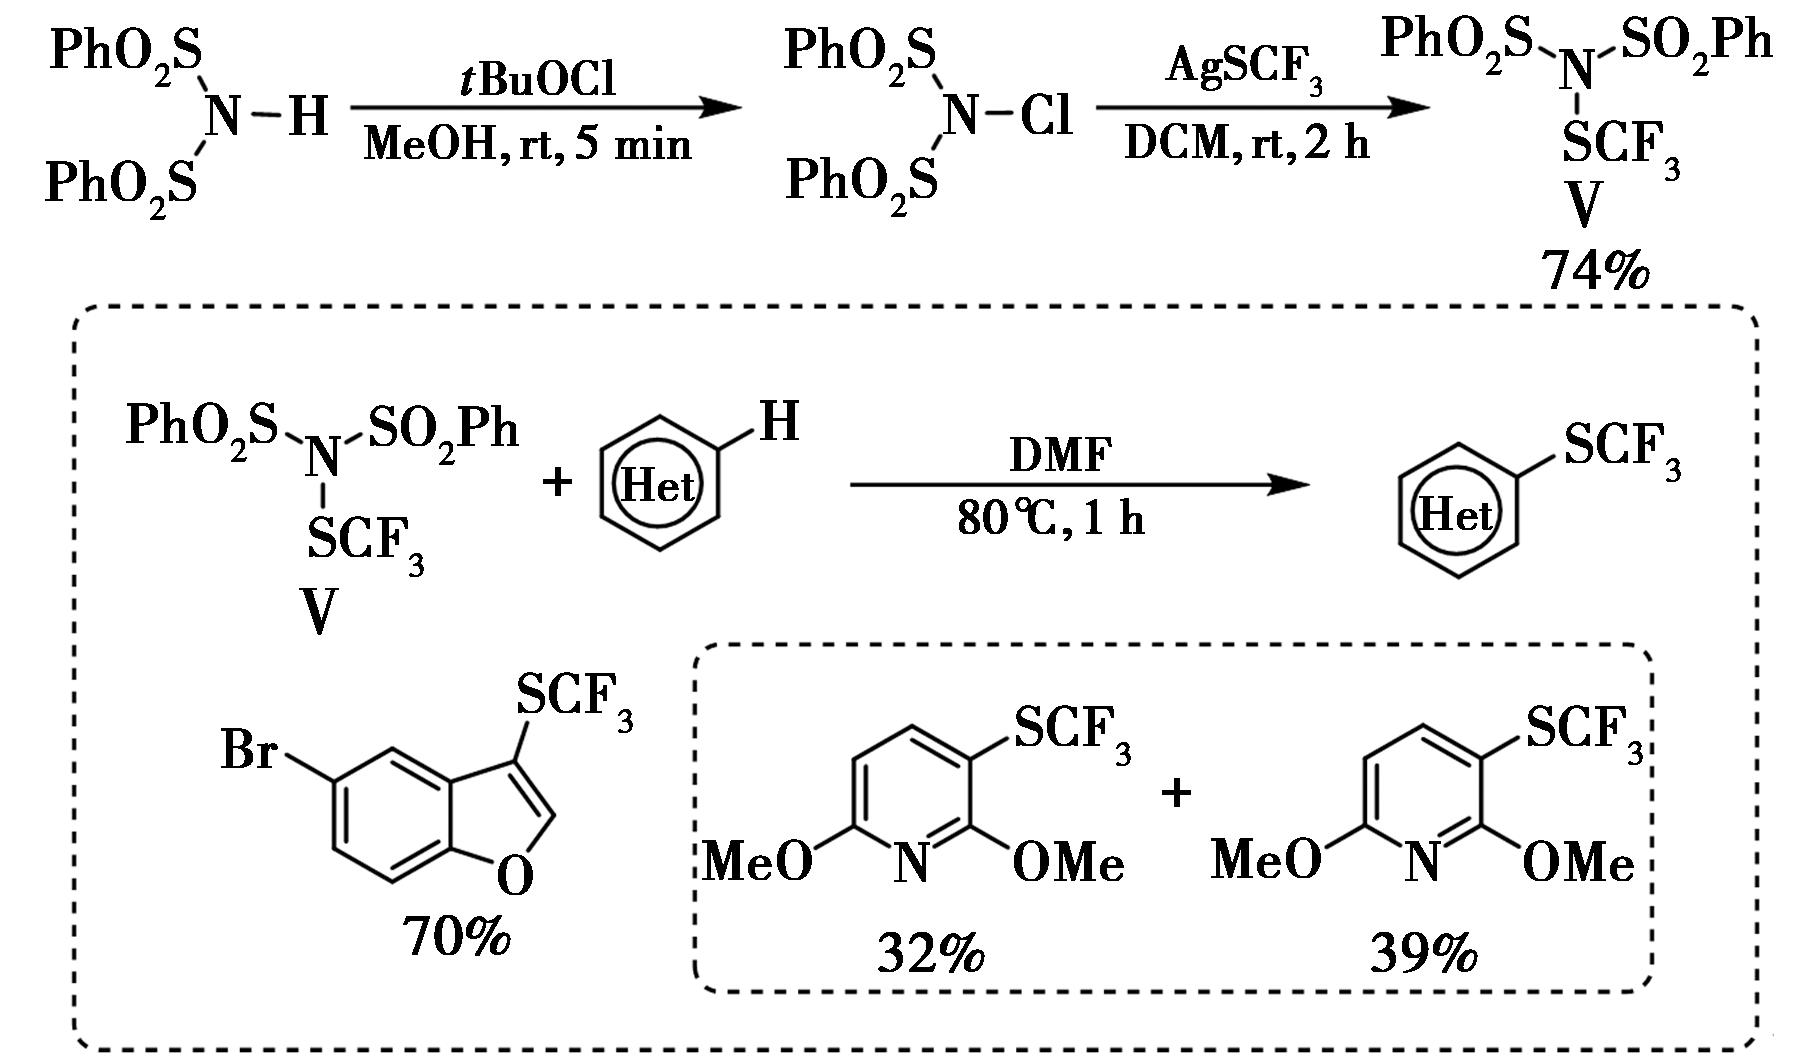
图9 无活化剂下试剂Ⅴ与富电子(杂)芳烃的Friedel-Crafts型三氟甲硫基化反应[15]
Fig.9 Activator-free Friedel-Crafts-Type trifluoromethylthiolation of electron-rich (Hetero)arenes with Reagent Ⅴ[15]
试剂Ⅴ还展现出广泛的应用潜力(图10)。在催化转化方面,当1位有取代基的2-萘酚与试剂Ⅴ反应时,在Sc(OTf)3/Box-Bn催化下于40 ℃可发生脱芳香性三氟甲硫基化反应,以良好产率生成相应的α-三氟甲硫基酮。在亲核取代反应中,试剂Ⅴ能在温和条件下与软碳亲核试剂及其他亲核试剂(如胺、硫醇和亚磺酸盐)顺利反应,得到相应的三氟甲硫基产物。在烯烃的双官能化方面,试剂Ⅴ无需任何活化剂即可参与反应(图10)。研究表明,在80 ℃的DMF中,试剂Ⅴ与多种苯乙烯反应,以高产率得到α-三氟甲硫基苯乙烯。机理研究中发现,当反应在室温下进行时,可分离得到一种三氟甲硫基化甲酰氧基化产物。进一步研究表明,通过简单切换溶剂,可获得OAc/SCF3、OH/SCF3及(PhSO2)2N/SCF3等同双官能化产物。值得关注的是,Zhao课题组[47]的研究表明,在手性硒醚催化剂存在下,可实现高对映选择性的不对称三氟甲硫基化双官能化反应。
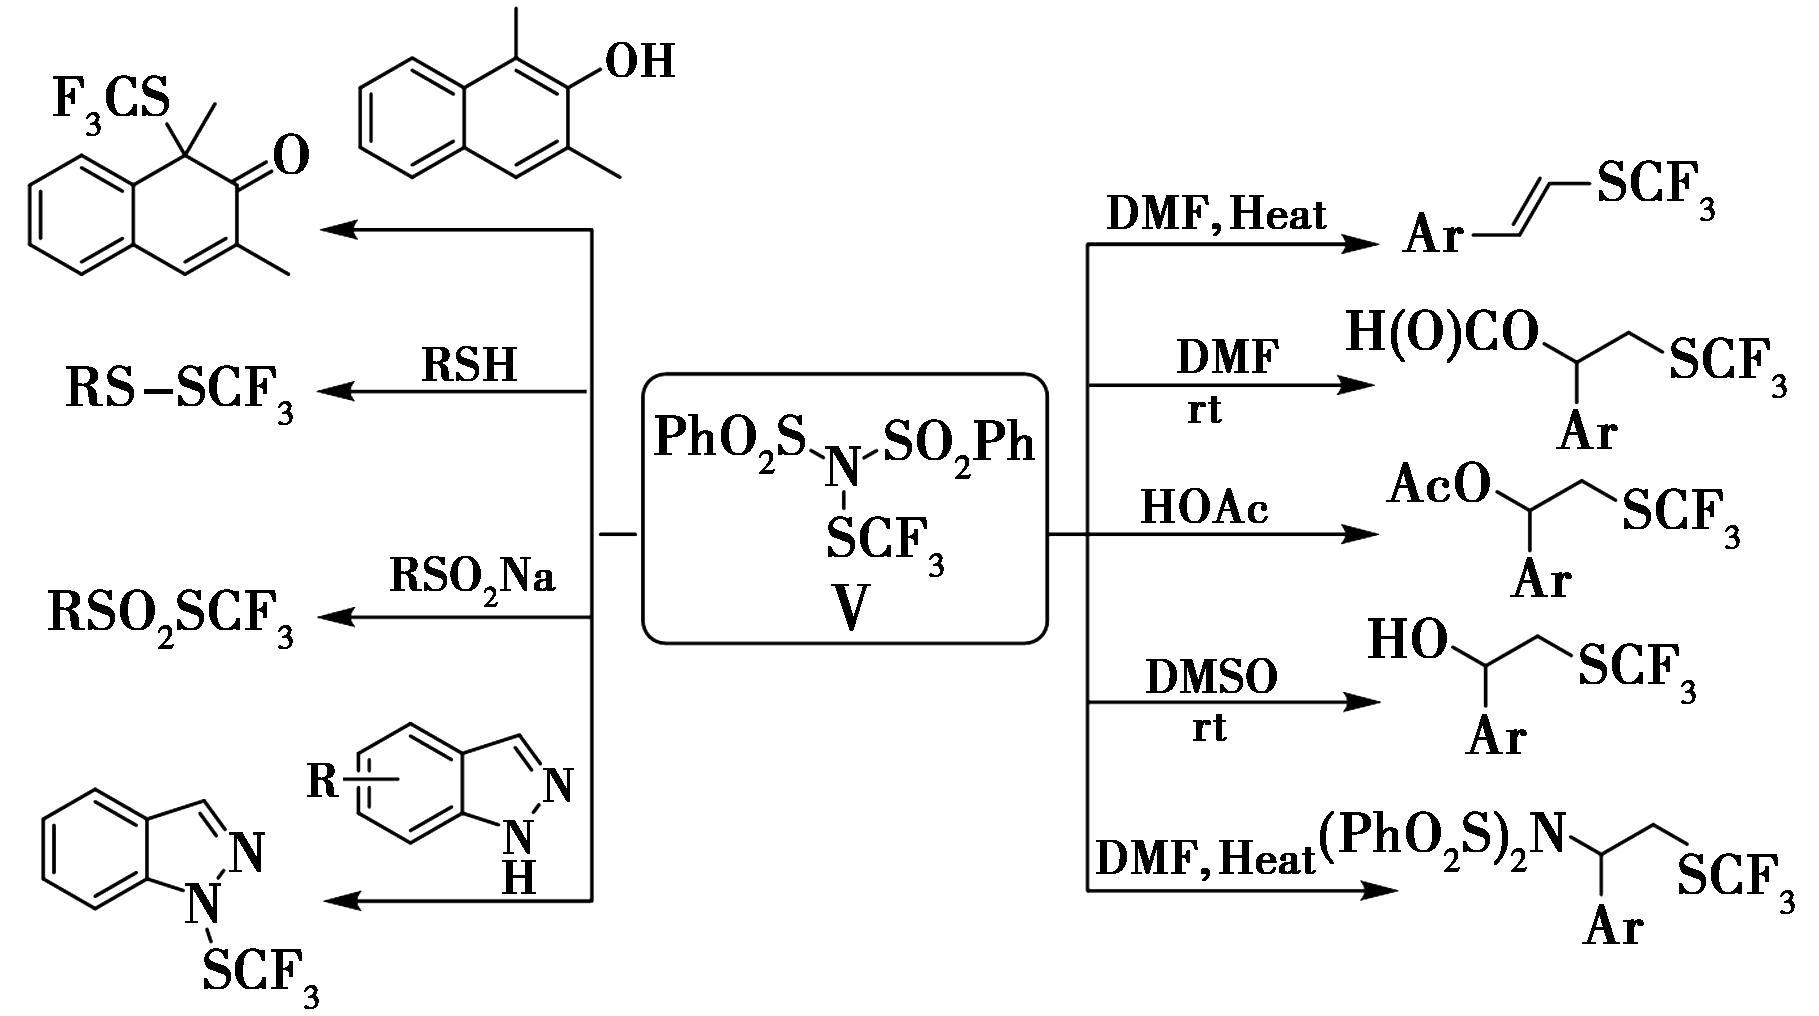
图10 试剂Ⅴ的多样化反应活性
Fig.10 Diverse reaction activity of Reagent Ⅴ
2.5 (1S)-(-)-N-三氟甲硫基-2,10-樟脑磺内酰胺(试剂Ⅵ)
构建手性碳中心的经典方法之一是使用光学纯试剂。基于试剂Ⅳ和试剂Ⅴ的高反应活性,Shen课题组[16]以光学纯的樟脑磺内酰胺为手性助剂,成功发展了一类新型光学纯三氟甲硫基化试剂。该类试剂可通过相应的N-Cl前体与AgSCF3反应简便制备。研究表明,(1S)-(-)-N-三氟甲硫基-2,10-樟脑磺内酰胺(试剂Ⅵ)与多种软碳亲核试剂(包括β-酮酸酯、氧化吲哚、苯并呋喃酮和噁唑酮)反应(图11),能够以良好至优异的对映选择性获得三氟甲硫基化产物。然而,该试剂的不对称底物范围较为局限,目前主要适用于环状β-酮酯、氧化吲哚等特定结构的亲核试剂,对于链状底物或其他类型的手性构建仍有待进一步拓展。
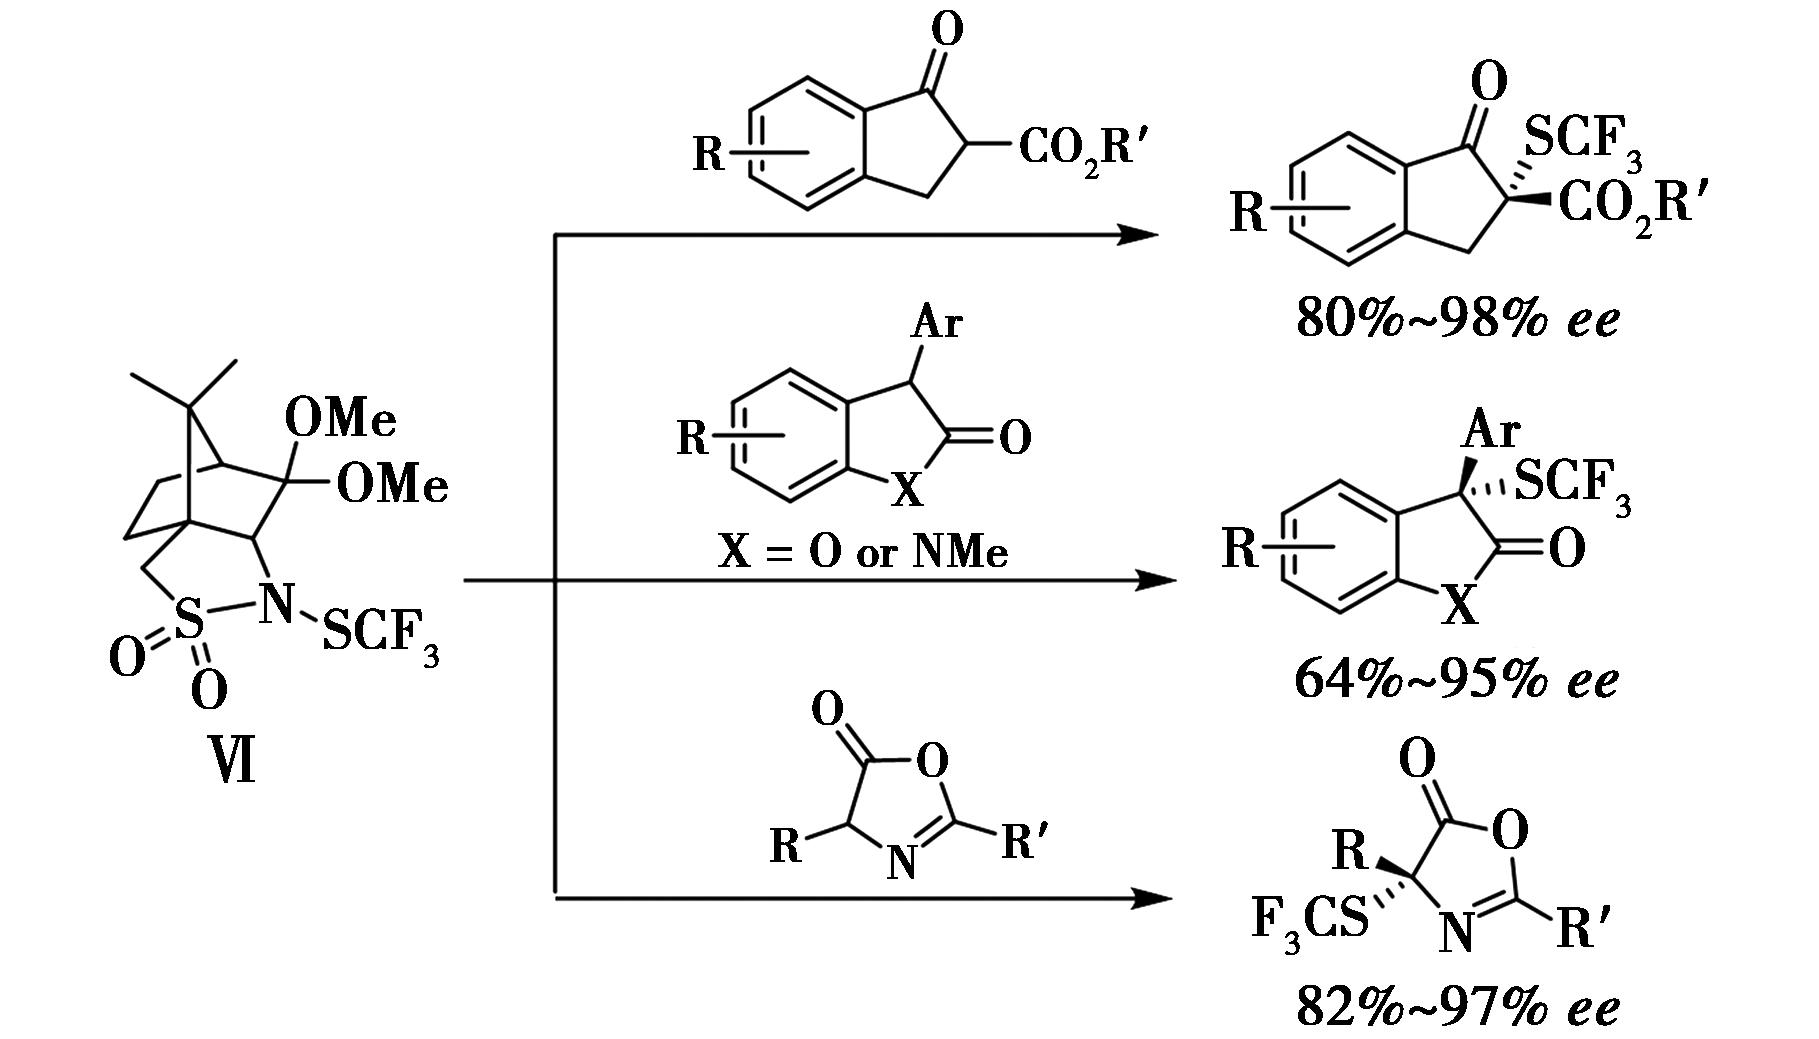
图11 手性试剂Ⅵ的设计与合成[16]
Fig.11 Design and synthesis of chiral Reagent Ⅵ[16]
上述5种N-SCF3试剂(试剂Ⅱ~Ⅵ)涵盖了从早期探索到理性设计、从非手性到手性、从低亲电性到超高亲电性的完整谱系。在此基础上,以下介绍结构更为特殊的O-SCF3结构及高价碘型亲电试剂(试剂Ⅶ~Ⅸ)。
3 O-SCF3结构及高价碘型亲电试剂(试剂Ⅶ~Ⅸ)
与前述N-SCF3结构试剂不同,O-SCF3结构及高价碘型试剂在反应机理和结构特征上呈现出独特的多样性。本文依次介绍3种代表性试剂:三氟甲基取代的硫代过氧化物(Lu-Shen Reagent,试剂Ⅶ)、三氟甲磺酰基高价碘叶立德试剂(试剂Ⅷ)以及高价碘三氟甲硫基试剂(试剂Ⅸ)。
3.1 三氟甲基取代的硫代过氧化物(试剂Ⅶ)
2013年,Shen课题组[13]在Togni试剂的启发下,试图合成高价碘的亲电三氟甲硫基化试剂,意外制备了一种结构新颖的三氟甲硫基化试剂。
随后,Buchwald课题组[48]经过一系列的衍生化实验,最终通过X射线单晶衍射确认了该试剂的结构,其三氟甲硫基并不在碘原子上,而是连接于氧原子上,实为一种三氟甲基取代的硫代过氧化物(试剂Ⅶ,图12)。该试剂的合成完全避开了CF3SCl的使用,具有良好的稳定性和操作便利性。然而,该试剂的合成路径较为繁琐,从起始原料到最终产物需要多步反应,一定程度上限制了其大规模制备和广泛应用。
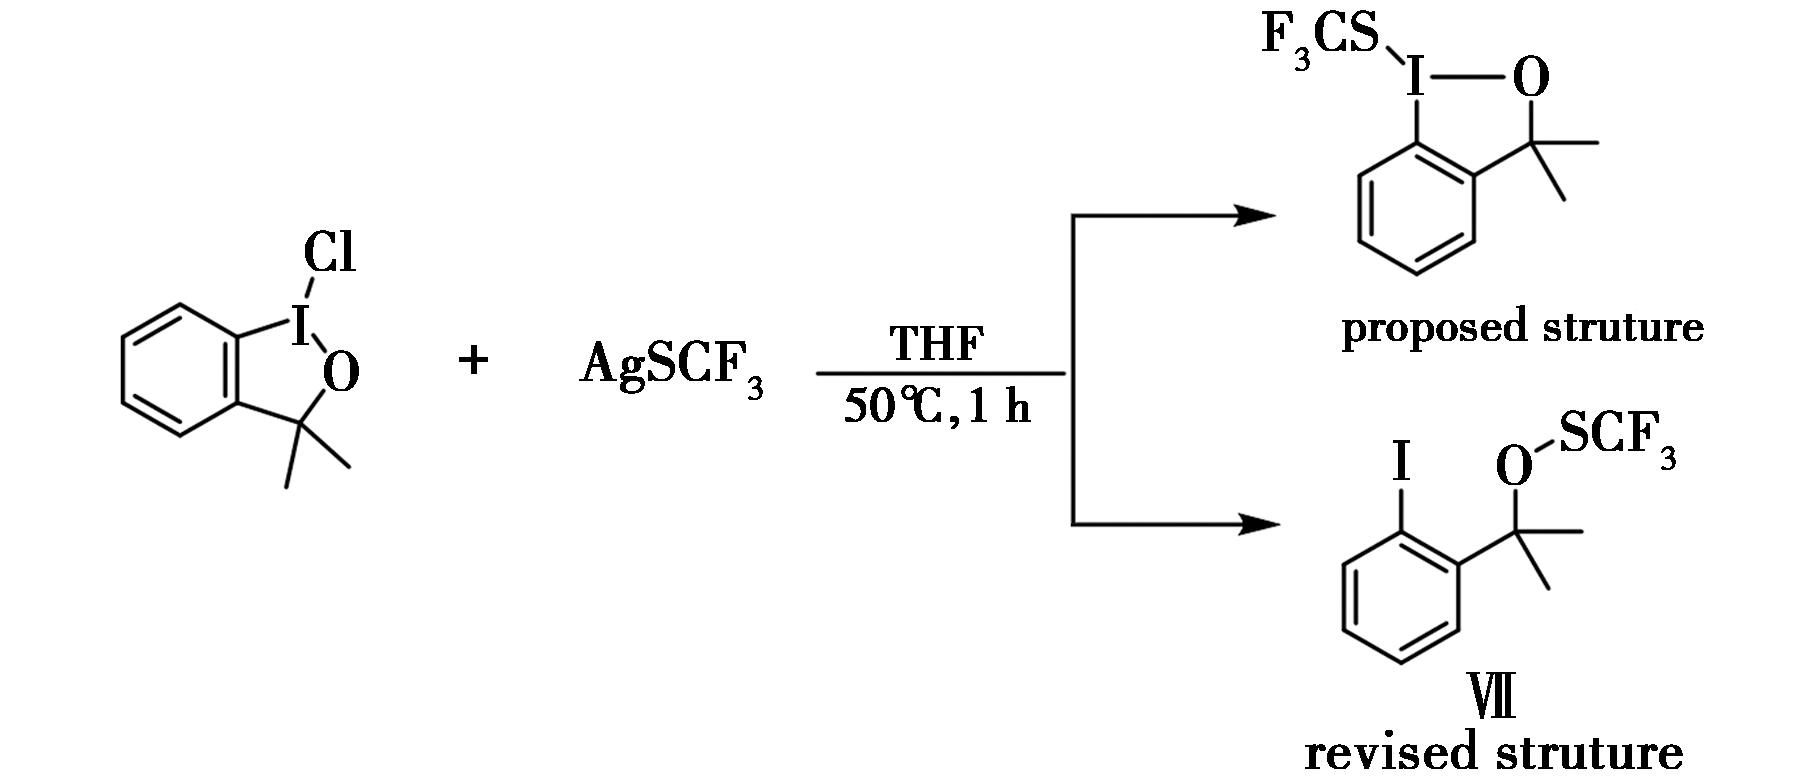
图12 试剂Ⅶ:从意外合成到结构确证[48]
Fig.12 Reagent Ⅶ:from accidental synthesis to structural confirmation[48]
Durst课题组[10]首先实现了试剂Ⅶ对亚磺酸钠、末端炔烃、芳基或乙烯基硼酸等亲核类化合物的三氟甲硫基化反应(图13)。此后,该课题组对该试剂的应用做了进一步拓展,先后报道了试剂Ⅶ对烷基硼酸的三氟甲硫基化反应[49],以及吲哚衍生物的3-位直接三氟甲硫基化反应[50],并发展了无过渡金属参与的芳基硼锂试剂与该试剂的偶联反应[51]。需要注意的是,与试剂Ⅳ和试剂Ⅴ相比,试剂Ⅶ的亲电性相对较低,对于富电子芳烃等底物的亲电三氟甲硫基化反应效率有限。
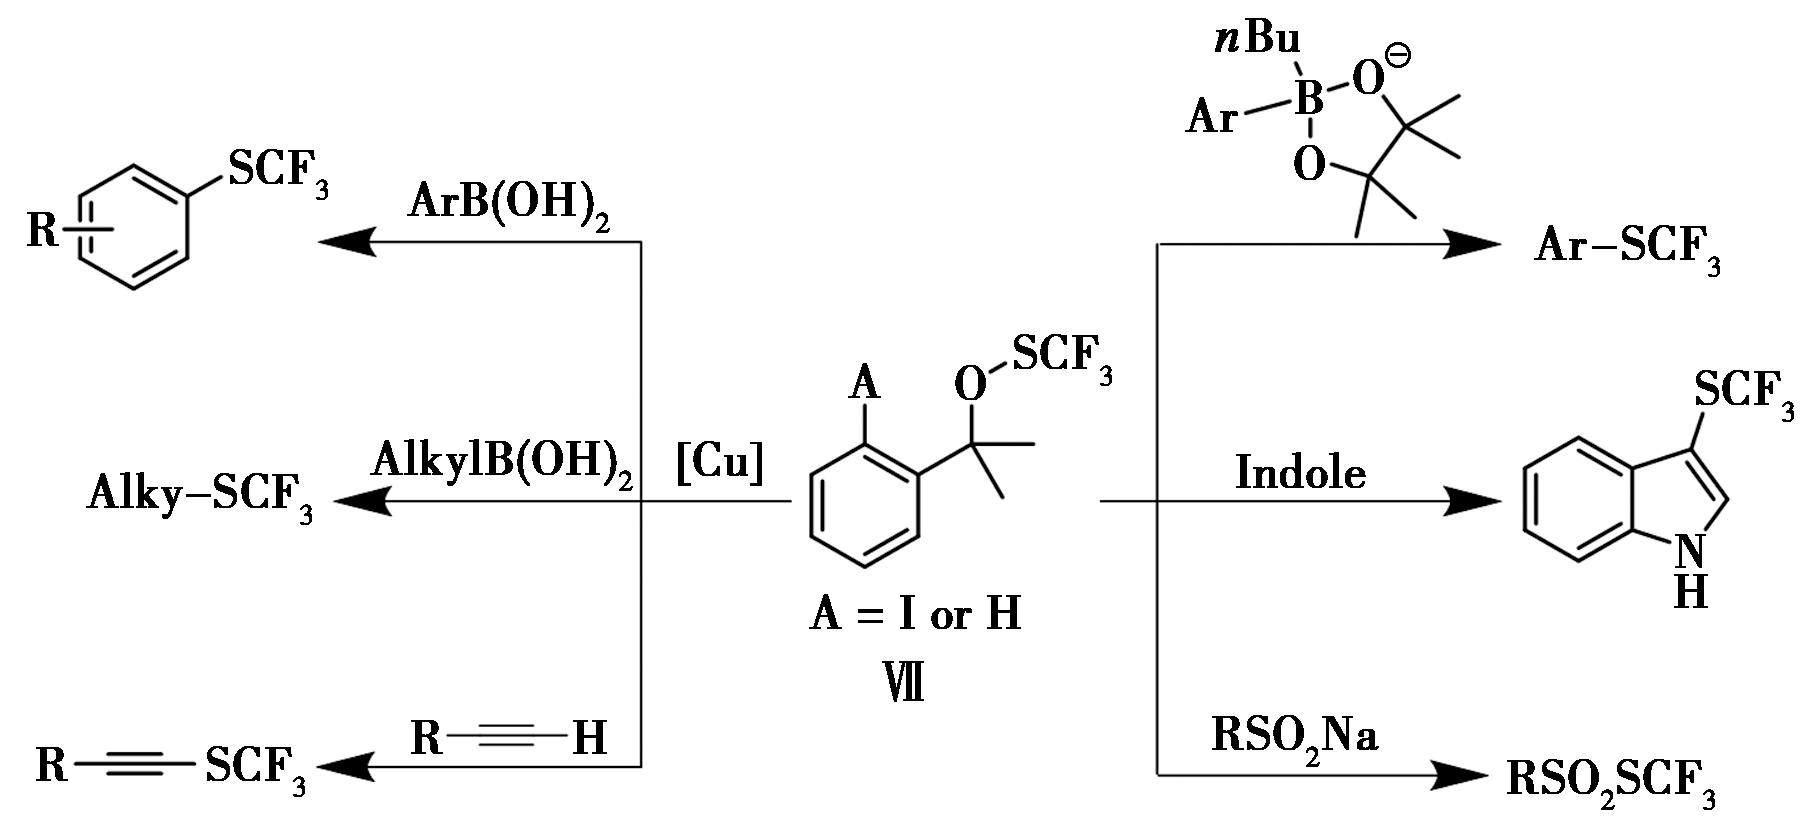
图13 试剂Ⅶ与不同亲核试剂反应研究[10]
Fig.13 Reactions of Reagent Ⅶ with various nucleophiles[10]
试剂Ⅶ不仅可作为亲电三氟甲硫基化试剂,还展现出优良的自由基三氟甲硫基化反应性能(图14)。Shen课题组[52]的研究表明,以AgNO3(30 mol%)与十二烷基硫酸钠(SDS,20 mol%)为催化体系,K2S2O3为氧化剂,脂肪族羧酸与试剂Ⅶ可高效发生脱羧三氟甲硫基化反应。机理研究初步揭示:AgOC(O)R经K2S2O3氧化生成Ag(Ⅱ)物种;在SDS形成的水包油乳液中,该物种的阴离子部分位于水相,烷基部分则分布于油相。不稳定的Ag(Ⅱ)物种发生Ag—O键均裂,生成RCO2自由基,继而经脱羧产生烷基自由基,该自由基被试剂Ⅶ捕获,最终形成三氟甲硫基化产物。
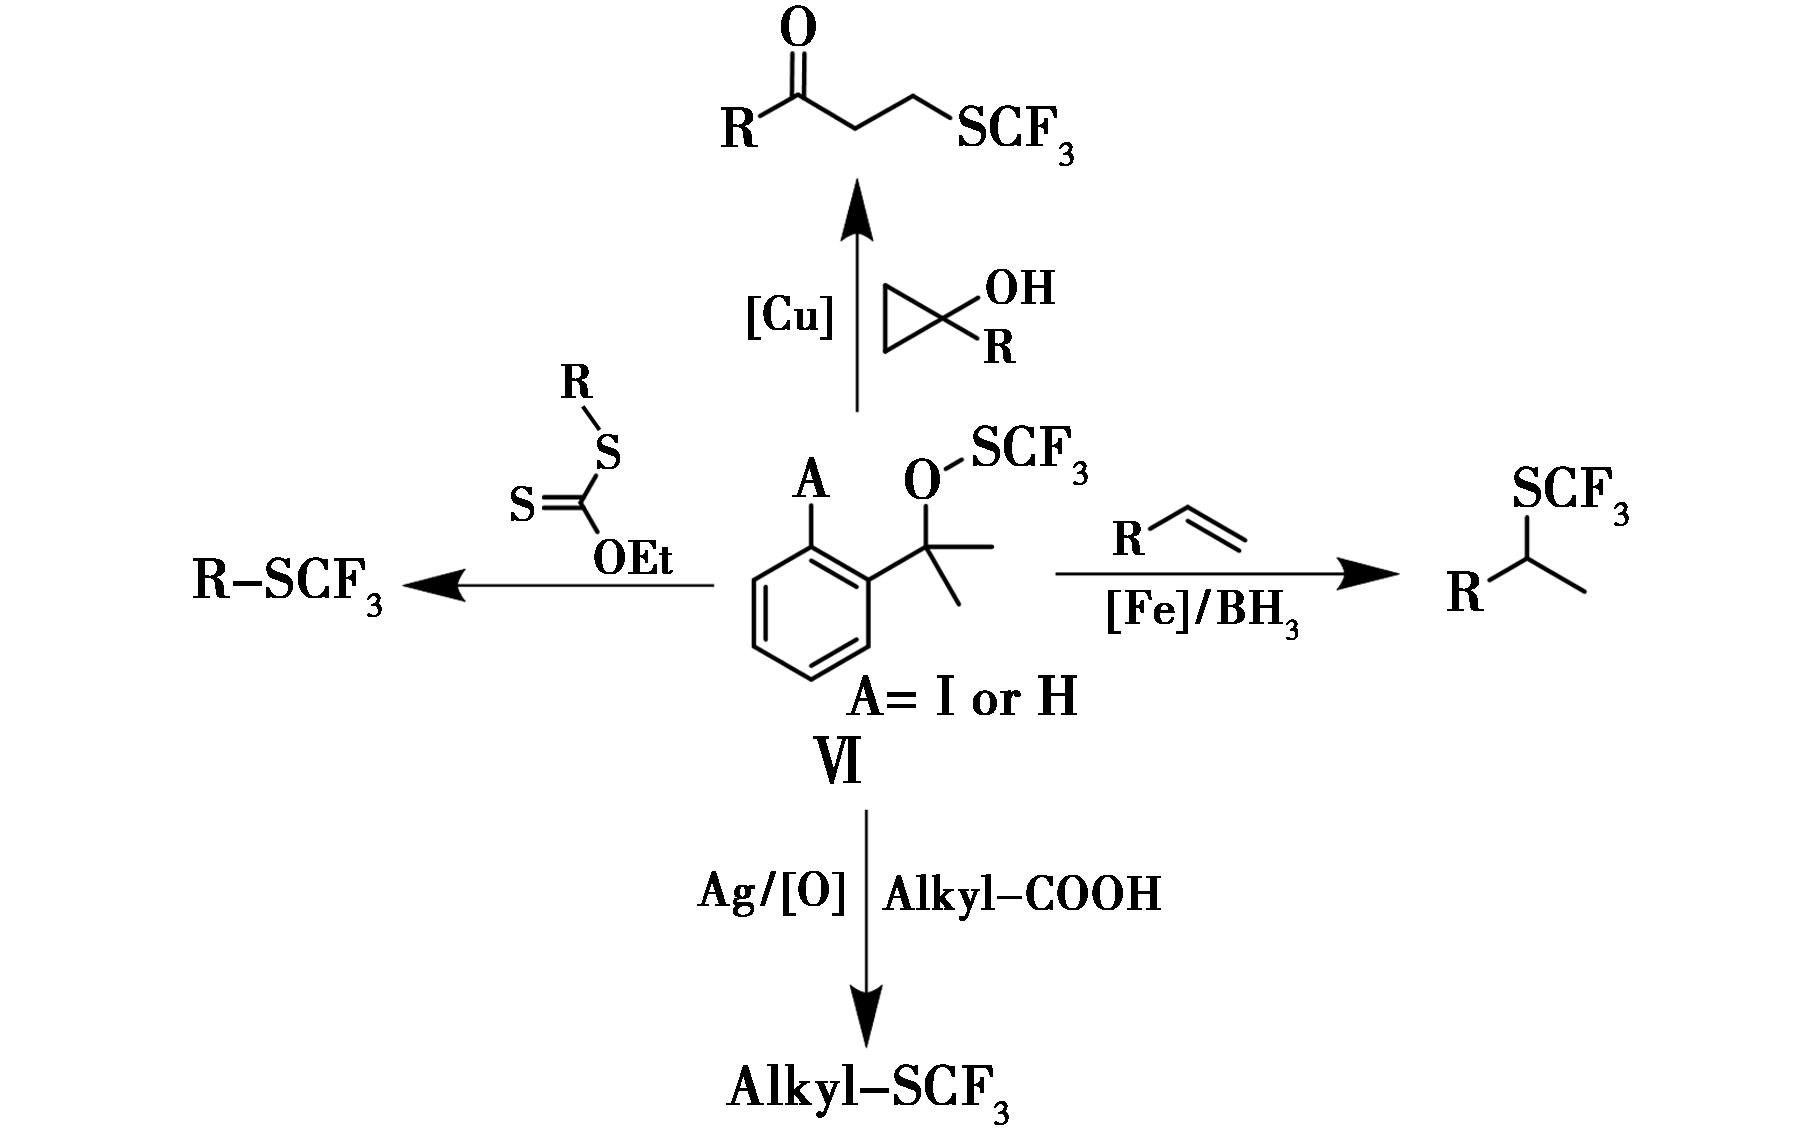
图14 试剂Ⅶ在自由基三氟甲硫基化反应中的应用
Fig.14 Applications of Reagent Ⅶ in radical trifluoromethylthiolation
上述结果表明,一旦自由基生成,其可与试剂Ⅶ反应得到相应的三氟甲硫基化产物。基于这一思路,铁催化的烯烃马氏加成选择性氢三氟甲硫基化反应得以成功实现[53]。此外,其他课题组也相继报道了利用试剂Ⅶ,通过类似的自由基路径,实现铜催化的环烷醇开环三氟甲硫基化反应[54]以及黄原酸酯的自由基三氟甲硫基化反应[55]。
与此同时,Shen课题组[56,57]进一步探索了试剂Ⅶ在不对称三氟甲硫基化反应中的应用(图15)。研究表明,以奎宁为手性路易斯碱时,试剂Ⅶ对五元环β-酮酯和吲哚酮的不对称三氟甲硫基化表现出优异的对映选择性。然而,对于六元环或七元环的β-酮酯底物,该条件下的反应转化率显著降低。通过对手性相转移催化剂的系统筛选,作者发现基于奎宁结构的N-苄基奎宁溴化物(N-Benzylquininium Bromide)能够有效促进此类底物的转化,并保持较好的对映选择性。2014年,Gade课题组[58]采用相同的三氟甲硫基化试剂,在铜-Boxmi配合物催化下,成功实现了β-酮酯的不对称三氟甲硫基化。与上述体系不同的是,该方法对于五元环及六元环β-酮酯均能获得高产率与高对映选择性,显示出更广的底物适应性(图15)。
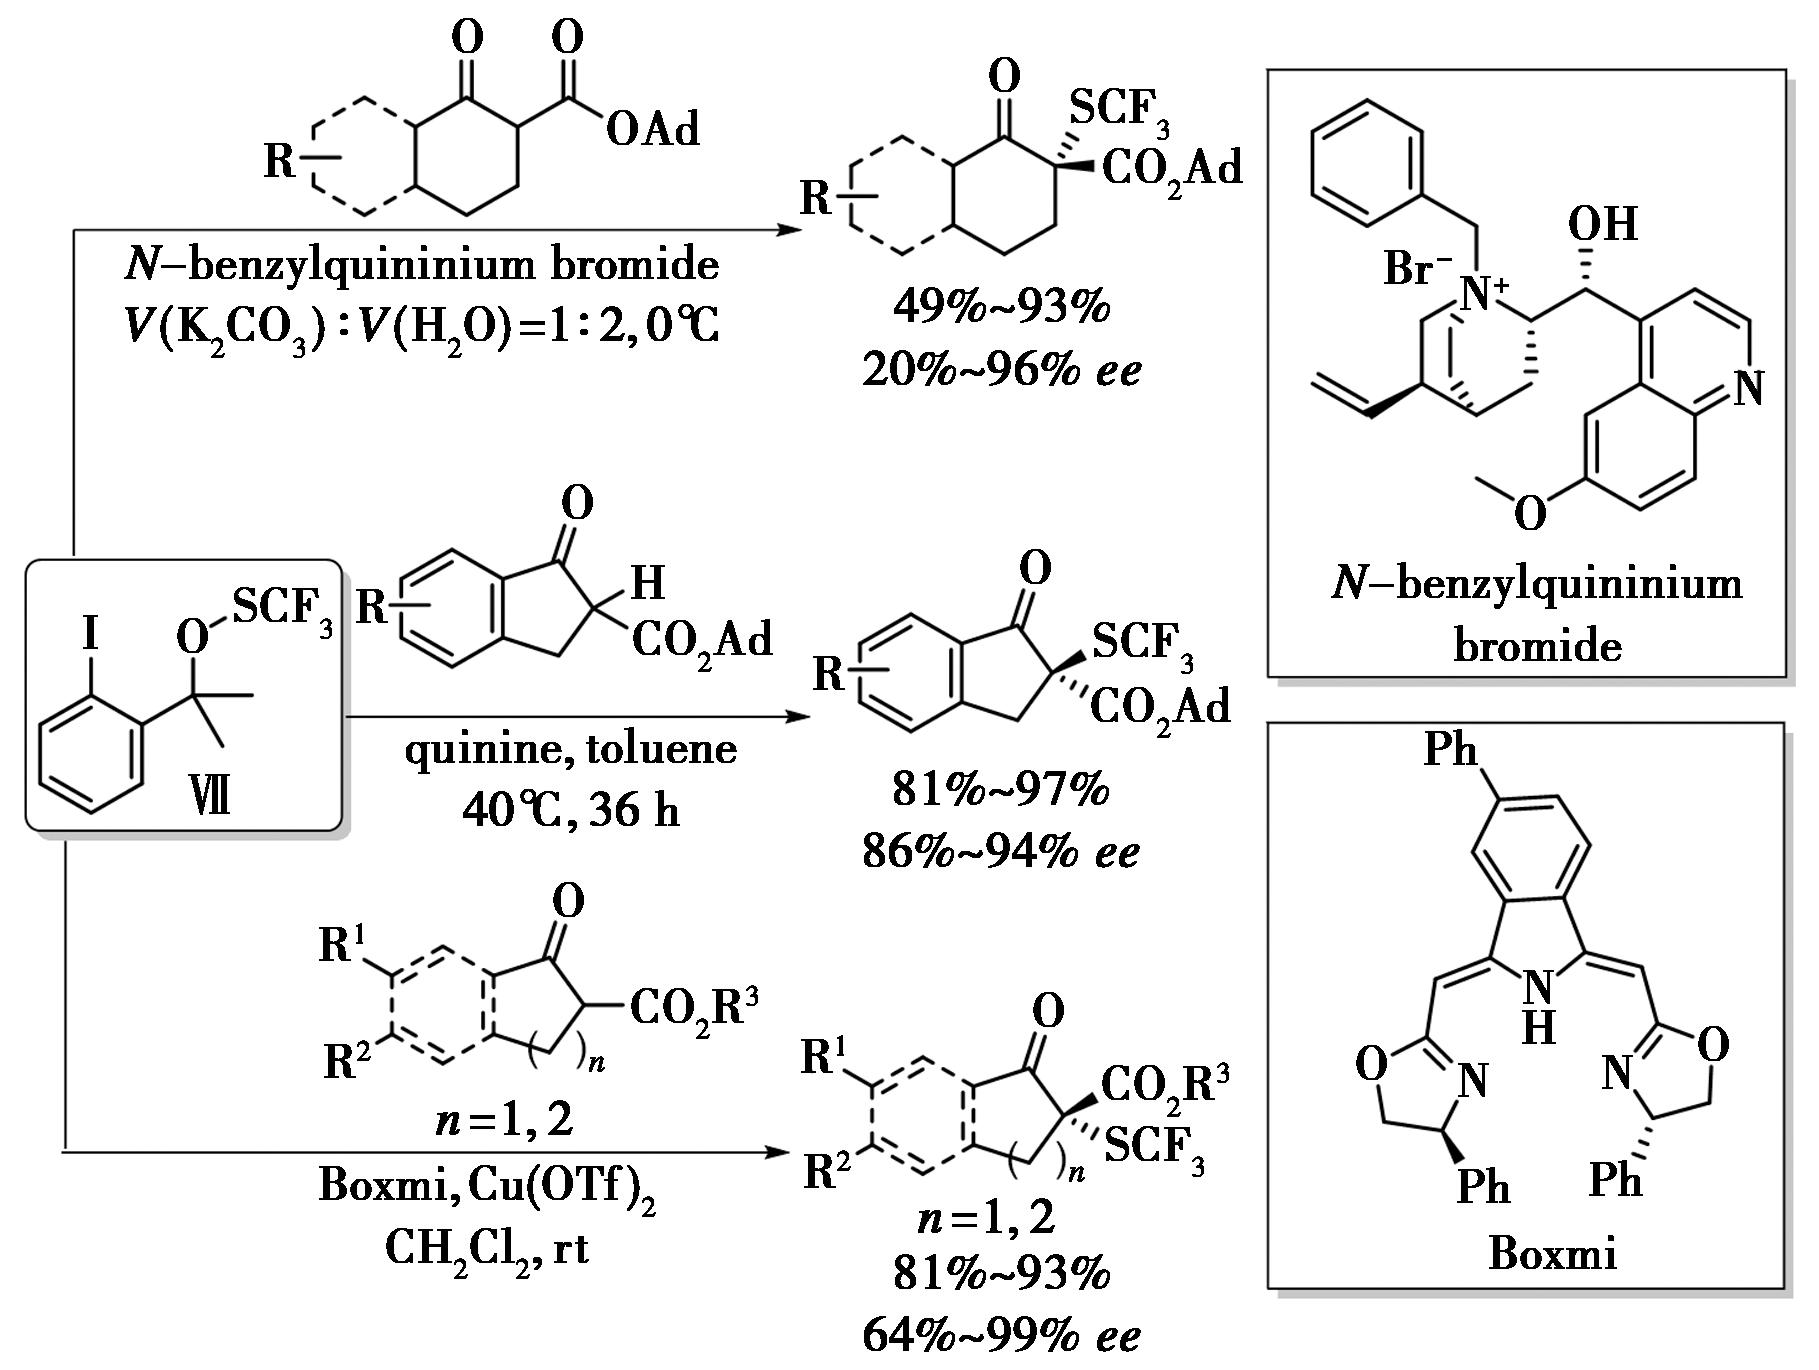
图15 试剂Ⅶ在不对称三氟甲硫基化反应中的应用[56-58]
Fig.15 Applications of Reagent Ⅶ in asymmetric trifluoromethylthiolation[56-58]
18F标记的放射性示踪剂在PET-CT癌症诊断及药物研发中具有重要应用。鉴于 18F半衰期仅109.7 min,标记反应需要在合成最后一步完成。基于这一要求,并借鉴试剂Ⅶ的多样化反应活性,Shen课题组[59]于2019年设计了一类新型试剂——溴代二氟甲亚磺酸酯,旨在将溴代二氟甲硫基引入目标分子的特定位置,再通过与[18F]KF发生卤素交换反应,制得[18F]ArSCF3(图16)。该溴代二氟甲亚磺酸酯合成简便,可与多种芳基频哪醇硼酸酯反应,以优异产率生成 ArSCF2Br。进一步与牛津大学Gouverneur课题组合作证实[59],采用银介导的卤素交换策略,并使用[18F]KF作为氟源,可获得放射化学产率良好的[18F]ArSCF3。
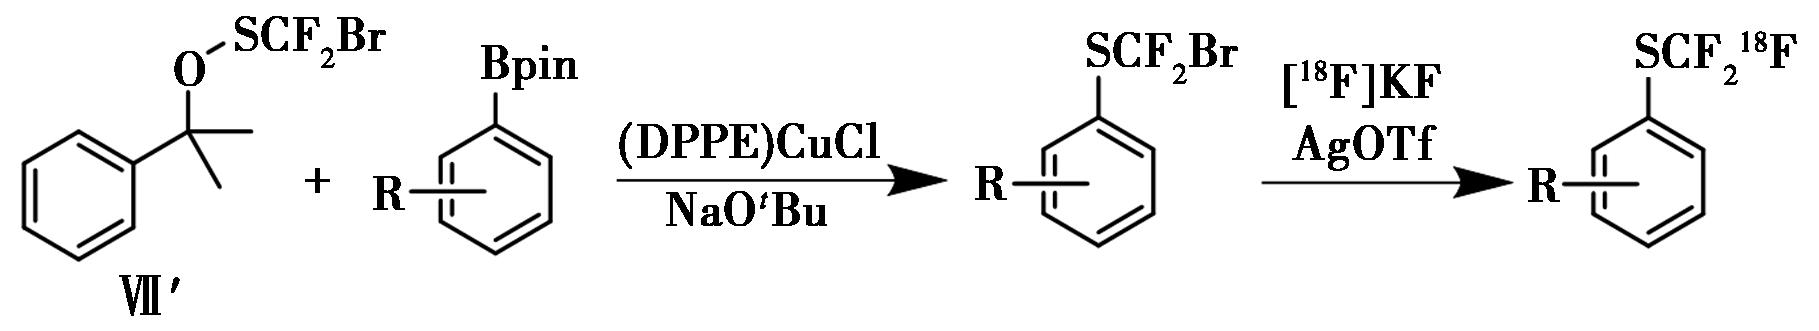
图16 试剂Ⅶ在 18F放射性标记中的应用拓展[59]
Fig.16 Application expansion of Reagent Ⅶ in 18F-radiolabeling[59]
3.2 三氟甲磺酰基高价碘叶立德试剂(试剂Ⅷ)
2013年,Shibata课题组[17]报道了另一种新型的三氟甲磺酰基高价碘叶立德试剂(试剂Ⅷ)。该试剂在催化量的CuCl作用下,能够与多种类型的亲核试剂(如烯胺、吲哚和β-酮酯)反应,得到三氟甲基硫醚化合物(图17)。
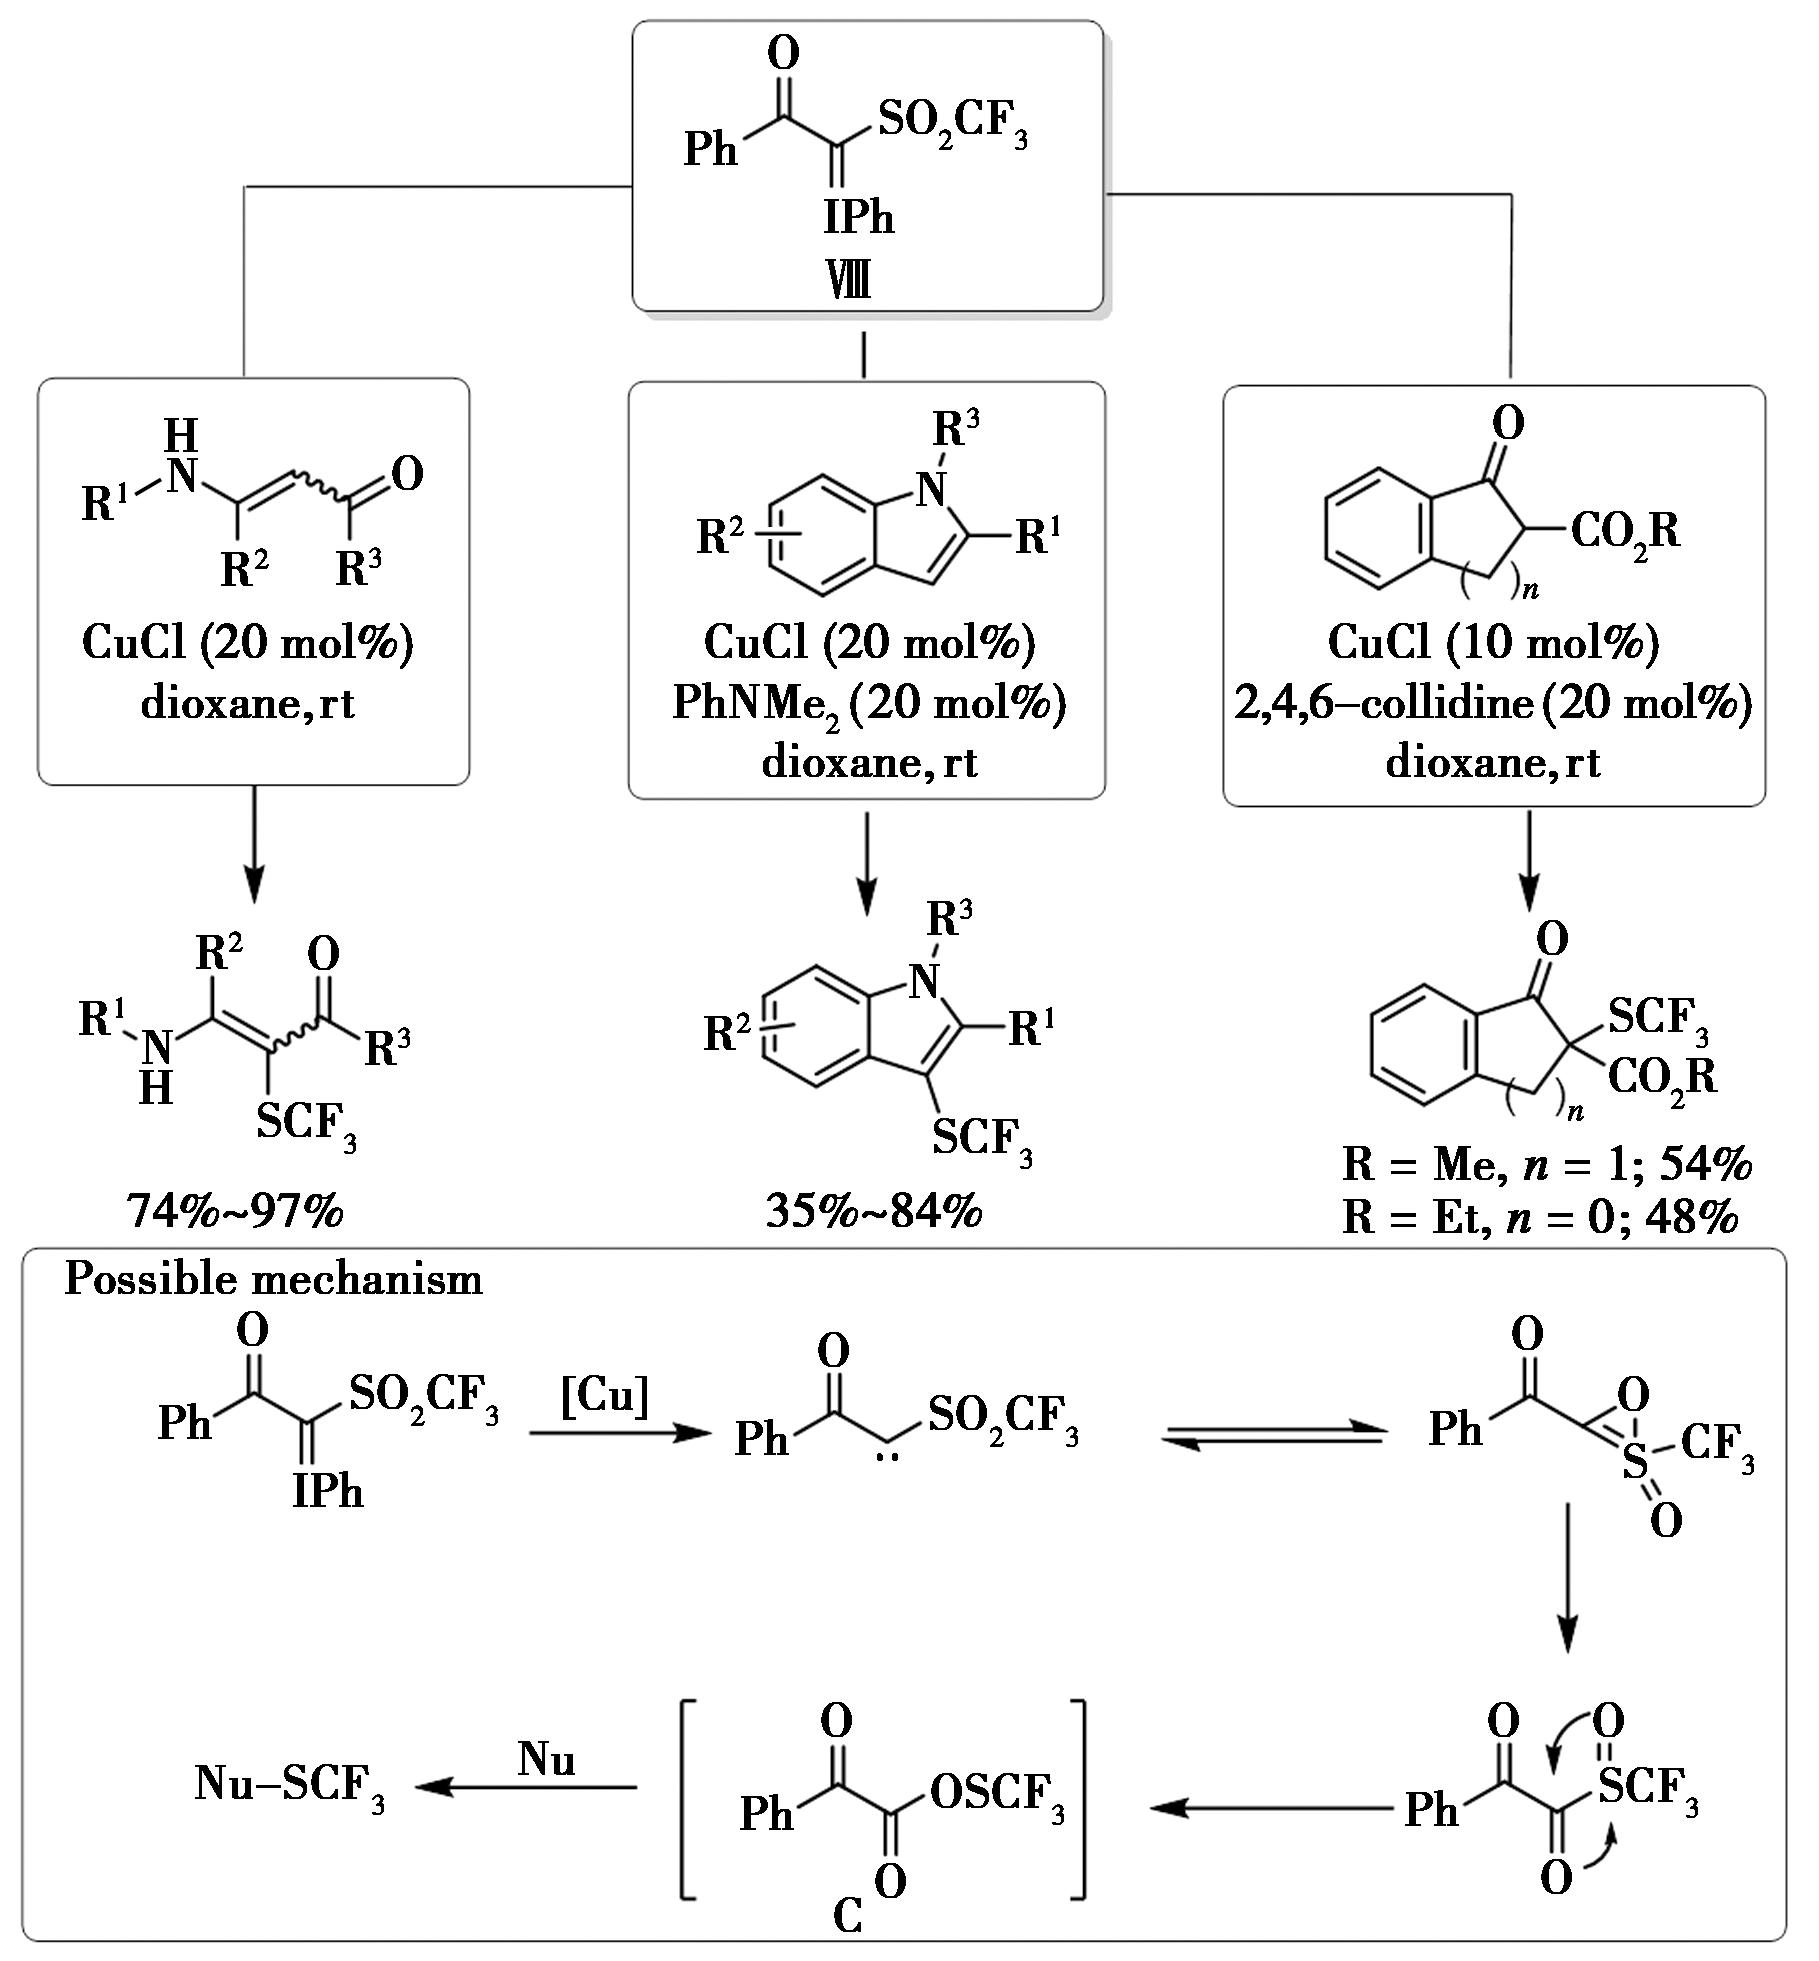
图17 试剂Ⅷ的铜催化三氟甲硫基化反应[17]
Fig.17 Copper-catalyzed trifluoromethylthiolation of Reagent Ⅷ[17]
机理实验表明,该试剂可能先在催化量铜盐的作用下,经过重排产生卡宾中间体后,再经过重排生成活性中间体C(图17)。中间体C可能经过单电子转移过程或者直接作为亲电的三氟甲硫基化试剂与亲核试剂反应得到目标产物,也可能在胺的作用下生成亲电的三氟甲硫基取代的铵盐,然后与各种亲核试剂反应得到相应的三氟甲硫基化产物。该试剂的独特机理使其区别于传统的亲电SCF3试剂,为三氟甲硫基化反应提供了新的反应路径。然而,该试剂的反应类型较为局限,目前主要适用于烯胺、吲哚和β-酮酯等特定类型的亲核试剂。此外,试剂分子中高价碘叶立德骨架在反应后以废弃物形式丢弃,原子经济性较低。
3.3 高价碘三氟甲硫基试剂(试剂Ⅸ)
2020年,Zhang课题组[60]通过3步合成路线设计并合成了首个高价碘三氟甲硫基试剂(试剂Ⅸ,图18)。该试剂具有典型的λ3-碘烷结构,其结构经核磁共振波谱与X射线晶体学得以确证。该合成策略完全避免了对有毒、难操作的CF3SCl的依赖,为新型高价碘试剂的构建提供了可行路径。然而,该试剂的合成路线需要3步反应,步骤较为繁琐,且涉及柱层析纯化等操作,一定程度上限制了其大规模制备和推广应用。
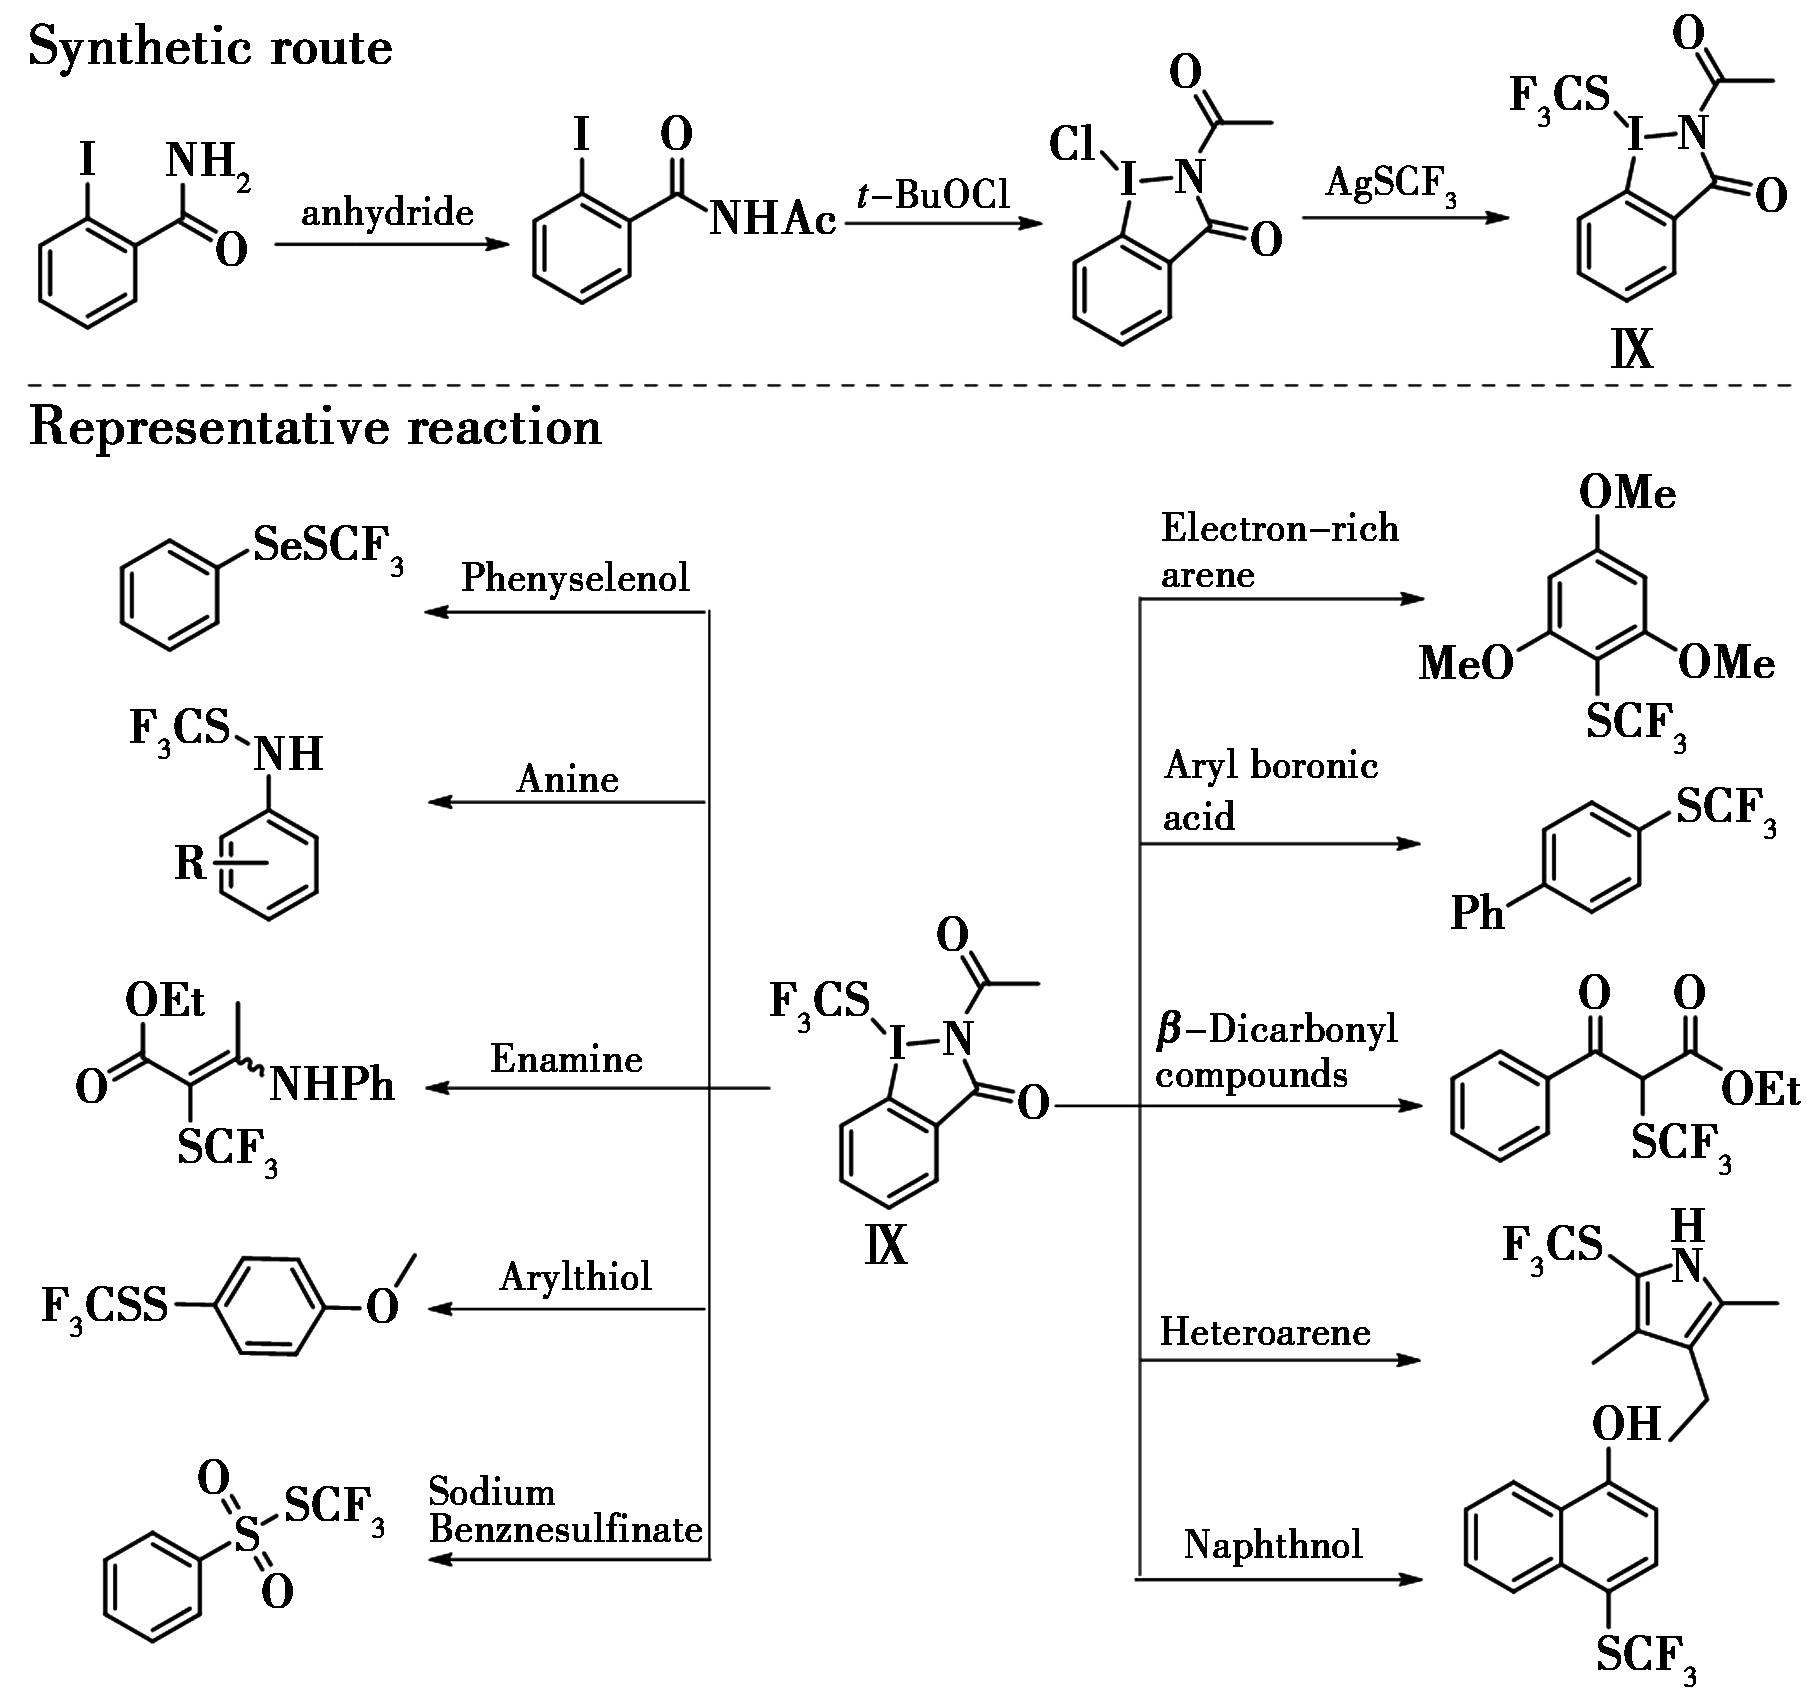
图18 试剂Ⅸ的合成与反应活性[60]
Fig.18 Synthesis and reactivity of Reagent Ⅸ[60]
研究表明,试剂Ⅸ在温和条件下可作为高效的亲电SCF3转移试剂,与多种亲核底物(包括二羰基化合物、芳烃、杂芳烃、烯胺、硼酸、硫醇、亚磺酸钠、胺及硒醇等)反应,以良好产率生成相应的三氟甲硫基化产物(图18)。特别值得一提的是,该课题组成功实现了二肽中半胱氨酸残基的选择性三氟甲硫基化反应,该过程对其他官能团表现出良好的耐受性。这一生物应用拓展了亲电SCF3试剂的应用边界,为含氟生物活性分子的后期修饰提供了新工具。
4 三氟甲基亚砜型试剂:中断Pummerer反应策略(试剂Ⅹ)
与前述所有亲电SCF3试剂不同,三氟甲基亚砜型试剂通过中断Pummerer反应(Interrupted Pummerer Reaction)原位生成亲电SCF3物种,代表了另一类全新的活化策略。本文介绍以三氟甲基亚砜为核心骨架的试剂(试剂Ⅹ)。2020年,Procter课题组[61]首次将三氟甲基亚砜开发为稳定、易操作的新型三氟甲硫基化试剂。通过设计合成苄基或酯基取代的三氟甲基亚砜,利用其与三氟甲酸酐(Tf2O)发生“中断的Pummerer反应”,原位生成高亲电性锍盐中间体,进而与(杂)芳环发生亲电取代,再经二乙胺选择性脱除苄基或酯基,实现三氟甲硫基(SCF3)的引入(图19)。需要注意的是,该活化策略依赖于当量三氟甲酸酐(Tf2O)的原位活化,且Tf2O的使用增加了操作复杂性和成本。2022年,Du课题组[62]进一步展示了苄基三氟甲基亚砜的应用潜力。在Tf2O活化下,原位生成的高活性亲电物种与2-炔基苯甲酸酯发生串联反应,高效构建了一系列4-三氟甲硫基取代的异香豆素衍生物。该方法底物适用范围广,对不同取代基的炔酯均有良好耐受性,产率优异。机理研究表明,反应经历了新颖的协同三氟甲硫基化/内酯化过程,而非传统三元环硫鎓中间体路径。该工作丰富了SCF3试剂的类型,为含氟异香豆素类生物活性分子的合成提供了新途径(图19)。
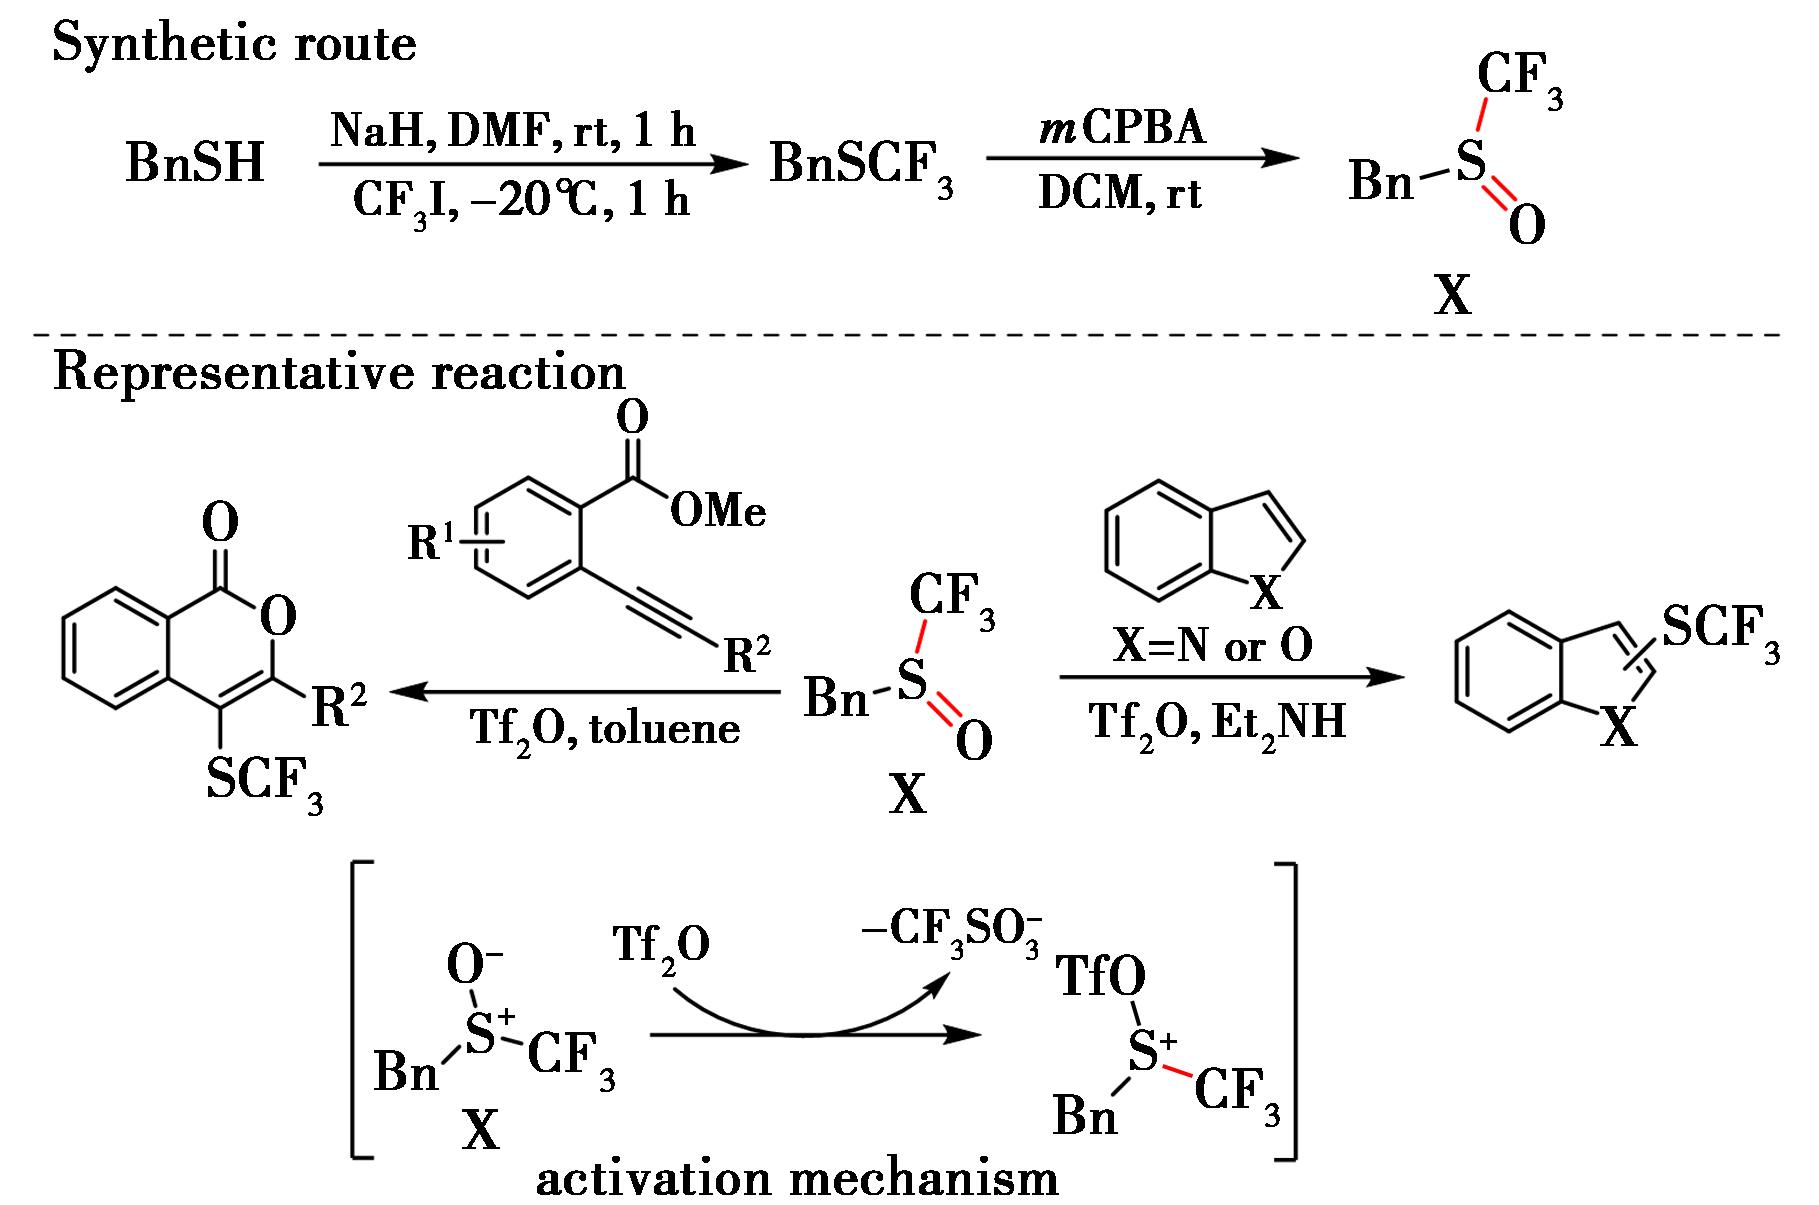
图19 三氟甲基亚砜型试剂(试剂Ⅹ)的开发与应用[61,62]
Fig.19 Development and applications of trifluoromethyl sulfoxide (Reagent Ⅹ)[61,62]
5 总结与展望
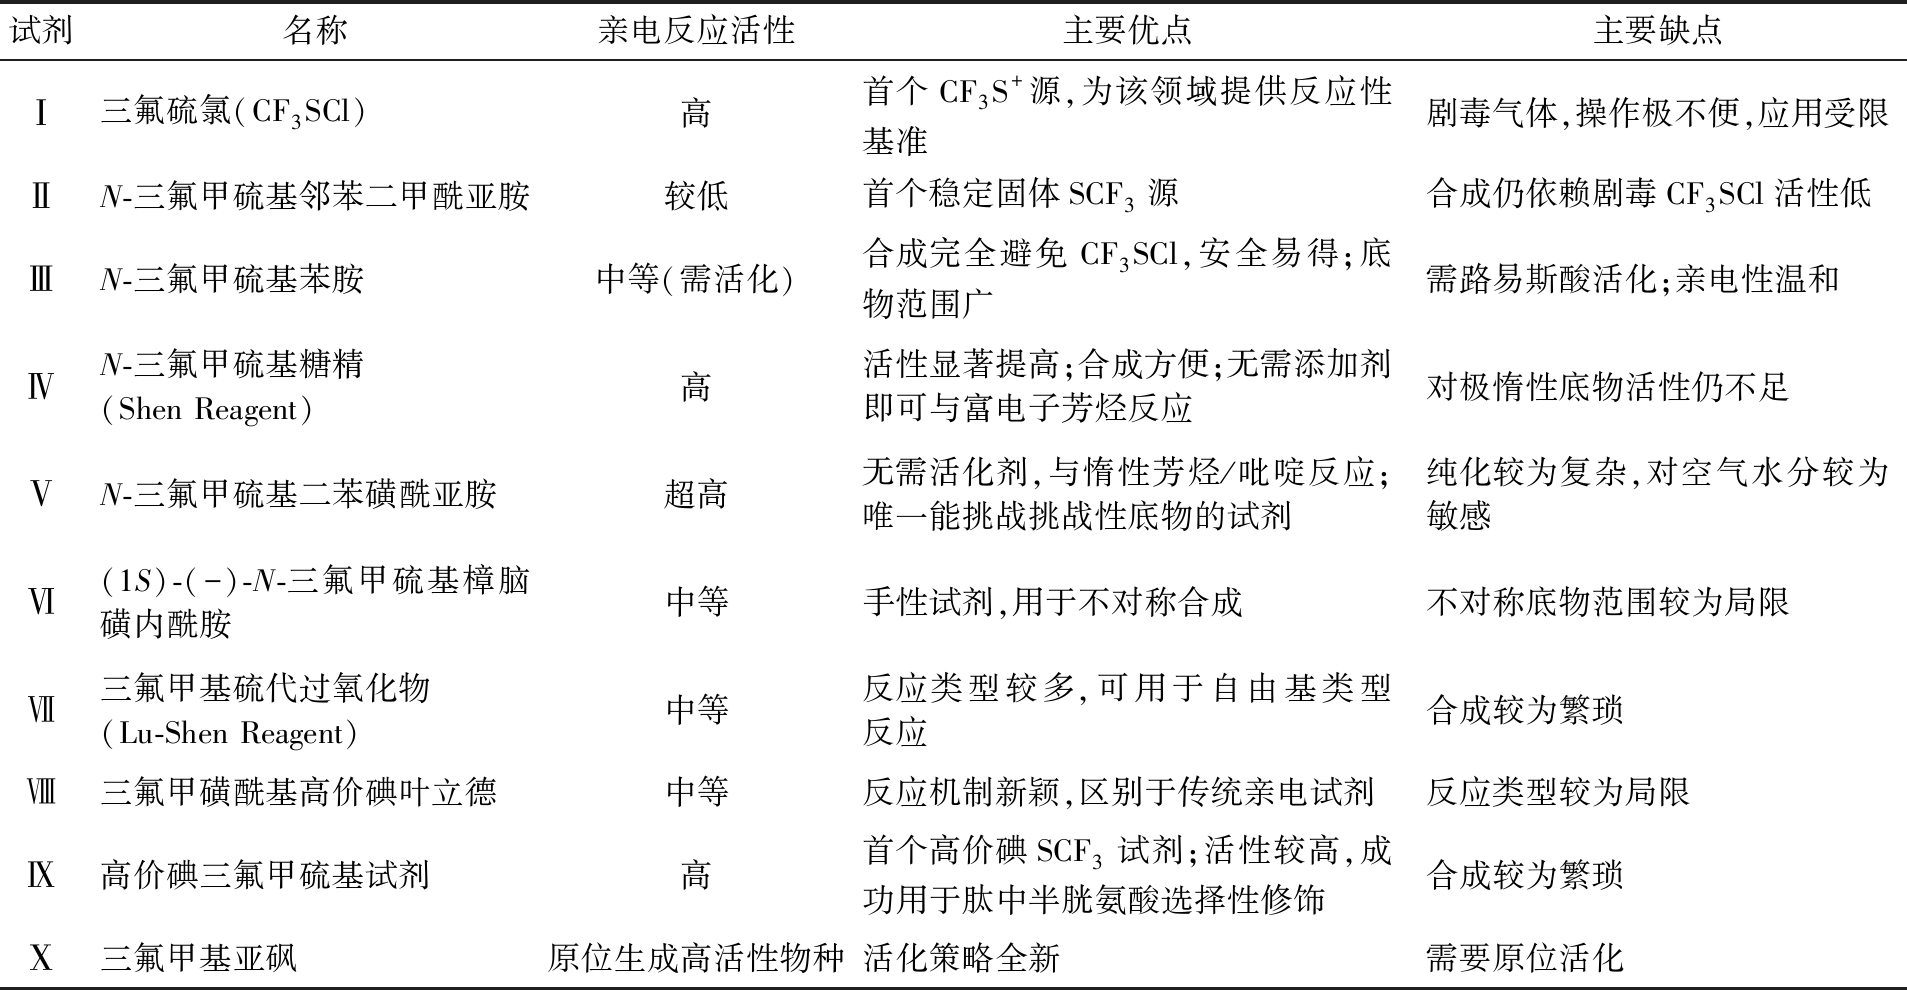
本文系统综述了10种代表性亲电三氟甲硫基化试剂的发展历程,按结构特征将其分为4类:早期气态试剂(CF3SCl)、N-SCF3结构型亲电试剂(试剂 Ⅱ~Ⅵ)、O-SCF3结构及高价碘型试剂(试剂Ⅶ~Ⅸ)以及三氟甲基亚砜型试剂(试剂Ⅹ)。为直观比较这10种试剂的关键特征,表1所示汇总了它们的名称、亲电反应活性、主要优点及缺点。基于对各类试剂的合成方法、亲电活性及优缺点的系统比较,可得出以下结论:试剂设计经历了从“可用”到“安全高效”再到“功能可调”的演进路径。早期CF3SCl虽活性高,但剧毒且操作不便。试剂Ⅱ实现了从气态到固体的突破,但合成仍依赖CF3SCl。试剂Ⅲ首次完全避免CF3SCl,提升了操作安全性。试剂Ⅳ、试剂Ⅴ通过引入磺酰基显著提高亲电活性,试剂Ⅵ则实现了手性版本。N-SCF3结构是目前应用最广泛的试剂类型。其中试剂Ⅴ以Tt+DA值9.8 kcal/mol的超高亲电性,能在无活化剂条件下实现惰性芳烃及吡啶的三氟甲硫基化。结构多样性拓展了应用边界:试剂Ⅶ兼具亲电与自由基活性,试剂Ⅸ实现了肽中半胱氨酸的选择性修饰,试剂Ⅹ通过中断Pummerer反应代表了全新的活化策略。尽管亲电三氟甲硫基化试剂研究已取得显著进展,仍存在以下值得深入探索的方向[63]。
表1 10种代表性亲电三氟甲硫基化试剂的比较
Tab.1 Comparison of ten representative electrophilic trifluoromethylthiolating reagents
试剂名称亲电反应活性主要优点主要缺点Ⅰ三氟硫氯(CF3SCl)高首个CF3S+源,为该领域提供反应性基准剧毒气体,操作极不便,应用受限ⅡN-三氟甲硫基邻苯二甲酰亚胺较低首个稳定固体SCF3源合成仍依赖剧毒CF3SCl活性低ⅢN-三氟甲硫基苯胺中等(需活化)合成完全避免CF3SCl,安全易得;底物范围广需路易斯酸活化;亲电性温和ⅣN-三氟甲硫基糖精(Shen Reagent)高活性显著提高;合成方便;无需添加剂即可与富电子芳烃反应对极惰性底物活性仍不足ⅤN-三氟甲硫基二苯磺酰亚胺超高无需活化剂,与惰性芳烃/吡啶反应;唯一能挑战挑战性底物的试剂纯化较为复杂,对空气水分较为敏感Ⅵ(1S)-(-)-N-三氟甲硫基樟脑磺内酰胺中等手性试剂,用于不对称合成不对称底物范围较为局限Ⅶ三氟甲基硫代过氧化物(Lu-Shen Reagent)中等反应类型较多,可用于自由基类型反应合成较为繁琐Ⅷ三氟甲磺酰基高价碘叶立德中等反应机制新颖,区别于传统亲电试剂反应类型较为局限Ⅸ高价碘三氟甲硫基试剂高首个高价碘SCF3试剂;活性较高,成功用于肽中半胱氨酸选择性修饰合成较为繁琐Ⅹ三氟甲基亚砜原位生成高活性物种活化策略全新需要原位活化
5.1 活性与稳定性的兼顾。试剂Ⅴ虽亲电性超强,但对空气和水分敏感。设计兼具高活性与良好稳定性的新一代试剂仍有待探索。
5.2 面向实用化的试剂设计:兼顾成本与原子经济性。目前大多数亲电三氟甲硫基化试剂(如试剂Ⅱ~Ⅸ)存在合成步骤繁琐、成本较高、原子经济性差等问题——试剂分子中通常包含较大的辅助基团(如邻苯二甲酰亚胺、糖精、二苯磺酰亚胺、高价碘等),反应后以废物形式丢弃,不符合绿色化学理念。未来应发展合成路线更短、成本更低、可大规模制备且原子经济性更高的新一代试剂,推动该技术从实验室走向实际生产。
综上所述,亲电三氟甲硫基化试剂的研究已取得长足进步,但在试剂设计、反应类型拓展及工业化等方面仍有广阔发展空间。
[1]Leo A,Hansch C,Elkins D.Chem.Rev.,1971,71(6):525-616.
[2]Toulgoat F,Alazet S,Billard T.Eur.J.Org.Chem.,2014,2014(12):2415-2428.
[3]Shao X X,Xu C F,Lu L,Shen Q L.Acc.Chem.Res.,2015,48(5):1227-1236.
[4]Xu X H,Matsuzaki K,Shibata N.Chem.Rev.,2015,115(2):731-764.
[5]Zhang K,Xu X,Qing F L.Chin.J.Org.Chem.,2015,35(3):556-569.
[6]Yang W,Xia D,Xiao T,Shi Y.Chin.J.Org.Chem.,2022,42(9):2715-2727.
[7]Haszeldine R N,Kidd J M.J.Chem.Soc.,1953,1:3219.
[8]Xu C,Wang S,Shen Q.ACS Sustainable Chem.Eng.,2022,10(21):6889-6899.
[9]Haas A,Möller G.Chem.Ber.,1996,129(11):1383-1388.
[10]Munavalli S,Rohrbaugh D K,Rossman D I,Berg F J,Wagner G W,Durst H D.Synth.Commun.,2000,30(16):2847-2854.
[11]Ferry A,Billard T,Langlois B R,Bacqué E.J.Org.Chem.,2008,73(23):9362-9365.
[12]Alazet S,Zimmer L,Billard T.Chem,2014,20(28):8589-8593.
[13]Shao X X,Wang X Q,Yang T,Lu L,Shen Q L.Angew.Chem.Int.Ed.,2013,52(12):3457-3460.
[14]Xu C F,Ma B Q,Shen Q L.Angew.Chem.Int.Ed.,2014,53(35):9316-9320.
[15]Zhang P P,Li M,Xue X S,Xu C F,Zhao Q C,Liu Y F,Wang H Y,Guo Y L,Lu L,Shen Q L.J.Org.Chem.,2016,81(17):7486-7509.
[16]Zhang H,Leng X B,Wan X L,Shen Q L.Org.Chem.Front.,2017,4(6):1051-1057.
[17]Yang Y D,Azuma A,Tokunaga E,Yamasaki M,Shiro M,Shibata N.J.Am.Chem.Soc.,2013,135(24):8782-8785.
[18]Huang Z Y,Okuyama K,Wang C,Tokunaga E,Li X R,Shibata N.ChemistryOpen,2016,5(3):188-191.
[19]Weng Z Q,He W M,Chen C H,Lee R,Tan D,Lai Z P,Kong D D,Yuan Y F,Huang K W.Angew.Chem.Int.Ed.,2013,52(5):1548-1552.
[20]Tan J W,Zhang G T,Ou Y L,Yuan Y F,Weng Z Q.Chin.J.Chem.,2013,31(7):921-926.
[21]Dix S,Jakob M,Hopkinson M N.Chem,2019,25(32):7635-7639.
[22]Sheppard W A.J.Org.Chem.,1964,29(4):895-898.
[23]Andreades S,Harris J F J,Sheppard W A.J.Org.Chem.,1964,29(4):898-890.
[24]Croft T S,Mcbrady J J.J.Heterocycl.Chem.,1975,12(5):845-849.
[25]Bauer M,Haas A,Muth H.J.Fluor.Chem.,1980,16(2):129-136.
[26]Sharpe T R,Cherkofsky S C,Hewes W E,Smith D H,Gregory W A,Haber S B,Leadbetter M R,Whitney J G.J.Med.Chem.,1985,28(9):1188-1194.
[27]Bootwicha T,Liu X Q,Pluta R,Atodiresei I,Rueping M.Angew.Chem.Int.Ed.,2013,52(49):12856-12859.
[28]Rueping M,Liu X Q,Bootwicha T,Pluta R,Merkens C.Chem.Commun.,2014,50(19):2508.
[29]Pluta R,Nikolaienko P,Rueping M.Angew.Chem.Int.Ed.,2014,53(6):1650-1653.
[30]Pluta R,Rueping M.Chem,2014,20(52):17315-17318.
[31]Ferry A,Billard T,Langlois B,Bacqué E.Angew.Chem.Int.Ed.,2009,48(45):8551-8555.
[32]Alazet S,Zimmer L,Billard T.Angew.Chem.Int.Ed.,2013,52(41):10814-10817.
[33]Baert F,Colomb J,Billard T.Angew.Chem.Int.Ed.,2012,51(41):10382-10385.
[34]Alazet S,Ollivier K,Billard T.Beilstein J.Org.Chem.,2013,9:2354-2357.
[35]Hu L Q,Wu M H,Wan H X,Wang J,Wang G Q,Guo H B,Sun S F.New J.Chem.,2016,40(8):6550-6553.
[36]Guyon H,Chachignon H,Tognetti V,Joubert L,Cahard D.Eur.J.Org.Chem.,2018,2018(27/28):3756-3763.
[37]Jin M Y,Gu X D,Deng M,Wang C C,Wang J J.Chem.Commun.,2020,56(72):10552-10555.
[38]Xu C F,Shen Q L.Org.Lett.,2015,17(18):4561-4563.
[39]Yu Y,Xiong D C,Ye X S.Org.Biomol.Chem.,2016,14(27):6403-6406.
[40]Song X F,Ding T M,Zhu D,Huang J,Chen Z M.Org.Lett.,2020,22(17):7052-7056.
[41]Guo R,Cai B H,Jin M Y,Mu H X,Wang J J.Asian J.Org.Chem.,2019,8(5):687-690.
[42]Zhou X Y,Zhang M,Liu Z,He J H,Wang X C.J.Am.Chem.Soc.,2022,144(32):14463-14470.
[43]Xu J,Zhang Y Y,Qin T,Zhao X D.Org.Lett.,2018,20(20):6384-6388.
[44]Dagousset G,Simon C,Anselmi E,Tuccio B,Billard T,Magnier E.Chem,2017,23(18):4282-4286.
[45]Ye Z G,Lei Z R,Ye X D,Zhou L J,Wang Y N,Yuan Z L,Gao F,Britton R.J.Org.Chem.,2022,87(1):765-775.
[46]Li M,Guo J P,Xue X S,Cheng J P.Org.Lett.,2016,18(2):267.
[47]Liu X,An R,Zhang X L,Luo J,Zhao X D.Angew.Chem.Int.Ed.,2016,55(19):5846-5850.
[48]Vinogradova E V,Müller P,Buchwald S L.Angew.Chem.Int.Ed.,2014,53(12):3125-3128.
[49]Shao X X,Liu T F,Lu L,Shen Q L.Org.Lett.,2014,16(18):4738-4741.
[50]Ma B Q,Shao X X,Shen Q L.J.Fluor.Chem.,2015,171:73-77.
[51]Shen F,Zheng H L,Xue X S,Lu L,Shen Q L.Org.Lett.,2019,21(16):6347-6351.
[52]Hu F,Shao X X,Zhu D H,Lu L,Shen Q L.Angew.Chem.Int.Ed.,2014,53(24):6105-6109.
[53]Yang T,Lu L,Shen Q L.Chem.Commun.,2015,51(25):5479-5481.
[54]Li Y,Ye Z S,Bellman T M,Chi T,Dai M J.Org.Lett.,2015,17(9):2186-2189.
[55]Czaplyski W L,Na C G,Alexanian E J.J.Am.Chem.Soc.,2016,138(42):13854-13857.
[56]Wang X Q,Yang T,Cheng X L,Shen Q L.Angew.Chem.Int.Ed.,2013,52(49):12860-12864.
[57]Yang T,Shen Q L,Lu L.Chin.J.Chem.,2014,32(8):678-680.
[58]Deng Q H,Rettenmeier C,Wadepohl H,Gade L H.Chem,2014,20(1):93-97.
[59]Wu J,Zhao Q C,Wilson T C,Verhoog S,Lu L,Gouverneur V,Shen Q L.Angew.Chem.Int.Ed.,2019,58(8):2413-2417.
[60]Yang X G,Zheng K,Zhang C.Org.Lett.,2020,22(5):2026-2031.
[61]Wang D,Carlton C G,Tayu M,Mcdouall J J W,Perry G J P,Procter D J.Angew.Chem.Int.Ed.,2020,59(37):15918-15922.
[62]Shi H F,Wang X Z,Li X X,Zhang B B,Li X M,Zhang J R,Yang J Y,Du Y F.Org.Lett.,2022,24(11):2214-2219.
[63]Shen Q L.J.Org.Chem.,2023,88(6):3359-3371.