1 陈试剂简介
氟原子具有极高的电负性、较小的原子半径以及强大的碳氟(C—F)键能。在有机分子中定向引入氟原子或含氟基团,往往能够显著改变其亲脂性、代谢稳定性及构象等[1]。因此,含氟有机化合物在现代医药、农药及先进功能材料等领域占据着举足轻重的地位。在众多含氟基团中,三氟甲基(CF3)因其独特性质成为了明星基团,在众多药物和材料中发挥重要作用[2]。据统计,目前市售及在研的含氟药物中,超过半数含有三氟甲基结构(如抗抑郁药百忧解、抗新冠药 Paxlovid等)。鉴于此,如何高效、高选择性地向有机分子中引入三氟甲基,始终是有机氟化学领域的重要研究课题。
为满足向多样化分子骨架中引入CF3基团的需求,化学家们在过去数十年间构筑了功能多样的三氟甲基化试剂库[3]。经典的亲核性试剂(如Ruppert-Prakash试剂)、亲电性试剂(如Togni试剂、Umemoto试剂)以及自由基型试剂(如 Langlois试剂)等在特定场景下表现优异,极大地推动了有机氟化学方法学的发展。在众多三氟甲基化试剂和方法中,由我国著名有机氟化学家陈庆云院士课题组[4]于1989年首次报道的氟磺酰基二氟乙酸甲酯(FSO2CF2COOMe),是一类实用高效的亲核三氟甲基化试剂,在含氟药物、含氟材料等领域被广泛应用,被国际学术界命名为“陈试剂”(Chen′s reagent)[5-10]。
它的发现源于我国早期的基础氟化工实践。20世纪70年代,为应对镀铬工业中严重的铬酸污染问题,陈庆云院士课题组在研制铬雾抑制剂F-53(3-氧杂全氟壬基磺酸钾)的过程中,系统探索了四氟乙烯(CF2 CF2)与三氧化硫(SO3)等工业原料的化学转化,发展了以四氟乙烷-β-磺内酯为核心的一系列含氟中间体的合成方法[6,7]。这些中间体,包括陈试剂、5-碘-3-氧杂全氟戊基磺酰氟(ICF2CF2OCF2CF2SO2F)和末端含氯的全氟碘代烷(Cl(CF2CF2)nI)等,成为后续中国有机氟化学基础研究的重要物质基础。
在上述工业实践积累的基础上,1989年,陈庆云院士课题组报道了首例铜催化有机卤代物的亲核三氟甲基化反应[4]。该反应利用FSO2CF2COOMe作为三氟甲基源,CuI中的碘离子与酯基中甲基作用生成中间体氟磺酰基二氟乙酸亚铜(FSO2CF2CO2Cu)和碘甲烷(CH3I);低沸点的碘甲烷可脱离反应体系,而不稳定的FSO2CF2CO2Cu在极性溶剂中快速分解生成二氟卡宾和氟离子,并释放出CO2和SO2气体;二氟卡宾和氟离子与三氟甲基亚铜(CuCF3)存在平衡;中间体CuCF3最后与有机碘代物发生亲核三氟甲基化反应,生成目标产物的同时再生出CuI参与下一个反应循环。
为了进一步阐明其释放活性物种的机理,2024年,Xue等[11]利用密度泛函理论(DFT)计算对一价铜介导的反应历程进行了系统研究。理论计算表明,陈试剂的活化经历了连环基元步骤:陈试剂首先脱羧生成氟磺酰基二氟甲基铜物种;随后克服较低能垒脱除二氧化硫(SO2),并在金属中心原位构建关键的“二氟卡宾亚铜中间体”(CuCF2);最终通过氟负离子的快速迁移与阴离子重组,高效生成高活性的三氟甲基铜(CuCF3)物种。这一理论突破不仅厘清了陈试剂的选择性释放机制,还为其方法学的进一步拓展提供了理论基础。
陈试剂多样化的反应活性源于其独特的分子结构。如图1所示,从结构上看,陈试剂以二氟亚甲基(CF2)为核心,两端分别连接了强吸电子的氟磺酰基(FSO2)与酯基(COOMe),这种吸电子结构赋予了分子极高的化学反应响应性。当受到亲核试剂或金属介导时,其分子内的不同化学键可发生选择性断裂:既可通过脱羧-脱硫路径作为高效的三氟甲基(CF3)供体,也可作为干净的二氟卡宾(∶CF2)前体。同时,氟磺酰基与酯基作为有机转化中的重要功能基团,还可参与氟磺酰基化及各类自由基双官能团化反应等。这些特征为陈试剂成为多功能氟烷基化试剂奠定了基础。
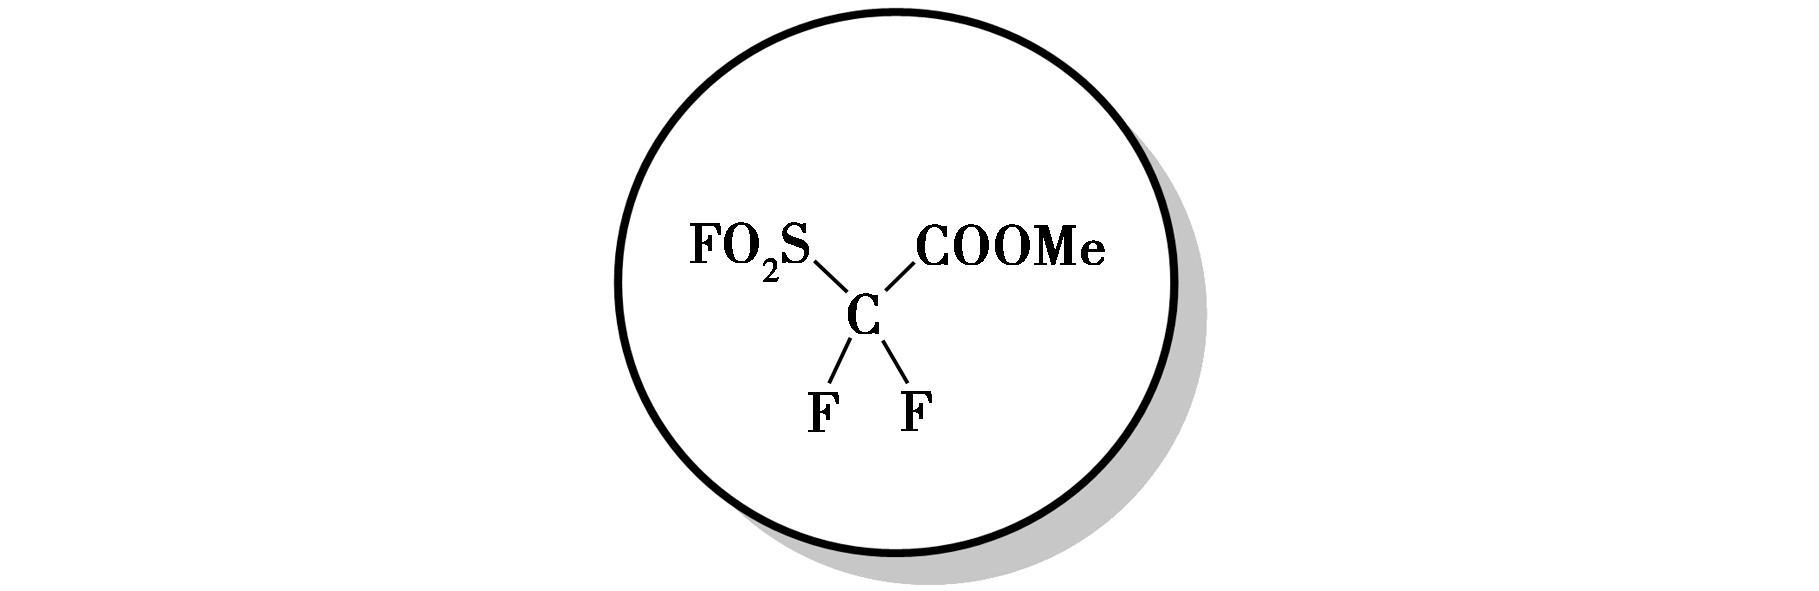
图1 陈试剂分子结构
Fig.1 Structure of Chen′s reagent
基于对陈试剂分子结构与活化机理的研究和理解,研究人员近年来通过官能团改造,陆续构建了多种衍生试剂,相继开发出相应的铜盐(Cu(O2CCF2SO2F)2)、银盐(Ag(O2CCF2SO2F))、硅酯(FSO2CF2CO2SiMe3)、磺酰氯(ClSO2CF2CO2Me)等(图2)。这些试剂的开发,大大拓展了陈试剂的应用范围,也使其从单一的三氟甲基化试剂发展为多功能的氟烷基化试剂。反应模式更加多样,不仅能进行亲核反应,还可以进行自由基反应和亲电反应等。在应用领域上,其覆盖范围已从天然产物与药物分子的后期氟化修饰,延伸至功能高分子材料改性以及先进电化学储能界面的构筑等前沿方向。
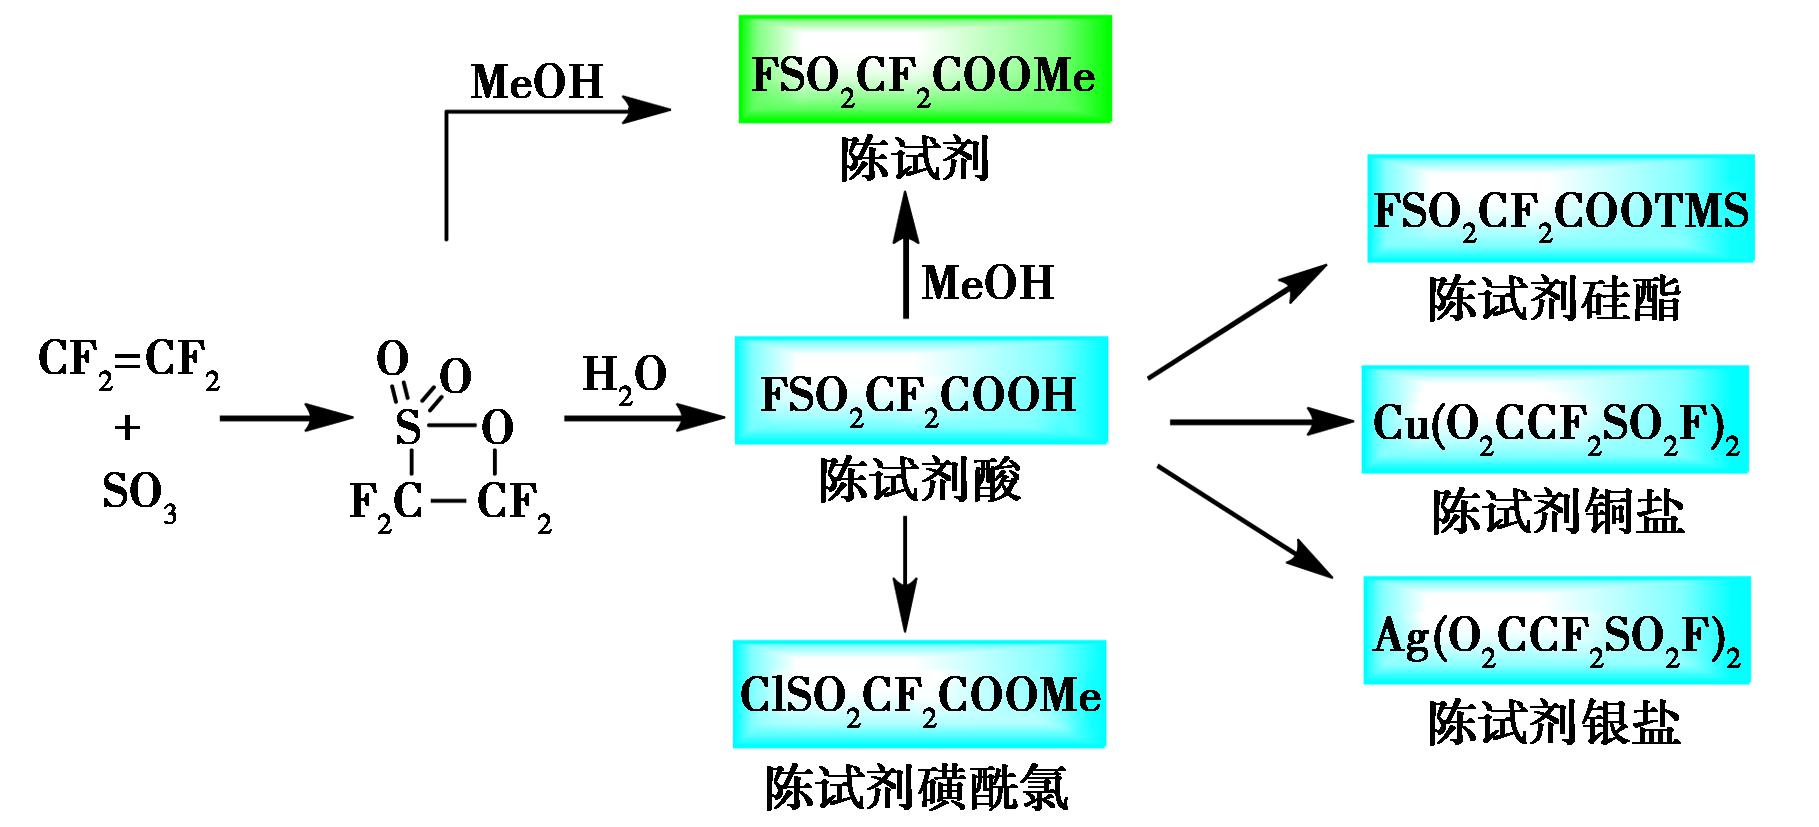
图2 陈试剂及其衍生试剂的种类
Fig.2 Types of Chen′s reagent and its derivatives
鉴于此,本文主要综述2020~2026年间基于陈试剂骨架发展出的新型衍生试剂,并重点探讨其在光电催化、复杂分子后期修饰以及先进能源材料领域的前沿应用,以期为陈试剂的进一步发展和应用提供有益参考。
2 陈试剂衍生氟烷基化试剂
陈试剂(FSO2CF2COOMe)凭借分子内氟磺酰基、二氟亚甲基与酯基构成的极化骨架结构,具备多路径活化特性。近年来,研究者开发出了一系列衍生试剂。这些衍生试剂可归为金属盐、硅酯/羧酸和磺酰氯三大类,各自呈现出不同的活化路径与反应模式:金属盐衍生试剂可通过不同金属离子的调控,适配亲核或自由基型氟烷基化反应;硅酯和羧酸衍生试剂可高效释放二氟卡宾;而磺酰氯衍生试剂则可进行亲电氟烷基化反应。这些试剂的发展既丰富了有机氟化学试剂库,也为含氟药物和材料的研发提供了更多工具选择。
2.1 陈试剂铜盐——Cu(O2CCF2SO2F)2
陈试剂铜盐衍生试剂是陈试剂金属盐衍生试剂的典型代表。陈试剂在进行亲核三氟甲基化反应时,会产生碘甲烷副产物,往往会和含氮底物进行N-甲基化副反应,产生不利影响。而陈试剂铜盐不仅避免了碘甲烷副产物的产生,还可在温和条件下原位生成三氟甲基铜(CF3Cu)活性中间体,进行高效亲核三氟甲基化反应,往往能够在更加温和的条件下提升目标产物的产率。
2016年,本课题组[12]报道了陈试剂铜盐的合成及其三氟甲基化反应。该试剂可由氢氧化铜或者碱式碳酸铜和氟磺酰基二氟乙酸方便地规模化制备。该试剂在室温下DMF中快速分解生成活性CuCF3物种,高效实现多种卤代芳烃的三氟甲基化,产率良好至优秀(图3)。机理研究表明,首先陈试剂铜盐在DMF中分解得到三氟甲基铜(Ⅱ),在铜粉或者自身歧化下得到三氟甲基亚铜(Ⅰ)物种,它与芳基碘代物发生三氟甲基化反应得到目标产物。
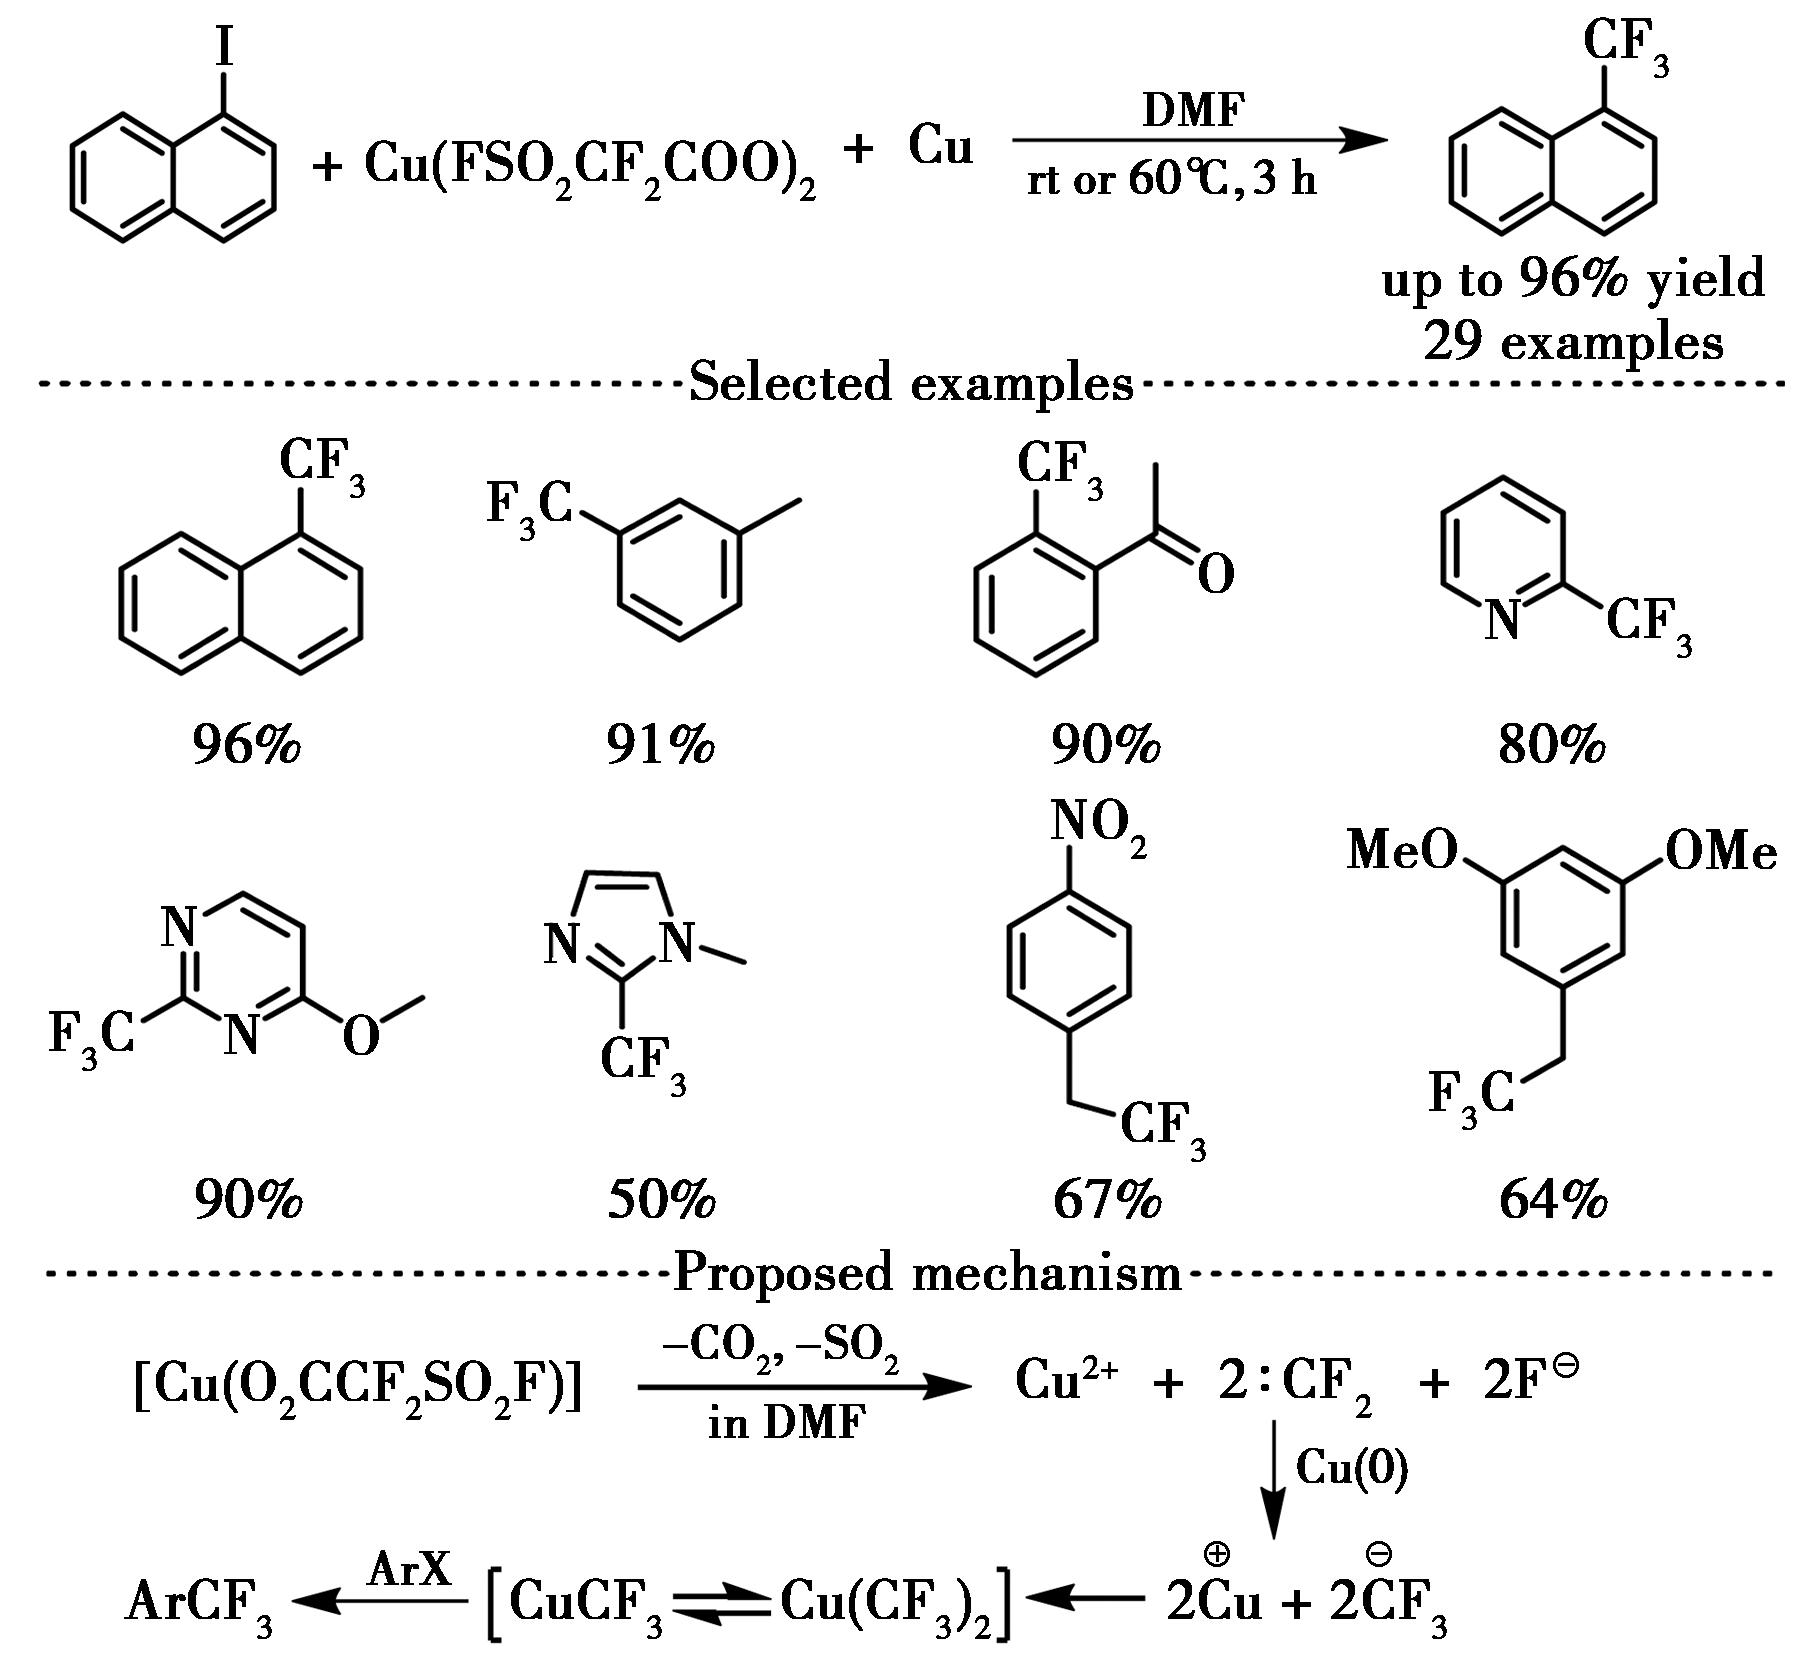
图3 陈试剂铜盐的合成与应用[12]
Fig.3 Synthesis and applications of Chen′s reagent copper salts[12]
进一步的研究表明,该铜盐不仅能实现亲核三氟甲基化反应,还能在无外加氟源下直接实现羧酸的脱氧氟化,快速生成相应的酰氟产物[13]。
反应机理研究表明,羧酸底物和脱氧氟化试剂反应生成中间体[A],同时释放出氟负离子,然后氟负离子对中间体[A]亲核进攻得到目标产物(图4)。值得注意的是,铜离子在该反应体系中起到关键作用。在相同反应条件下,将铜盐替换为相应试剂后,未检测到目标酰氟产物。
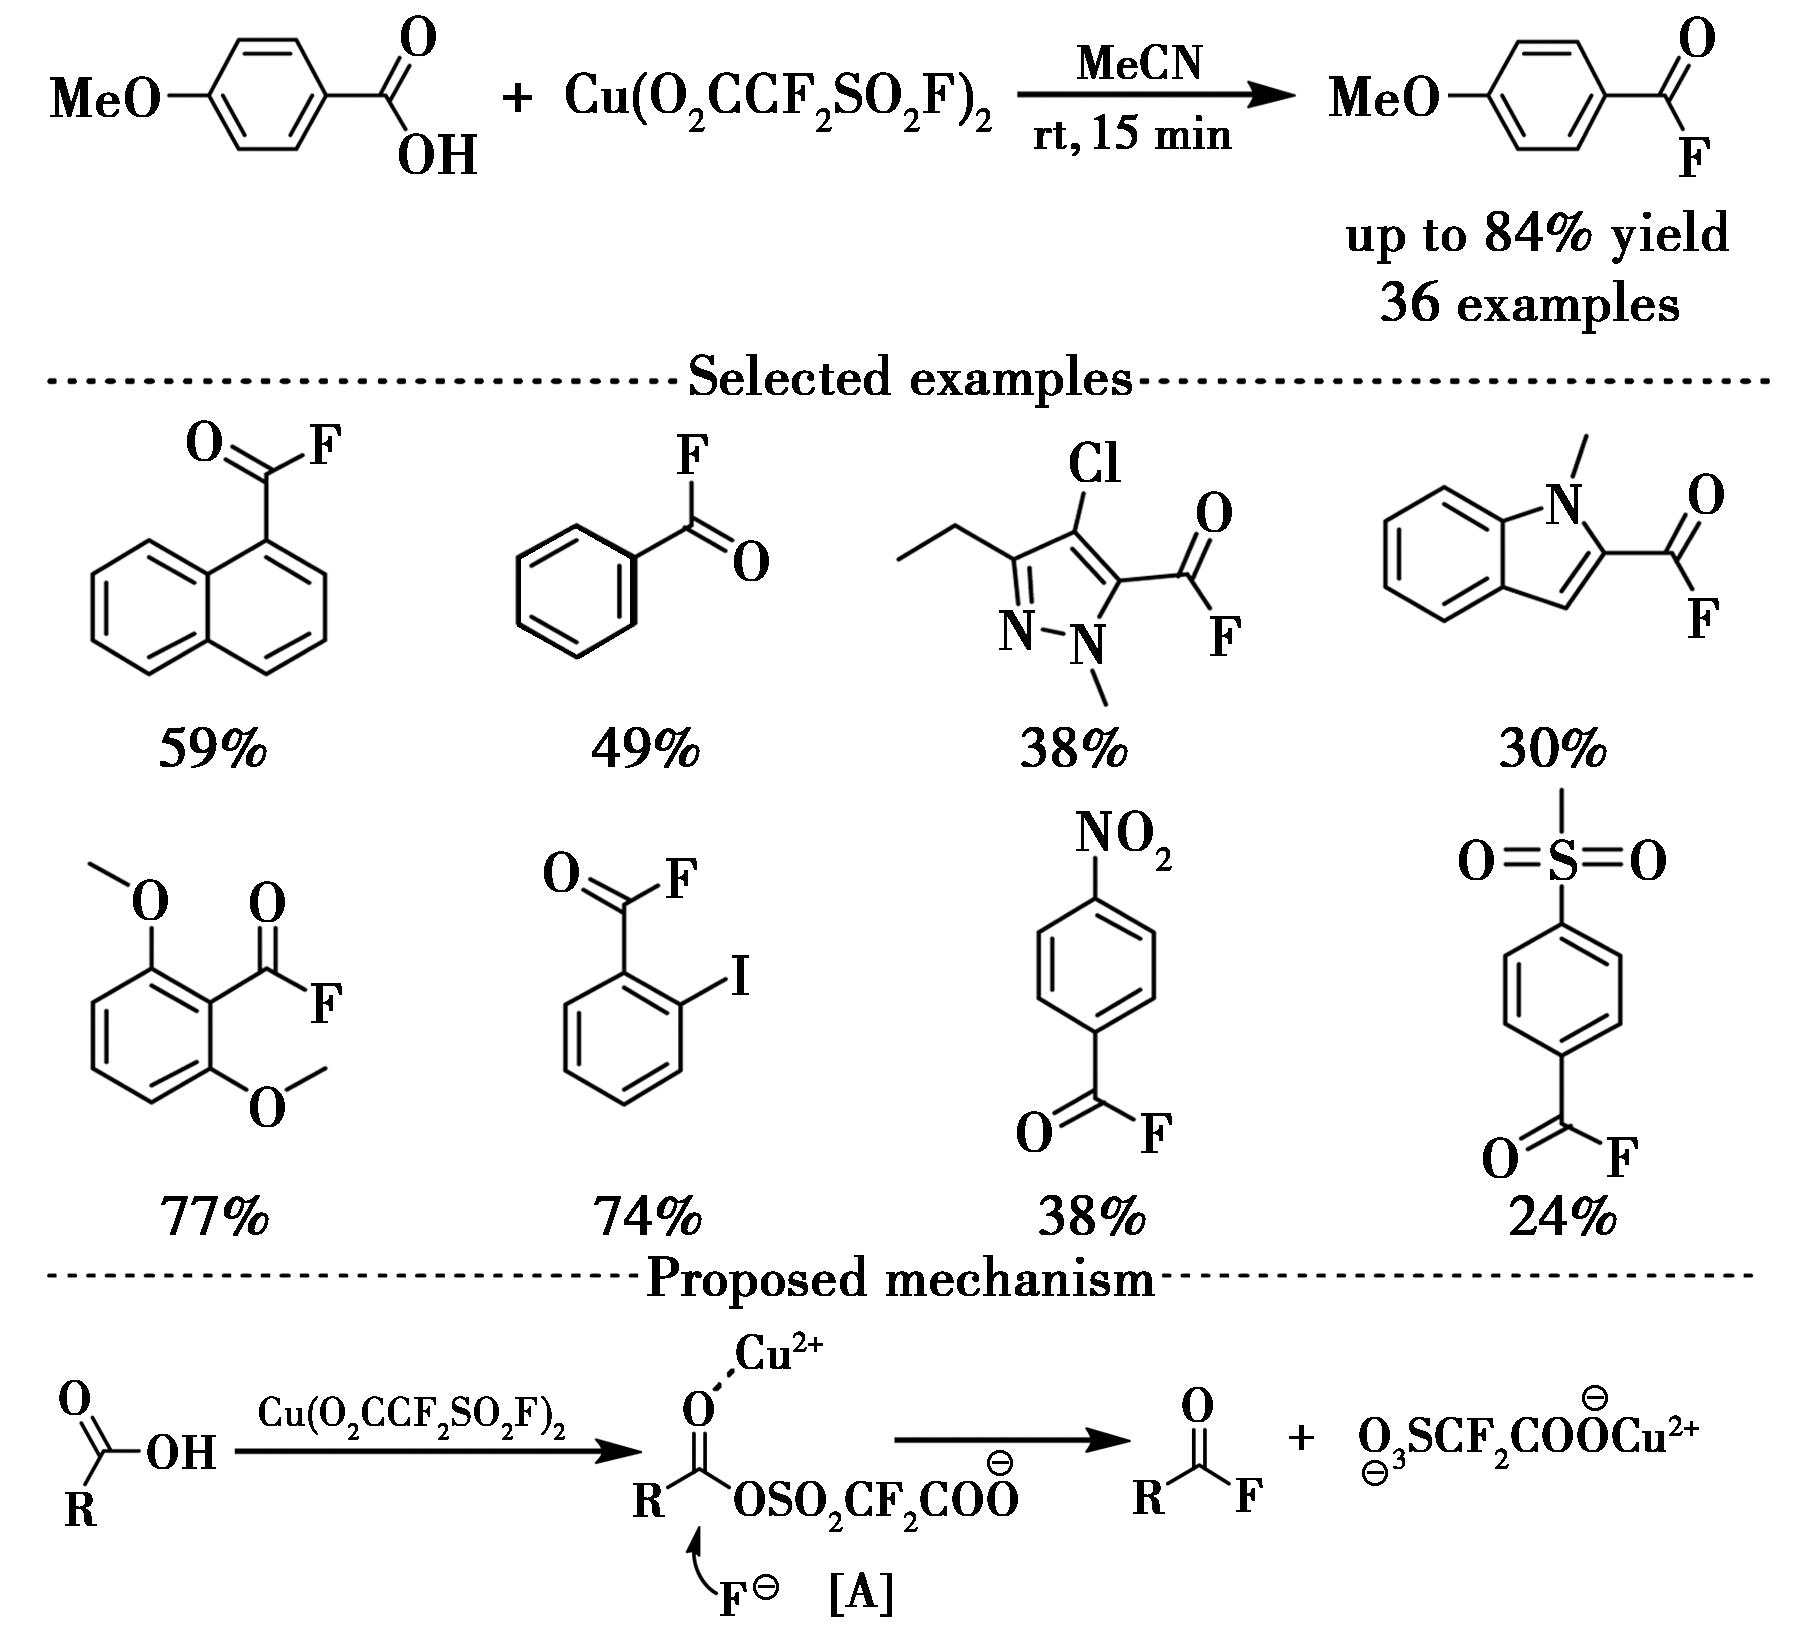
图4 陈试剂铜盐介导的羧酸脱氧氟化反应[13]
Fig.4 Chen′s copper salt reagent-mediated deoxyfluorination of carboxylic acids[13]
无论是陈试剂还是陈试剂铜盐,在和不同有机底物进行反应时,水分子都会妨碍三氟甲基的生成,严重降低反应的效率和产率。陈试剂铜盐本身具有很强的吸水性,不但在制备时难以除水,而且在使用过程中也不方便。于是,本课题组[14]在2024年开发出配位型铜盐衍生试剂[(bpy)Cu(O2CCF2SO2F)2]。利用2,2′-联吡啶(bpy)与铜离子的强大配位能力将水分子的位置“占据”,得到相应的氟磺酰基二氟乙酸铜配合物以解决铜盐本身容易吸水的问题,同时配体的存在会对它的反应性能产生影响和调节作用。该试剂在空气中不再吸水,便于实际操作使用,并且其在多种卤代烃的三氟甲基化反应中表现出高效性、良好的官能团兼容性及优异的产率(图5)。
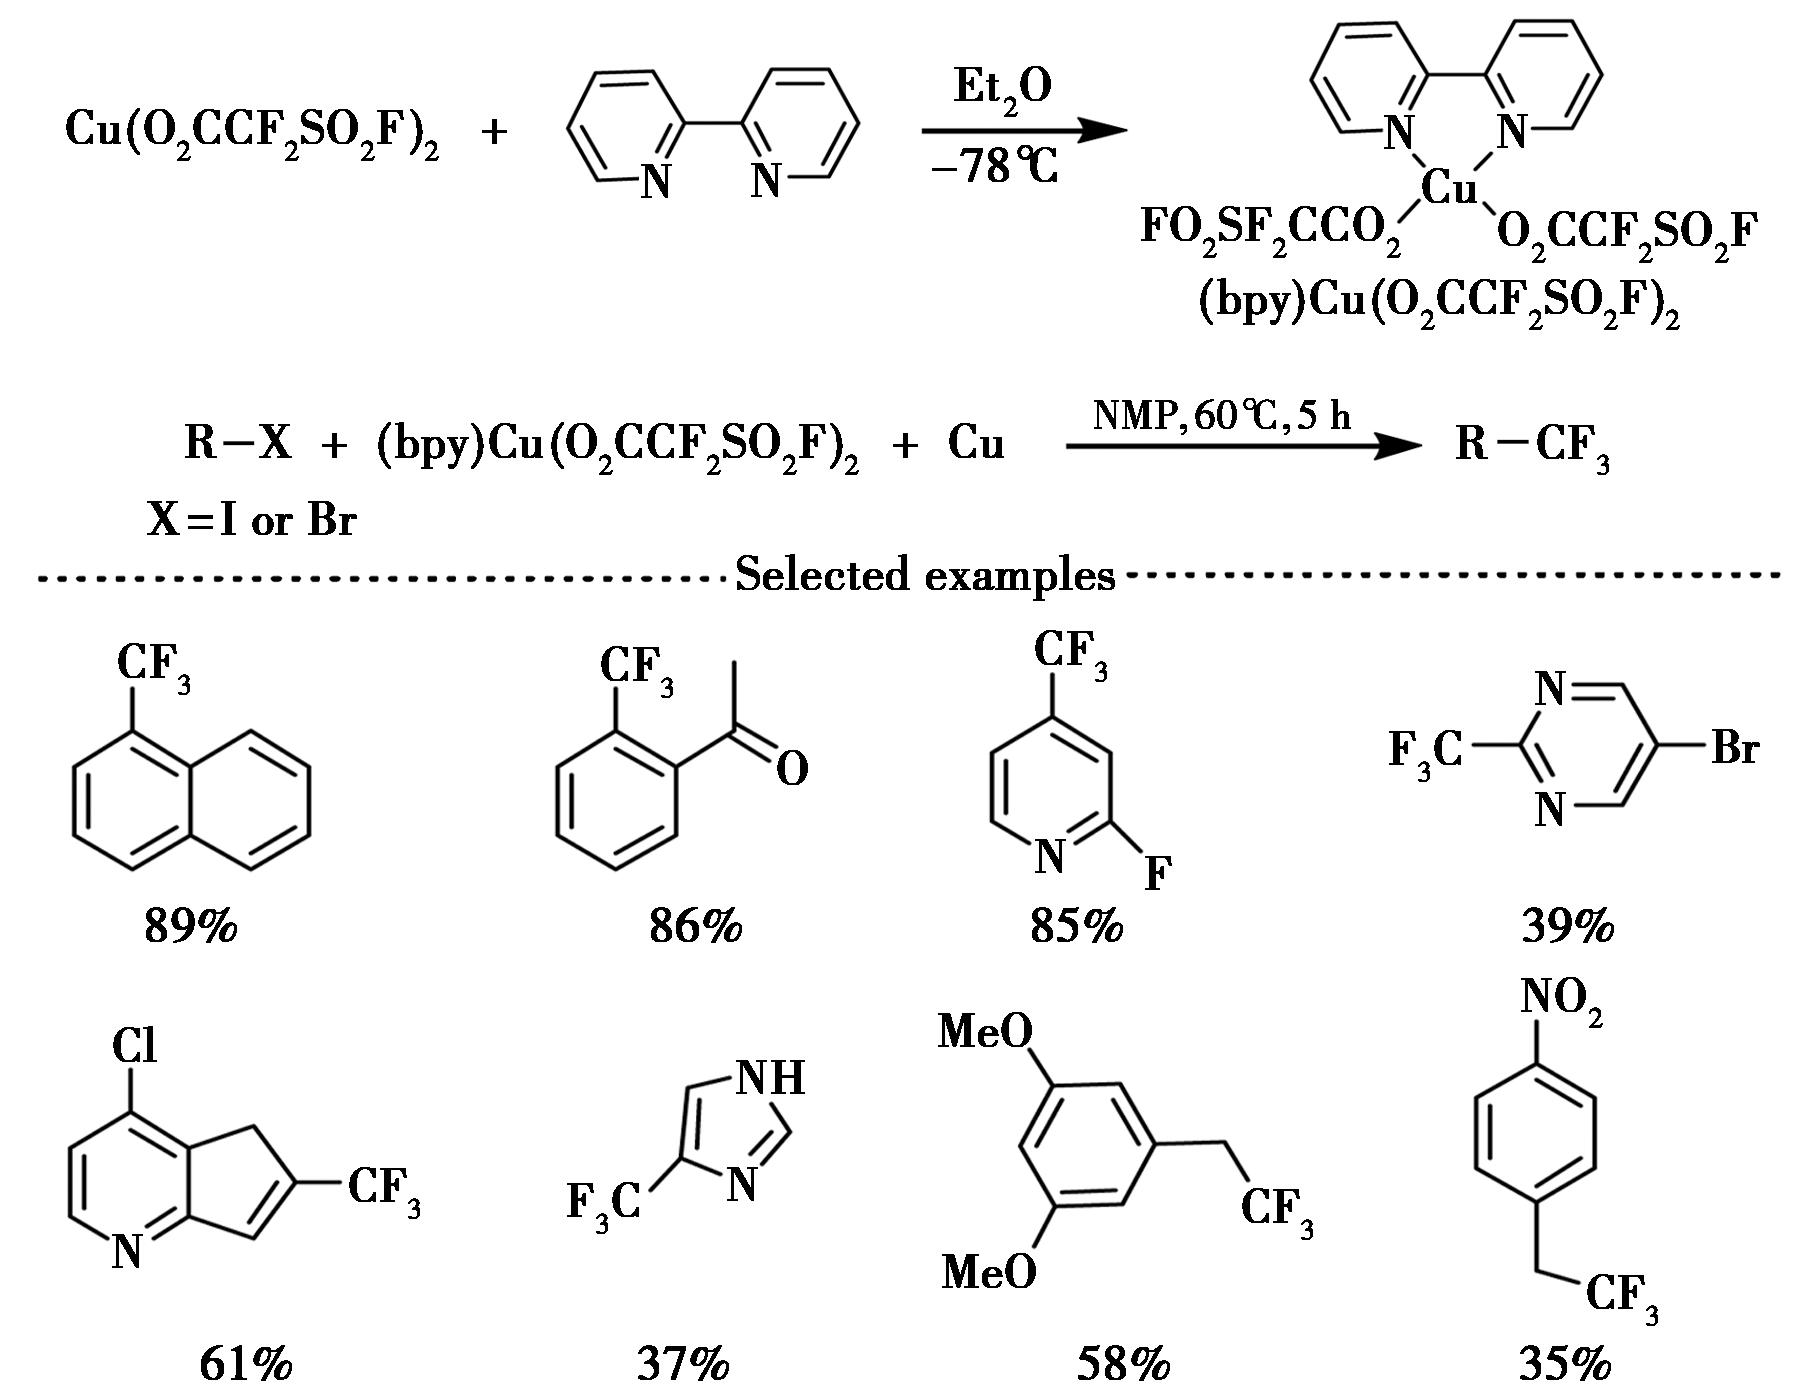
图5 陈试剂铜盐配合物的合成及其三氟甲基化反应[14]
Fig.5 Synthesis of Chen′s copper salt coordination complex reagent and its trifluoromethylation reaction[14]
综上所述,陈试剂铜盐及其配合物衍生试剂的开发,使得亲核三氟甲基化能在更加温和条件下进行,同时往往能够提升反应产率。特别是对于一些含氮杂环底物的反应,能够避免碘甲烷副产物引起的N-甲基化副反应。它们还能实现羧酸的快速脱氧氟化反应。是药物分子与含氟砌块合成中重要工具。
2.2 陈试剂银盐——Ag(O2CCF2SO2F)
与氟烷基铜物种倾向于进行亲核反应不同,氟烷基银物种通常具备良好的单电子转移能力,可将反应路径由亲核反应转向自由基反应,成为理想的氟烷基自由基来源,为烯烃等不饱和体系的自由基氟烷基双官能团化反应提供了新的试剂选择。研究者开发了陈试剂银盐(Ag(O2CCF2SO2F)),拓展了陈试剂在自由基氟化学领域的应用。
2017年,本课题组[15]报道了用碳酸银和氟磺酰基二氟乙酸反应,方便合成了陈试剂银盐。该试剂在N-氟代双苯磺酰亚胺(NFSI)作用下,可同时向烯烃分子中高效引入三氟甲基和氟磺酰基两种重要的含氟官能团,实现了非活化烯烃的三氟甲基化氟磺酰基化双官能团化。初步机理研究也验证了该氧化自由基反应策略。陈试剂银盐分解生成三氟甲基银活性物种,在NFSI作用下生成三氟甲基自由基,和非活化烯烃加成后生成新的烷基自由基,随后经历自由基二氧化硫插入,再在NFSI作用下发生氟化,完成了另一重要官能团氟磺酰基的引入。由此,他们进一步提出了“自由基二氧化硫插入氟化”策略,可用于高效合成各种烷基或芳基磺酰氟化合物[16]。该反应将陈试剂的应用范围首次扩大到了自由基三氟甲基化反应,并将反应中产生的副产物二氧化硫充分利用,转化为重要的磺酰氟基团(图6a)。
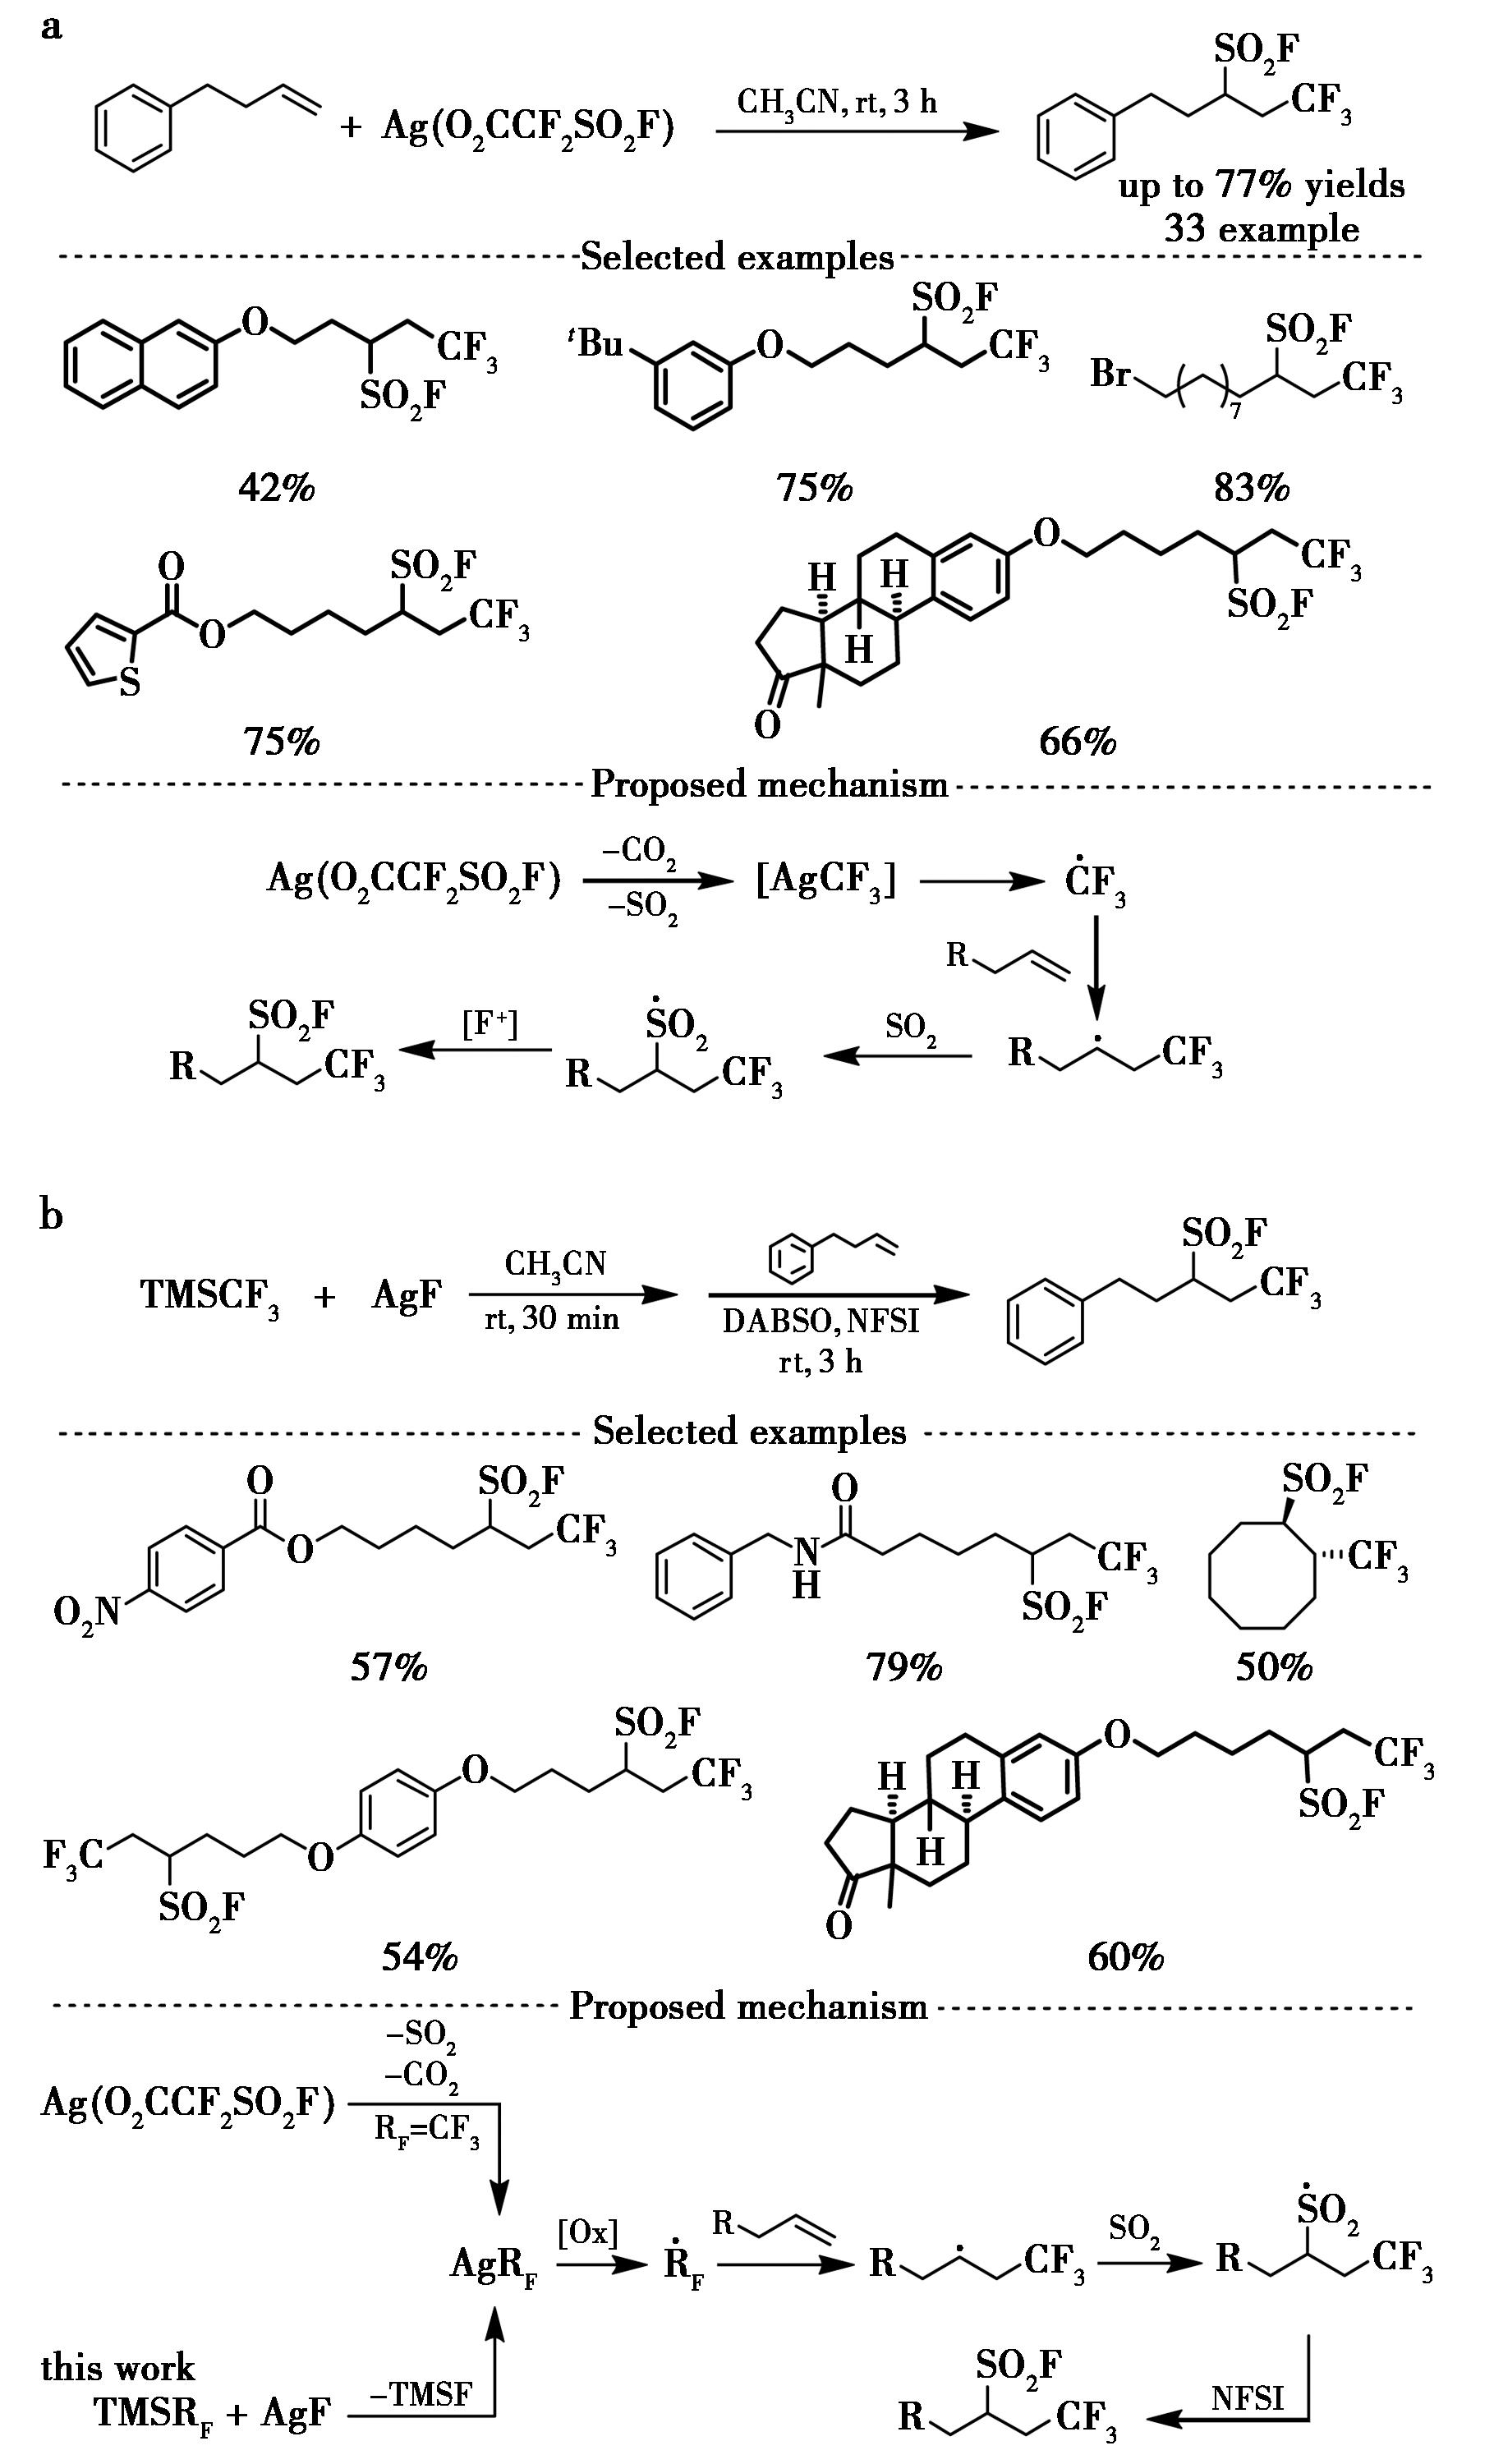
a.利用Ag(O2CCF2SO2F)对非活化烯烃进行自由基三氟甲基化氟磺酰化[16];b.利用TMSRF、AgF、SO2和NFSI对非活化烯烃进行自由基三氟甲基化氟磺酰化[17]
图6 陈试剂银盐与烯烃自由基双官能团化反应及相关研究
Fig.6 Radical bifunctionalization reaction of Chen′s silver salt reagent with olefins and relative studies
2019年,本课题组[17]进一步发展了使用市售易得的各种TMSRF和AgF反应,原位生成[AgRF],它在氧化条件下产生RF自由基并和烯烃加成得到新的烷基自由基,以1,4-二氮杂双环[2.2.2]辛烷-1,4-二鎓-1,4-二亚磺酸(DABSO)为SO2源捕获它,最后被亲电氟化试剂NFSI氟化,同样高效地实现了非活化烯烃的三氟甲基化氟磺酰基化双官能团化。反应机理类似上述陈试剂银盐的反应,关键中间体氟烷基银物种是由TMSRF和AgF现场生成,SO2源来自于外加的DABSO。与2017年工作相比,该反应将氟烷基源的适用范围从三氟甲基拓展至其他氟烷基种类(图6b)。
本课题组于2024年报道了陈试剂银盐对活化烯烃的1,2-氧化三氟甲基化反应[18],进一步拓展陈试剂银盐的应用。该反应利用陈试剂银盐在大极性溶剂中原位生成的AgCF3作为三氟甲基源,以氧气为绿色氧化剂,成功实现了烯烃的双官能团化反应,高效构建了一系列α-三氟甲基酮类化合物(图7)。反应机理研究表明,陈试剂银盐在DMF中分解生成AgCF3并进一步产生三氟甲基自由基,与烯烃发生自由基加成反应生成了自由基中间体A,该中间体被分子氧捕获后脱羟基生成目标α-三氟甲基酮类化合物。
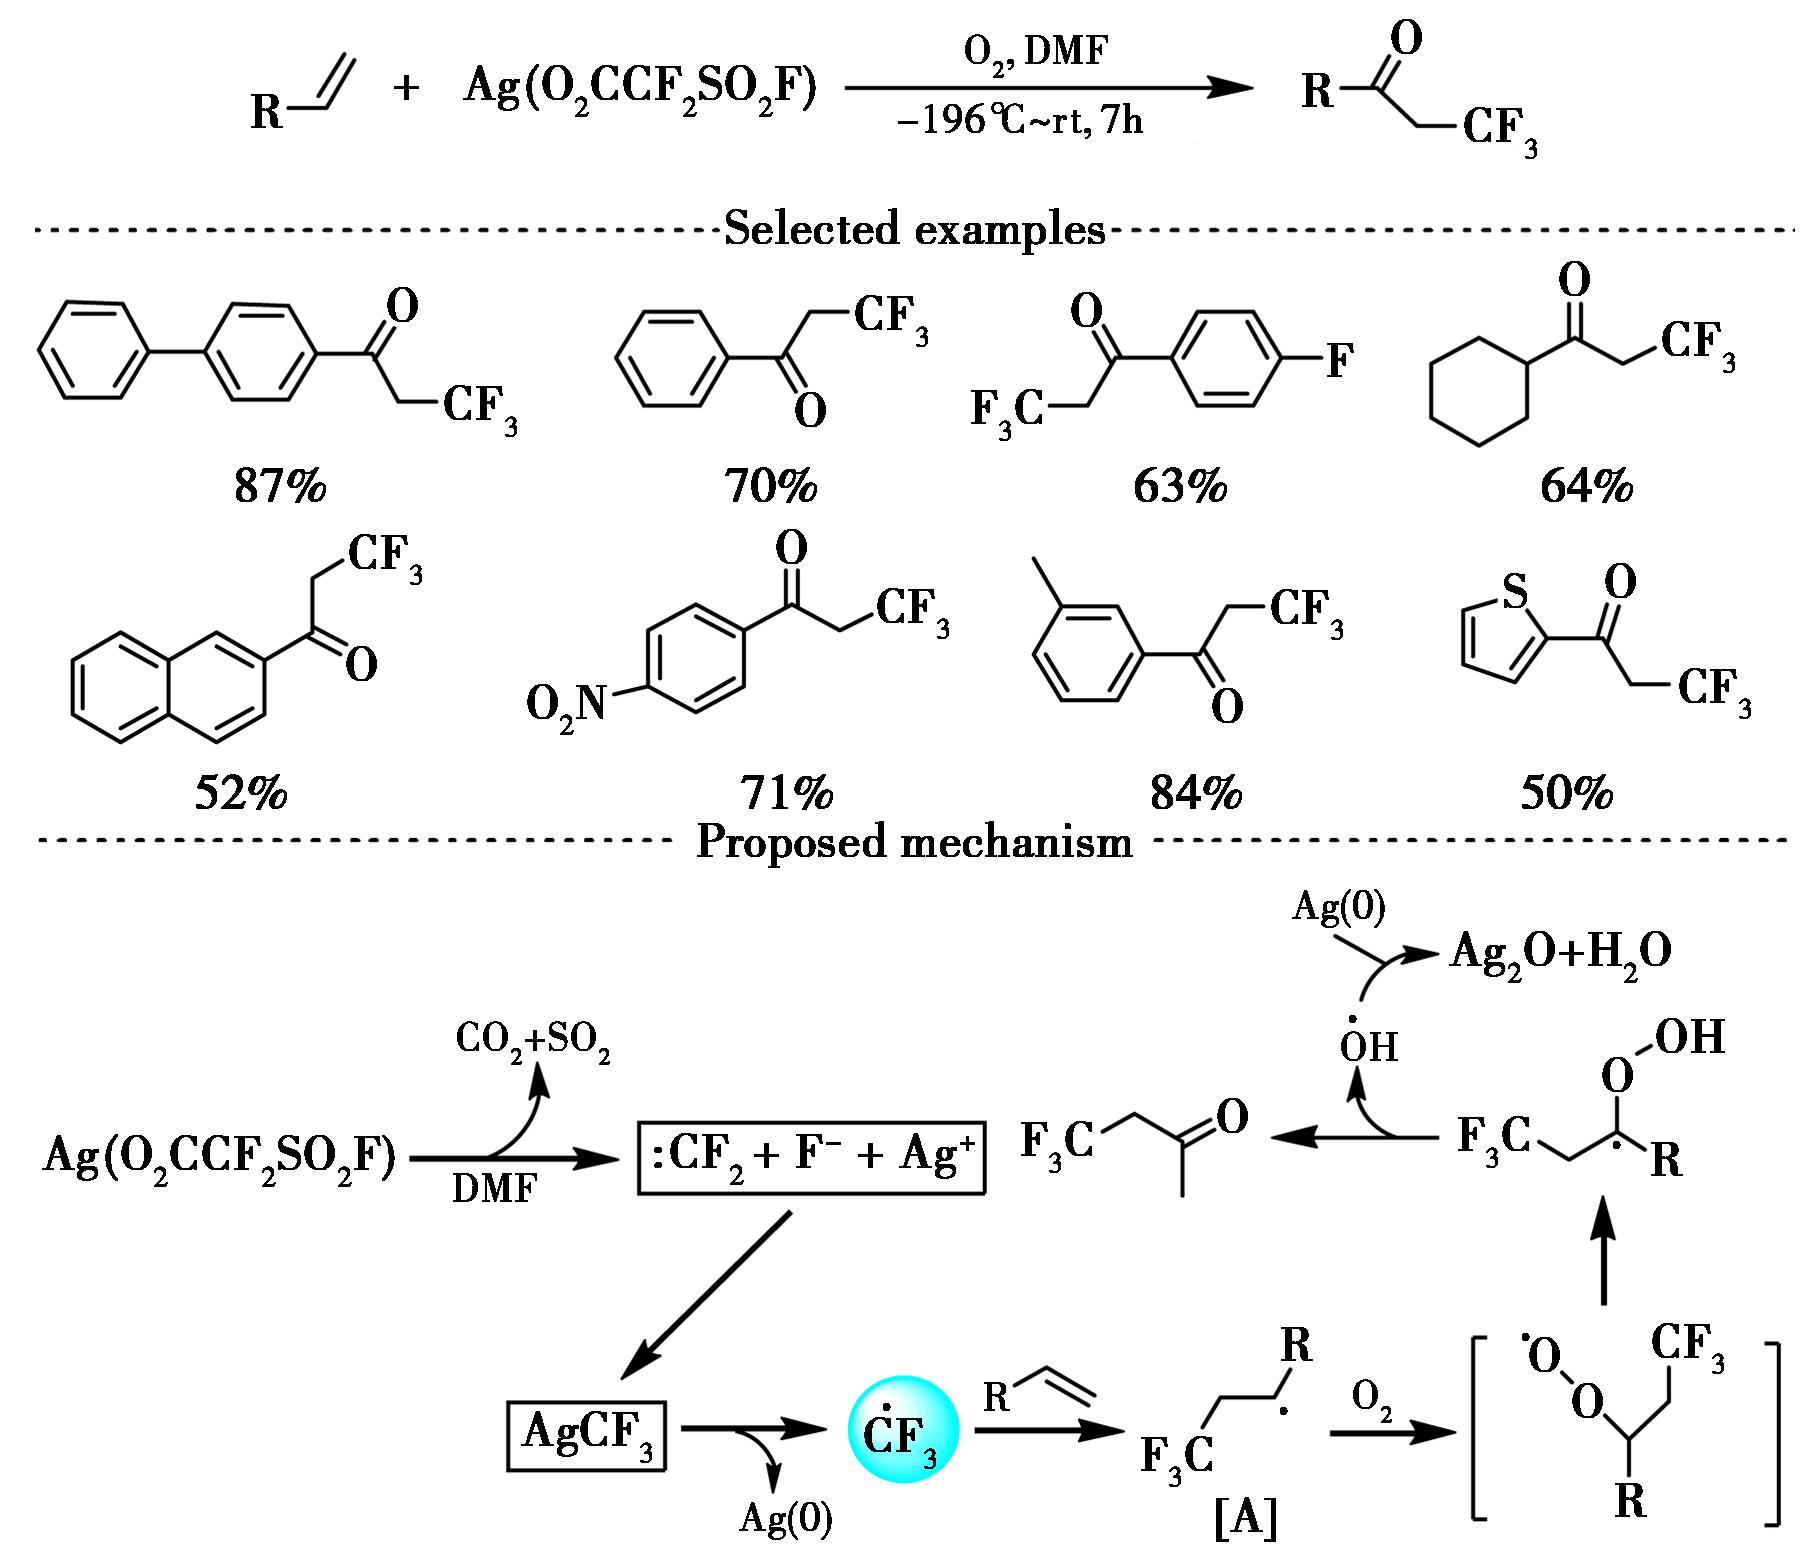
图7 陈试剂银盐介导烯烃1,2-氧化三氟甲基化反应[18]
Fig.7 Chen′s silver salt reagent-mediated 1,2-oxidative trifluoromethylation of alkenes[18]
上述研究表明,陈试剂银盐通过银离子调控电子转移过程,使得氟烷基银物种变成氟烷基自由基源,可以对不同烯烃底物进行多样的氟烷基化反应。
2.3 陈试剂硅酯——FSO2CF2CO2SiMe3
陈试剂在极性溶剂中分解释放二氧化碳和二氧化硫后,生成氟负离子和二氟卡宾,如果体系中有金属离子,如Cu(Ⅰ)或者Ag(Ⅰ)等,则会生成相应的三氟甲基金属物种参与后续反应。如果没有这些金属离子存在,在氟负离子和二氟卡宾结合生成三氟甲基负离子时,利用硅元素强亲氟特性,将氟负离子转变为氟硅烷脱离反应体系,就可以得到“干净”的二氟卡宾活性物种。基于这个设想,Dolbier等[19]于2000年将陈试剂改造为陈试剂硅酯试剂,开发了一种高效实用的二氟卡宾试剂。在合成化学领域,陈试剂硅酯试剂已被广泛应用于各类通过二氟卡宾中间体的转化反应[20]。以下将对该试剂的最新研究进展进行梳理。
2020年,Cossy等[21]发展了基于陈试剂硅酯的串联反应策略,用于手性gem-二氟环丙烷的合成。首先通过向炔酸甲酯体系中缓慢滴加陈试剂硅酯,实现原位二氟卡宾的高效捕获,生成gem-二氟环丙烯酯中间体。再经钌催化不对称转移氢化过程,以高对映选择性完成目标手性化合物的构建(图8)。
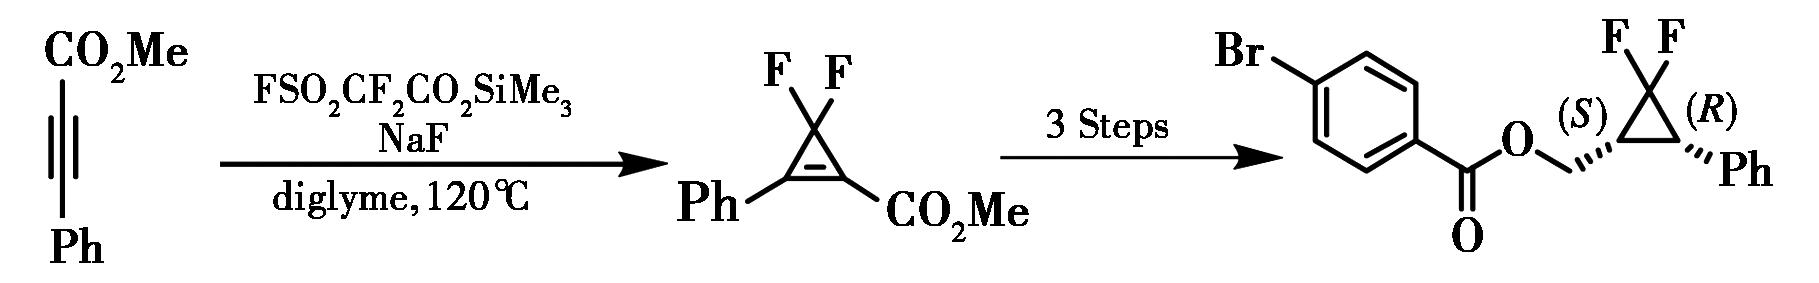
图8 陈试剂硅酯合成手性二氟环丙烷反应路线[21]
Fig.8 Reaction route for the synthesis of chiral difluorocyclopropane using Chen′s silyl ester reagent[21]
同年,Ma等[22]利用陈试剂硅酯作为二氟卡宾前体,成功实现了2,2-二氟双环[1.1.1]戊烷(BCP-F2)的首次合成。与前述手性二氟环丙烷的合成不同,该工作聚焦于双环[1.1.1]戊烷骨架的构建,该反应在相对温和的条件下进行,解决了以往合成路线底物适用性受限的问题,为药物研发中苯环的生物电子等排替代提供了新途径(图9)。
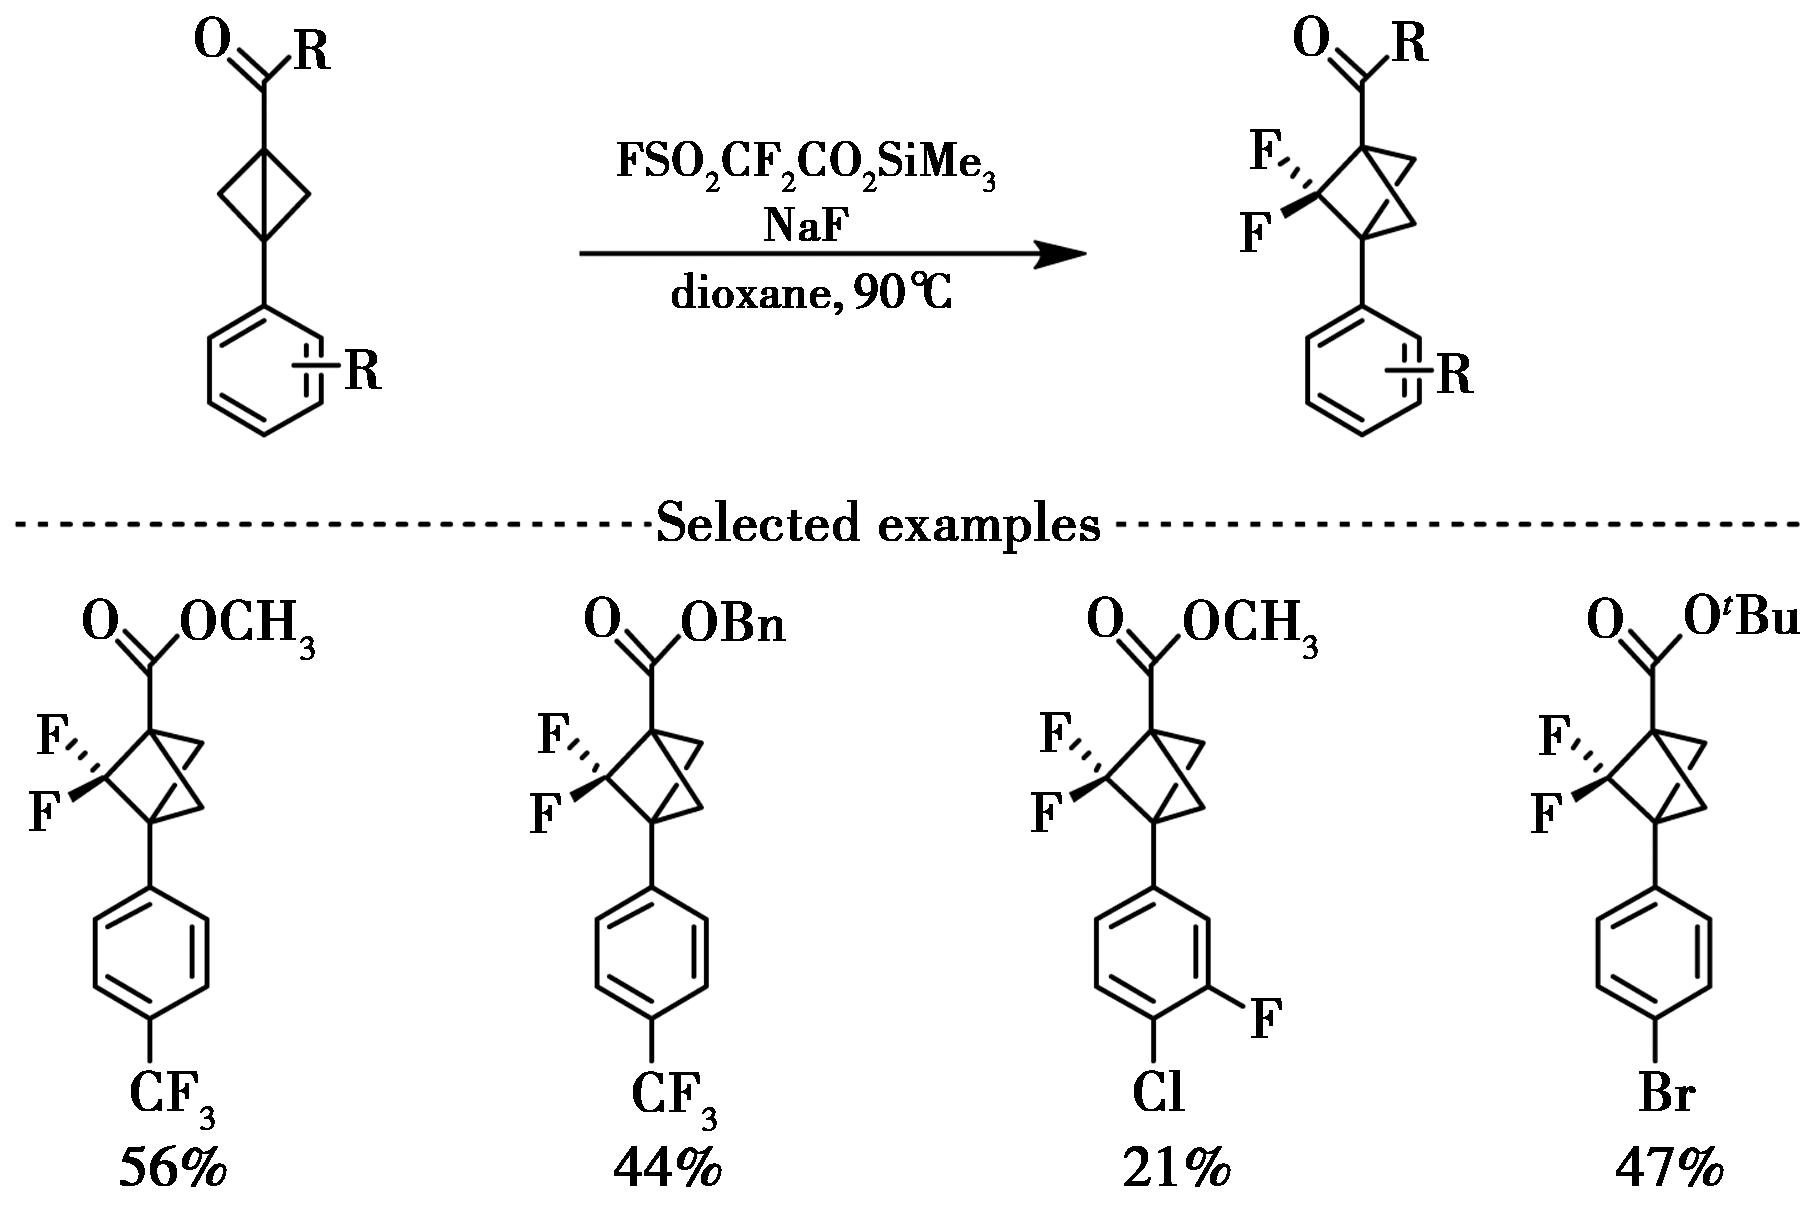
图9 用陈试剂硅酯构建2,2-二氟双环[1.1.1]戊烷[22]
Fig.9 Synthesis of 2,2-difluorobicyclo[1.1.1]pentane using Chen′s silyl ester reagent[22]
除二氟环化反应外,陈试剂硅酯释放的二氟卡宾还可被外部氧化剂捕获,转化为其他高价值含氟中间体。2023年,Feng等[23]巧妙地引入了吡啶-N-氧化物作为外部氧化剂,将由陈试剂硅酯产生的二氟卡宾原位氧化为高活性的氟光气(COF2)。生成的氟光气随即被各类商业化仲胺捕获,开发出一种高效的一锅法合成氟代氨基甲酰酯的策略(图10)。
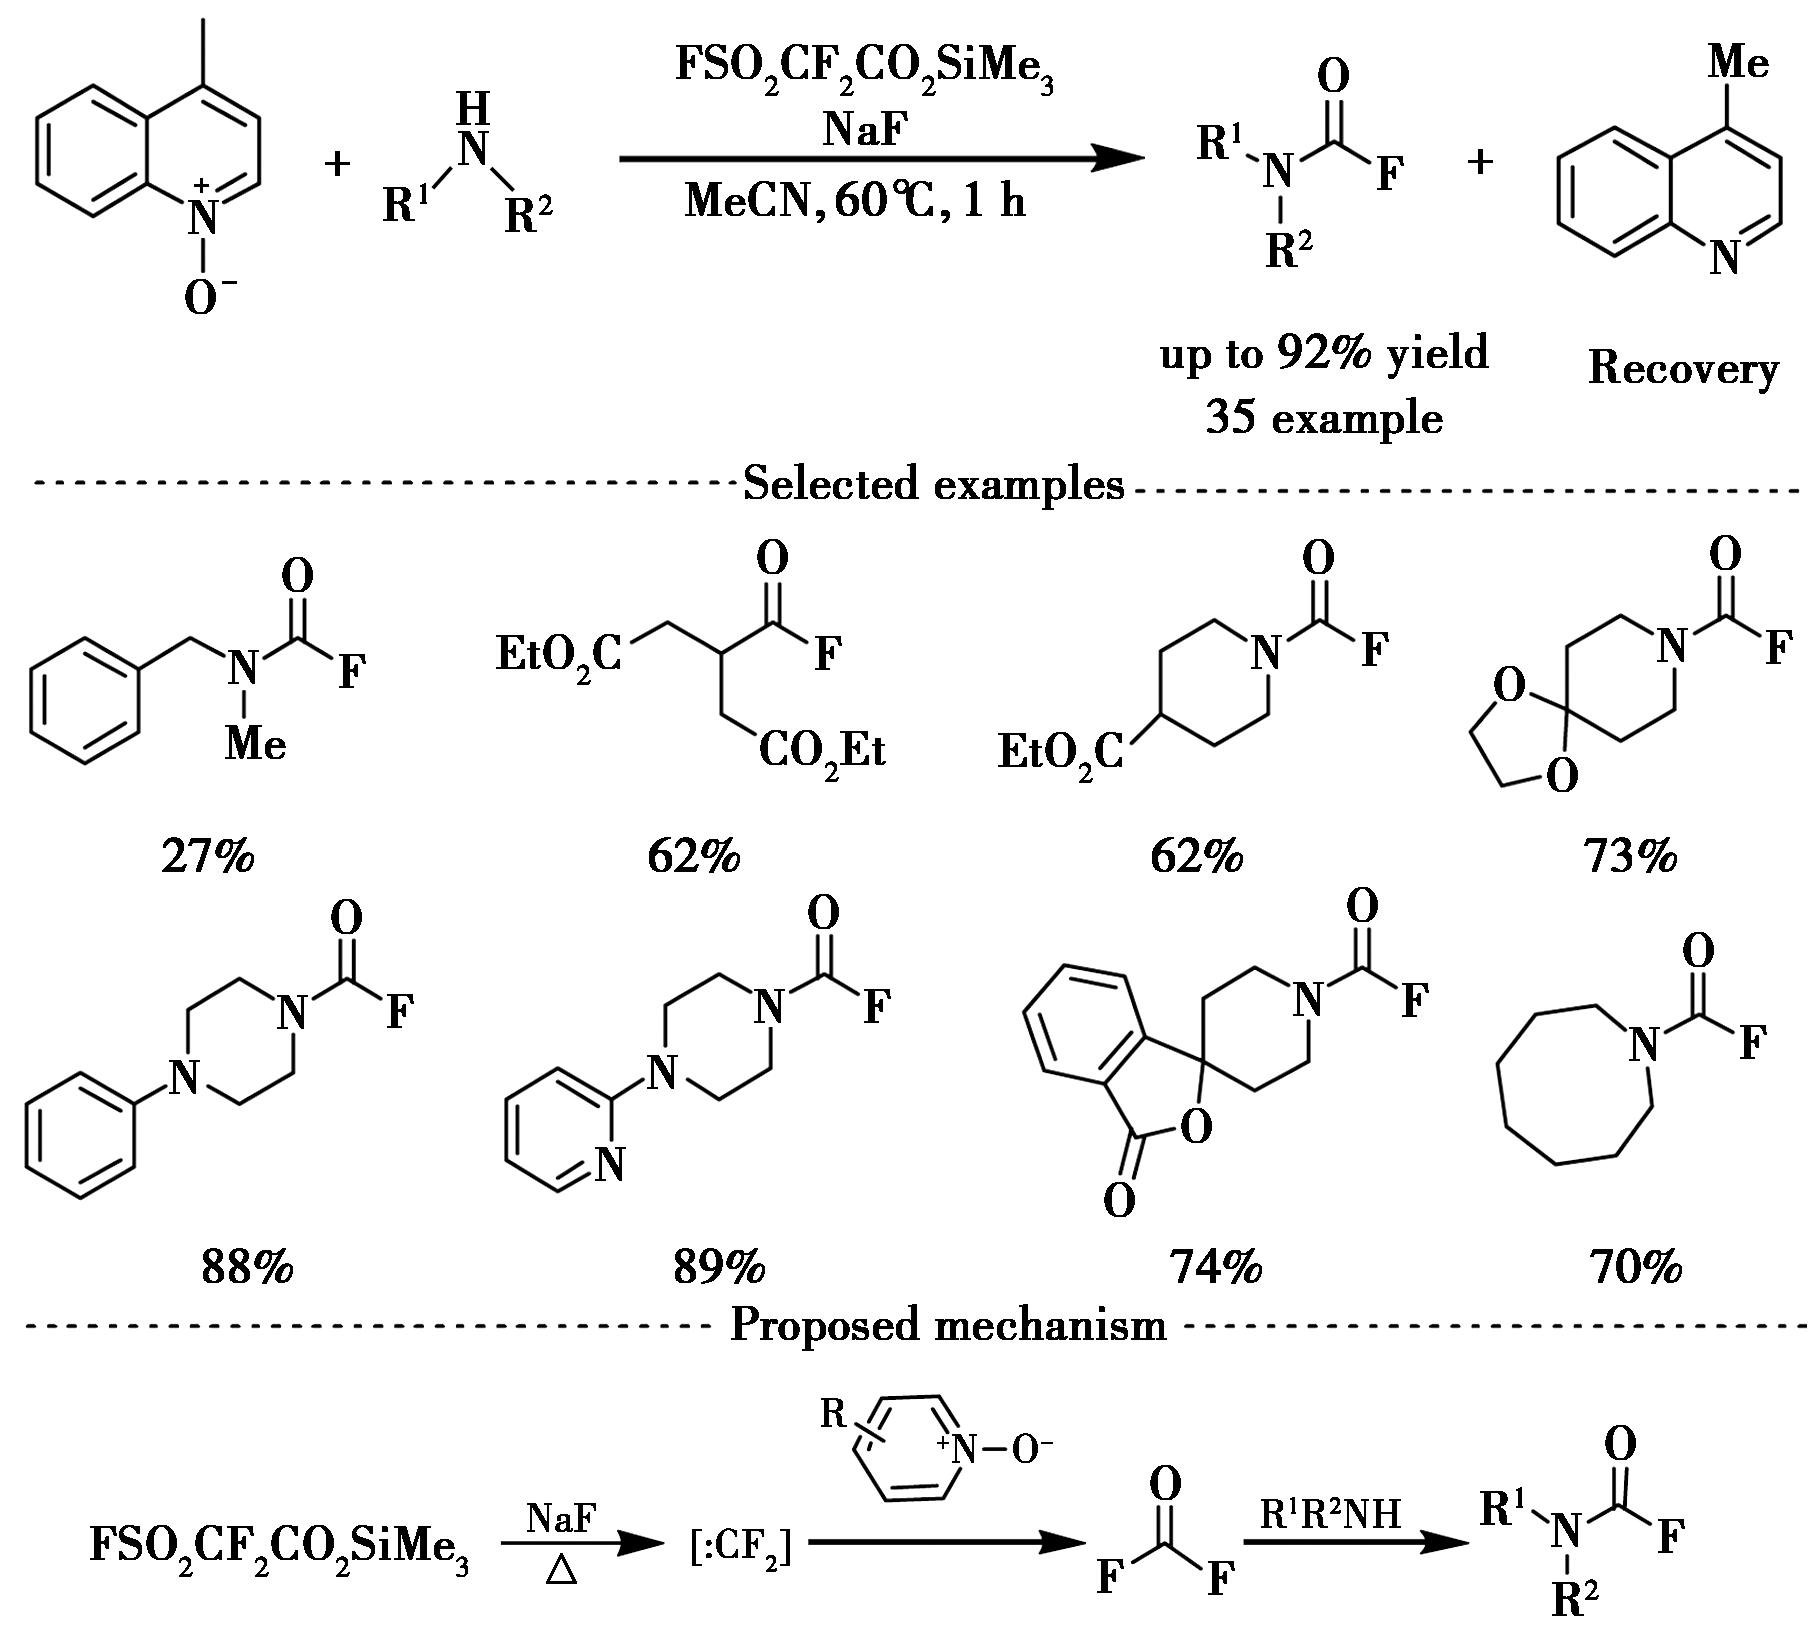
图10 陈试剂硅酯原位生成氟光气及其与胺的反应[23]
Fig.10 In situ generation of fluorophosgene from Chen′s silyl ester reagent and the reactions with amines[23]
在二氟烷基化方面,2025年,Ichikawa等[24]在质子海绵催化下,利用陈试剂硅酯温和释放二氟卡宾,使其与α,β-不饱和亚胺发生[4+1]环加成反应。该过程经由甲亚胺叶立德中间体,随后通过DBU的一锅法脱氟化氢,高区域选择性地合成了具有药用前景的2-氟吡咯衍生物(图11)。
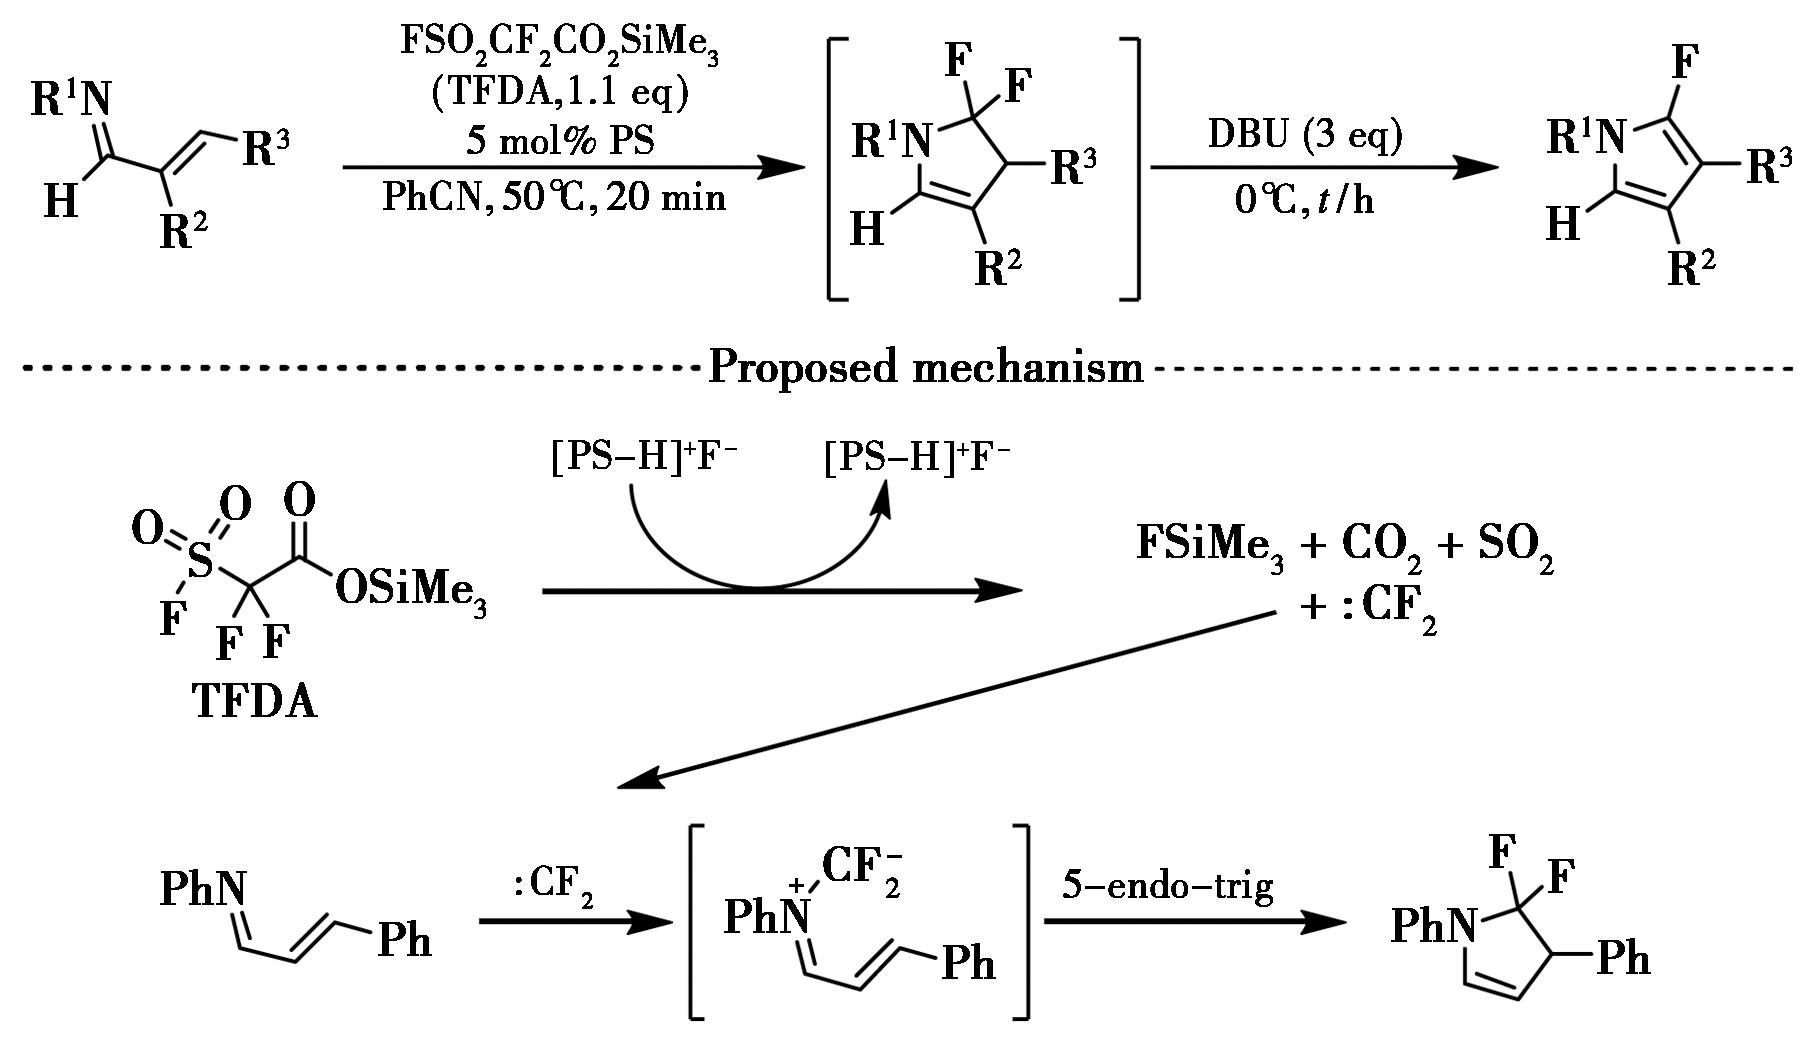
图11 陈试剂硅酯参与[4+1]环加成合成氟吡咯[24]
Fig.11 Synthesis of fluoropyrrole via a [4+1] cycloaddition involving Chen′s silyl ester reagent[24]
2025年,Qing等[25]在开发铜介导脂肪醇氧化性氯/溴二氟甲基化反应时,采用陈试剂硅酯为二氟卡宾源进行机理探究。结果表明,在相同的氧化体系下,陈试剂硅酯和溴二氟磷酸乙酯作为二氟卡宾源时,均能给出相应的氯二氟甲基醚产物,从而证实了该反应体系经历了二氟卡宾中间体路径(图12)。
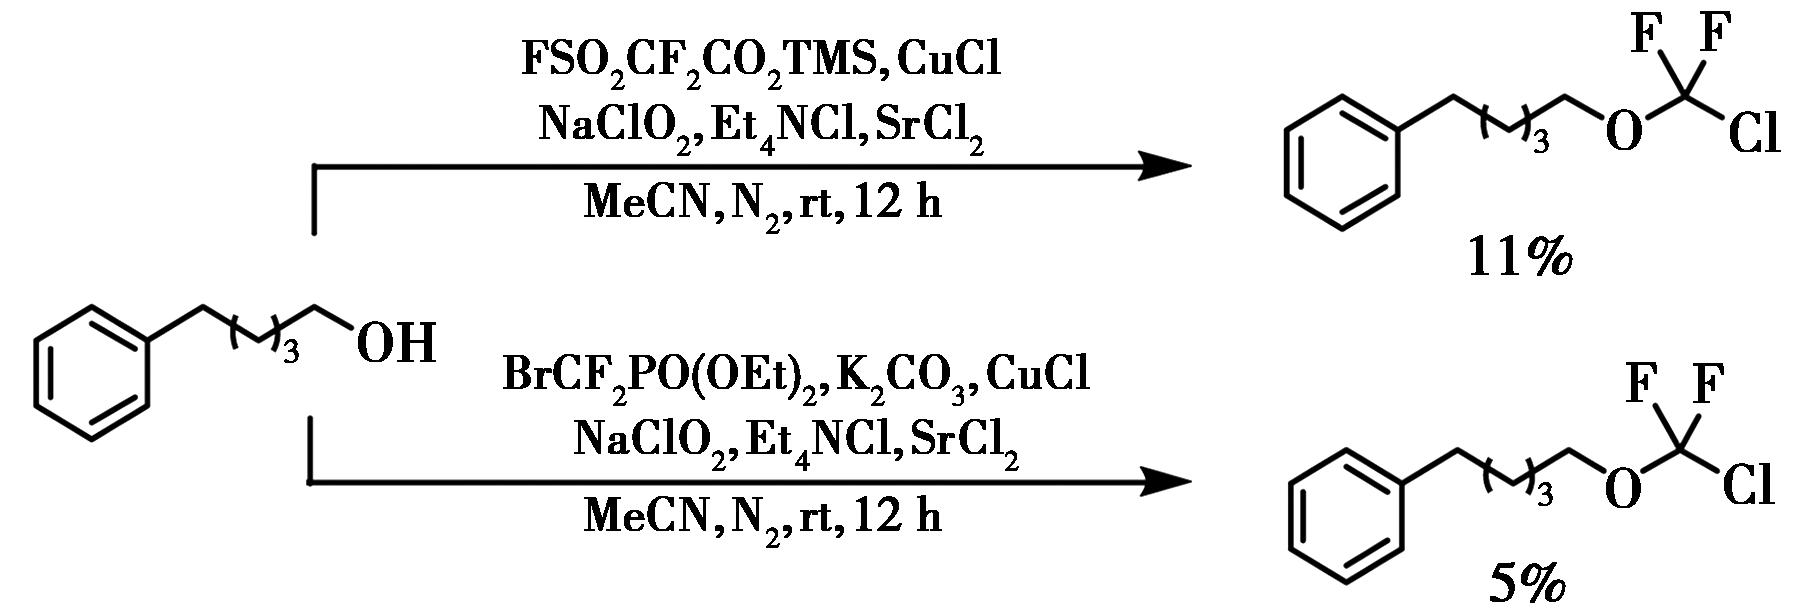
图12 陈试剂硅酯用于验证经历二氟卡宾中间体的反应机理[25]
Fig.12 Validation of the reaction mechanism involving a difluorocarbene intermediate by Chen′s silyl ester reagent[25]
综合来看,陈试剂硅酯通过自身分解,产生相对惰性的气体小分子副产物,生成“干净”的二氟卡宾,可以进行相应高效的后续化学转化,是一种高效实用的二氟卡宾试剂。
2.4 陈试剂酸——FSO2CF2CO2H
陈试剂酸可以由磺内酯和水直接反应得到,易规模化制备。作为羧酸,很容易被进一步改造为其他陈试剂衍生试剂。它本身也是一个温和的二氟卡宾前体,特别是在对O—H键插入反应中展现出优异的化学选择性与官能团兼容性。
2023年,Huang等[26]在进行复杂多肽合成中,关键步骤(步骤ⅲ)以陈试剂酸为温和的二氟卡宾源,实现了N-Boc保护的羟基脯氨酸甲酯高效O-二氟甲基化反应。其后续合成中,底物富含敏感官能团,传统的二氟甲基化试剂易引发保护基脱除及手性中心消旋等副反应。而陈试剂酸不仅将游离羟基转化为—OCF2H药效团,且兼容了底物中的酯基与氨基甲酸酯(Boc)保护基,表现出优异化学选择性与官能团耐受性(图13)。
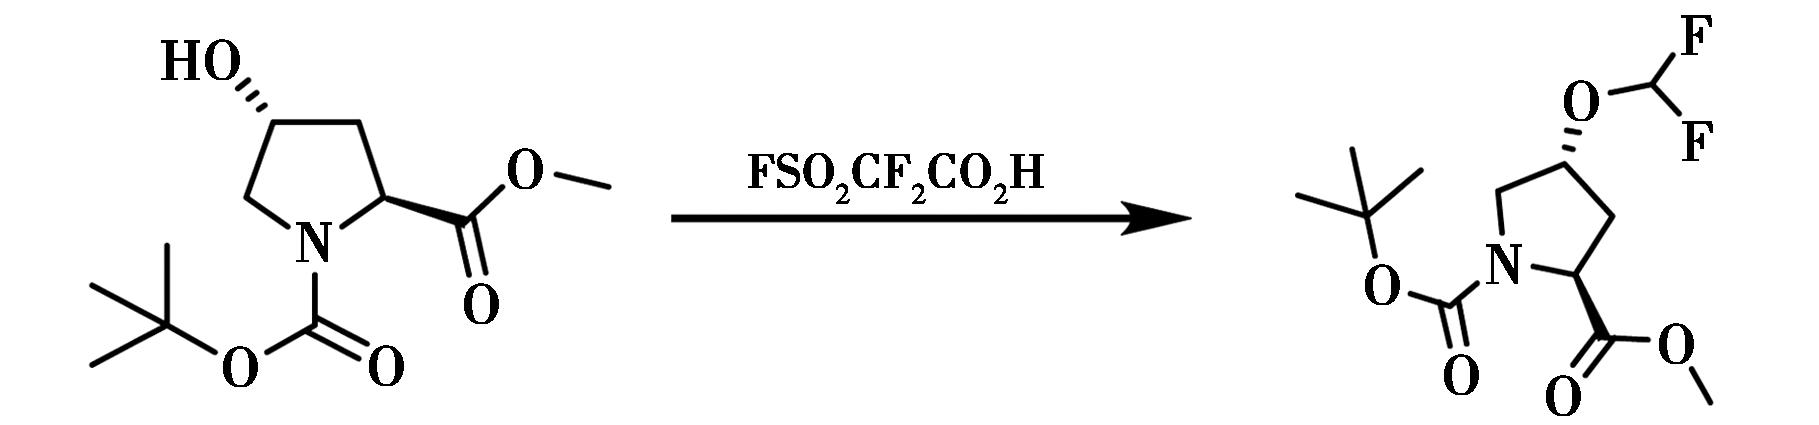
图13 陈试剂酸对多肽修饰[26]
Fig.13 Peptide modification using Chen′s carboxylic acid reagent[26]
2016年,Levchenko等[27]报道陈试剂酸在催化量碘化亚铜CuI的促进下,该试剂于相对温和的加热条件(45~50 ℃)下即可分解,原位释放出高活性的二氟卡宾中间体,随后高选择性地发生O—H键插入反应,将受保护的羟基转化为二氟甲基醚(图14)。
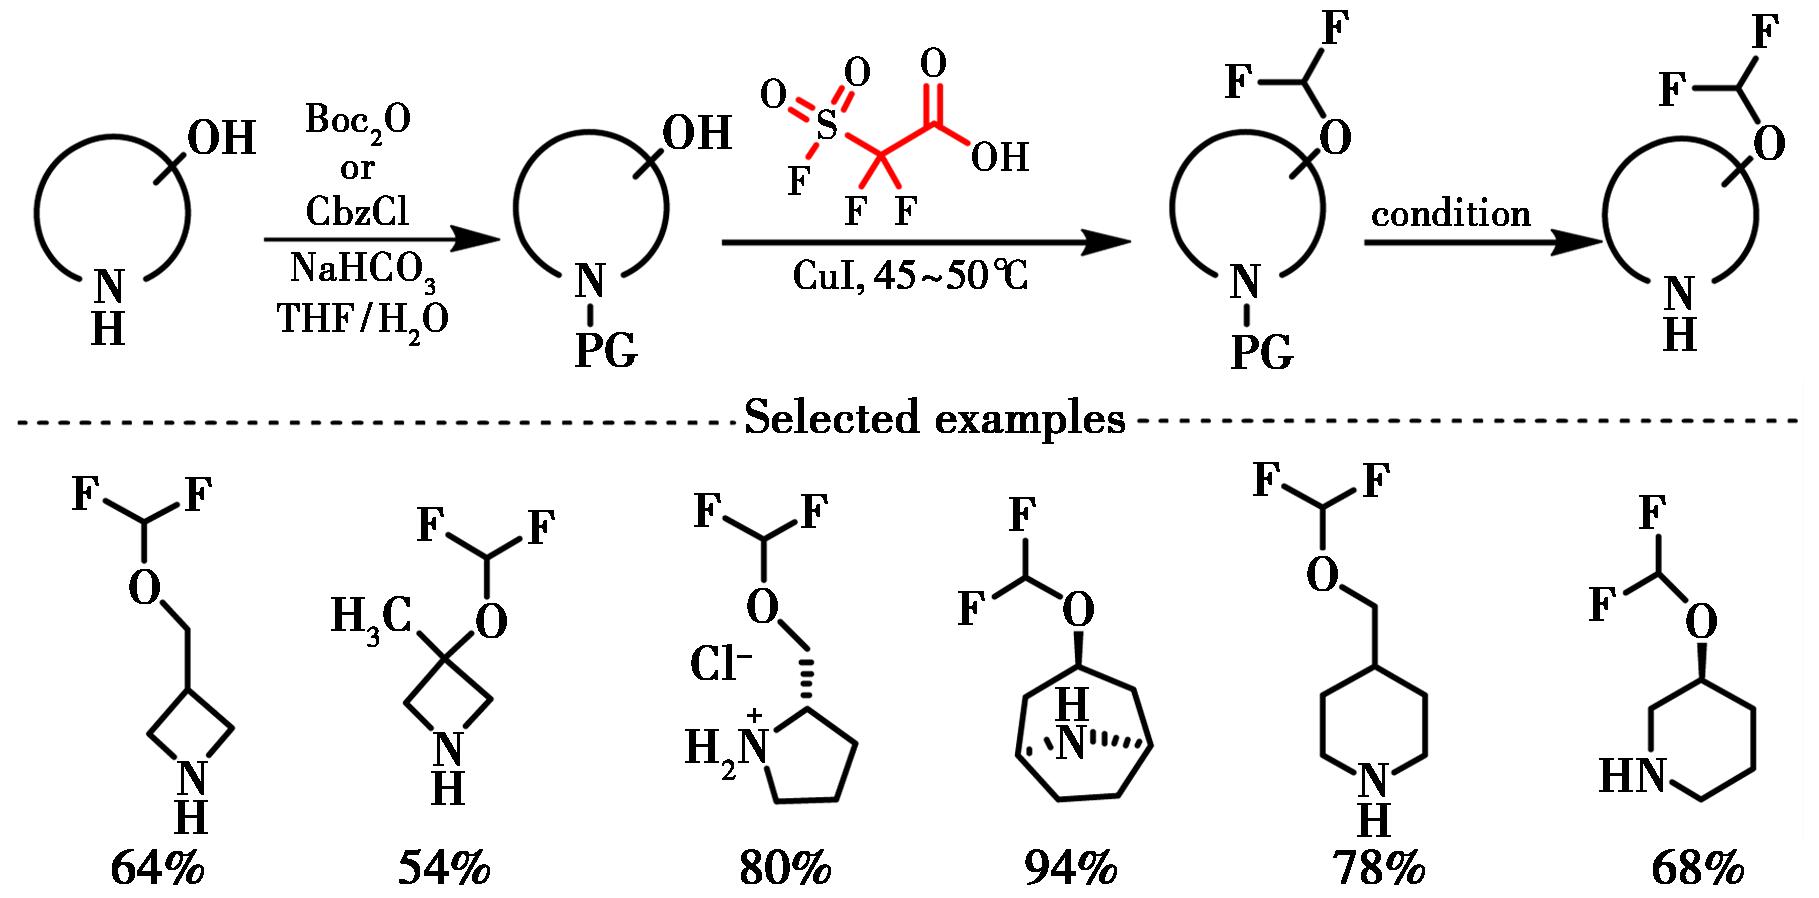
图14 陈试剂酸的O—H键插入二氟甲基化反应[27]
Fig.14 O—H bond insertion difluoromethylation reaction of Chen′s carboxylic acid reagent[27]
2024年,McInturff等[28]在开发对抗SARS-CoV-2主蛋白酶(Mpro)的候选口服药物时,需要大量含有二氟甲氧基的脯氨酸衍生物。该课题组创新性地采用陈试剂酸为二氟卡宾源,在铜催化下实现了高位阻醇的高效O-二氟甲基化,顺利打通了多公斤级(10 kg级别)的放大工艺路线(图15)。
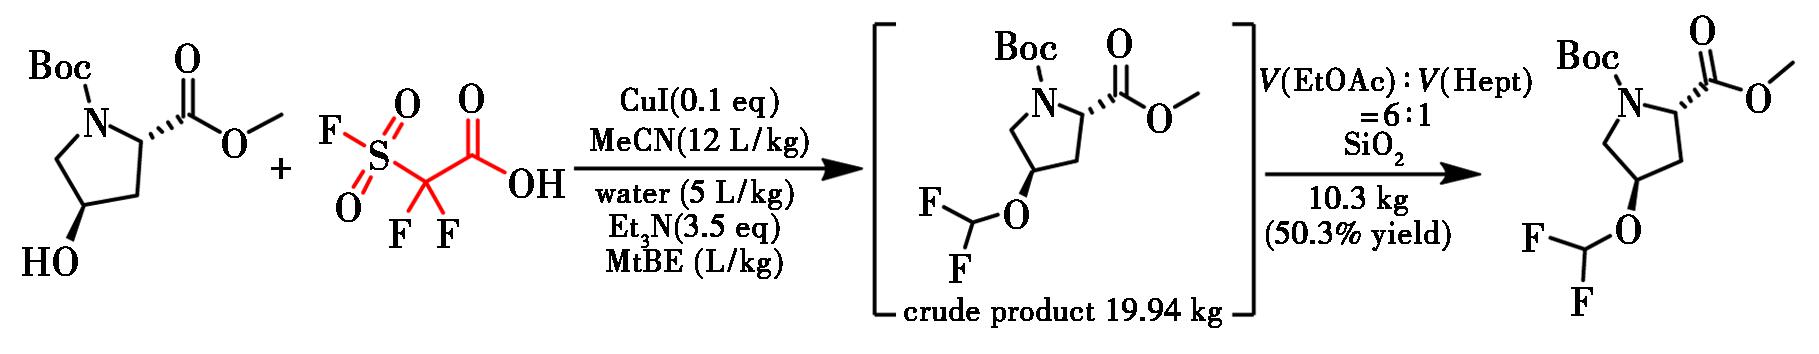
图15 陈试剂酸用于抗新冠药物中间体规模化合成[28]
Fig.15 Chen′s carboxylic acid reagent used in the large-scale synthesis of intermediates for COVID-19 drugs[28]
陈试剂衍生物还用于放射性同位素标记领域。短半衰期放射性卤素是一类可用于放射诊疗的优良放射性同位素。砹-211(211At)为释放α粒子的放射性卤素同位素,有望应用于靶向α治疗。新戊基标记基团是适用于包括 211At在内的多种放射性卤素的高效亲水性标记单元。2023年,Tanaka等[29]基于陈试剂酸设计合成了1-(N,N-二烷基氨基甲酰基)-1,1-二氟甲磺酰基(CDf)酯,作为经新戊基标记途径标记 211At的稳定前体。CDf酯在乙腈溶液、室温条件下稳定性良好。以碳酸钾为碱时,可利用高放射化学转化率成功制备 211At标记化合物,验证了CDf酯的应用价值(图16)。
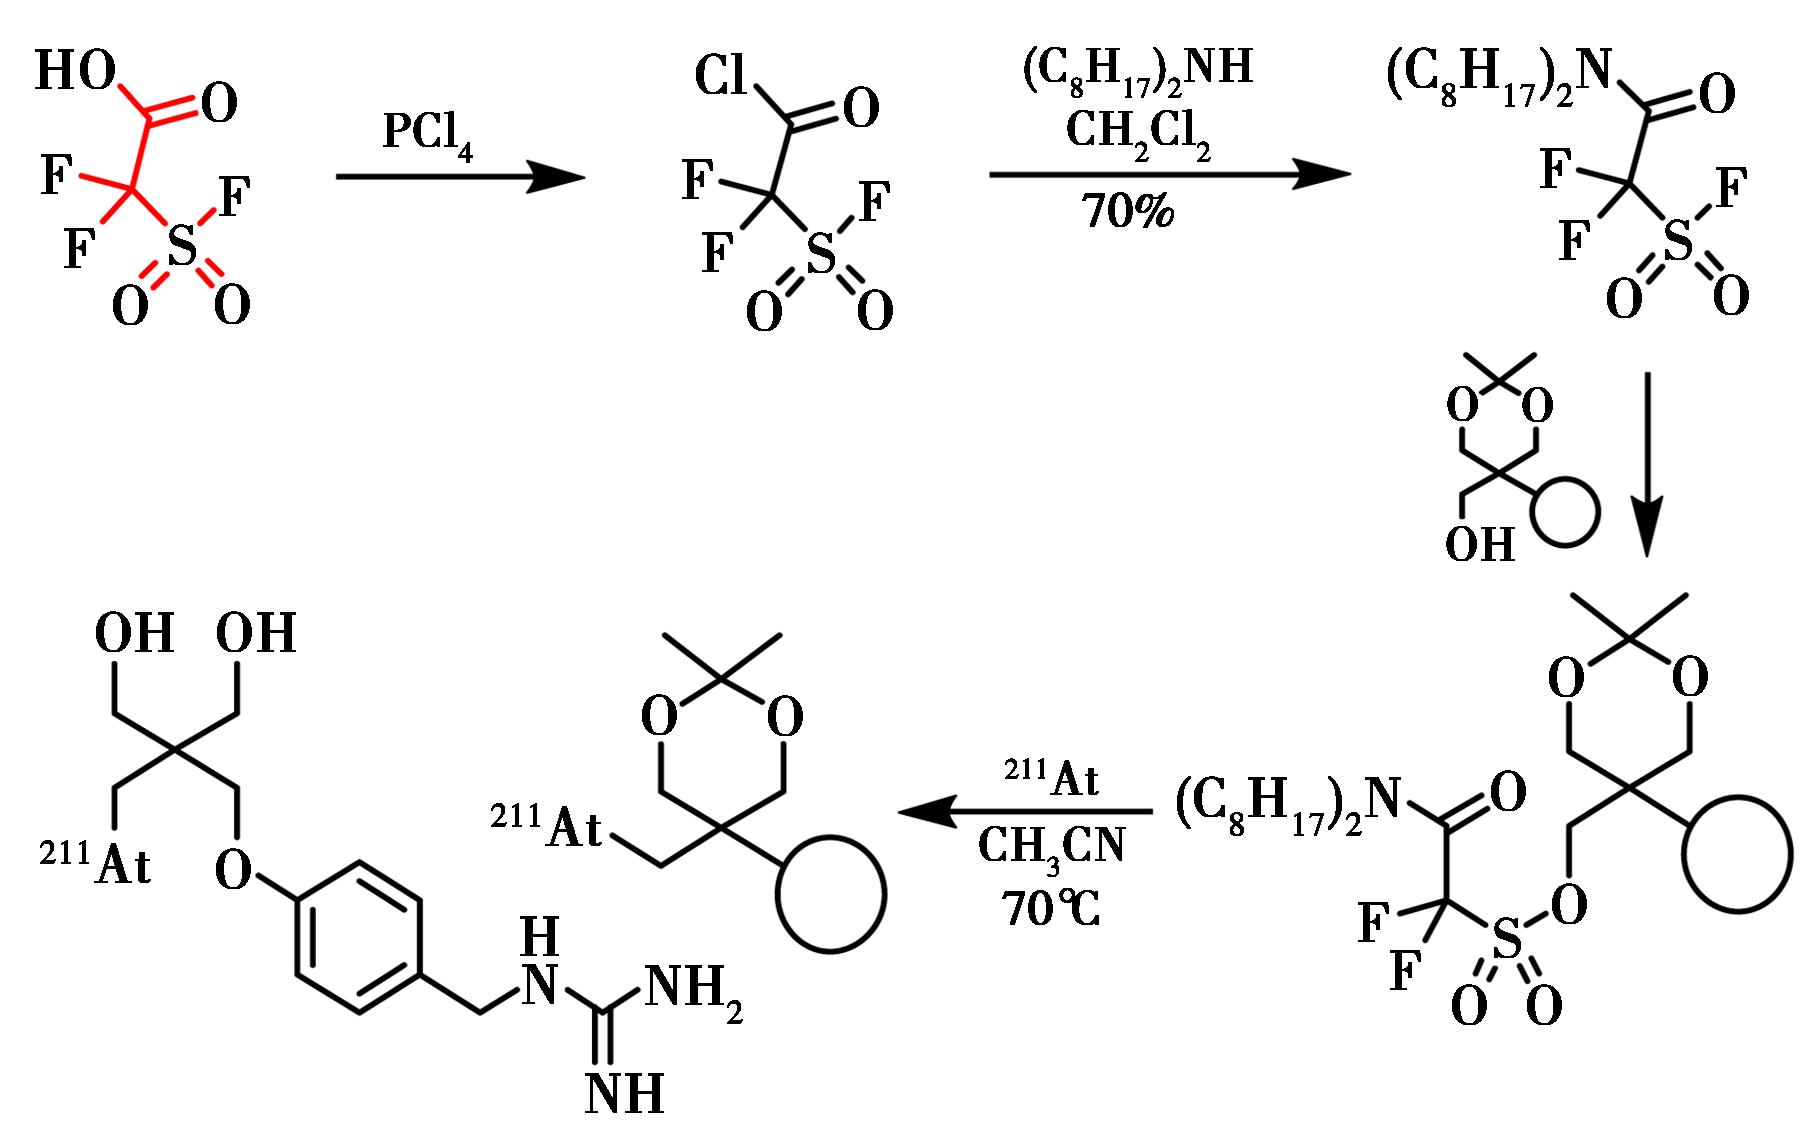
图16 陈试剂酸用于同位素标记反应[29]
Fig.16 Chen′s carboxylic acid reagent for isotope labeling reaction[29]
2.5 陈试剂磺酰氯——ClSO2CF2CO2Me
前文所述的试剂主要集中在酯基端的改造,它的另一端氟磺酰基也可以进行结构修饰,将原有氟原子替换为氯原子得到陈试剂磺酰氯试剂。2015年,Dolbier等[30]首次成功制备了该试剂,并利用氯磺酰基更易发生单电子还原脱除二氧化硫(SO2)的特性,将其开发成一种高效的甲氧羰基二氟甲基自由基前体。与传统的碘代烷烃相比,该衍生物具有更高的还原电位和沸点,便于反应操作。进一步研究表明,该试剂不仅能在温和的光氧化还原催化体系下驱动含氮杂环的串联环化,还能在无金属条件下与非活化烯烃发生高效的原子转移自由基加成(ATRA)反应,为向目标分子中精准引入CF2CO2Me片段提供了良好的合成方法。
陈试剂磺酰氯试剂除了可以用于自由基反应外,还可以被应用于亲电氟烷硫基化反应。2023年,该课题组[31]利用三苯基膦作为还原剂,将陈试剂磺酰氯试剂还原,实现了吲哚及其他富电子杂环化合物的亲电二氟烷基硫醇化反应。反应产物中的酯基可进一步转化,实现多样化衍生。该方法产率良好,官能团兼容性优异,为杂环化合物的二氟烷基硫醇化提供了新方案(图17)。
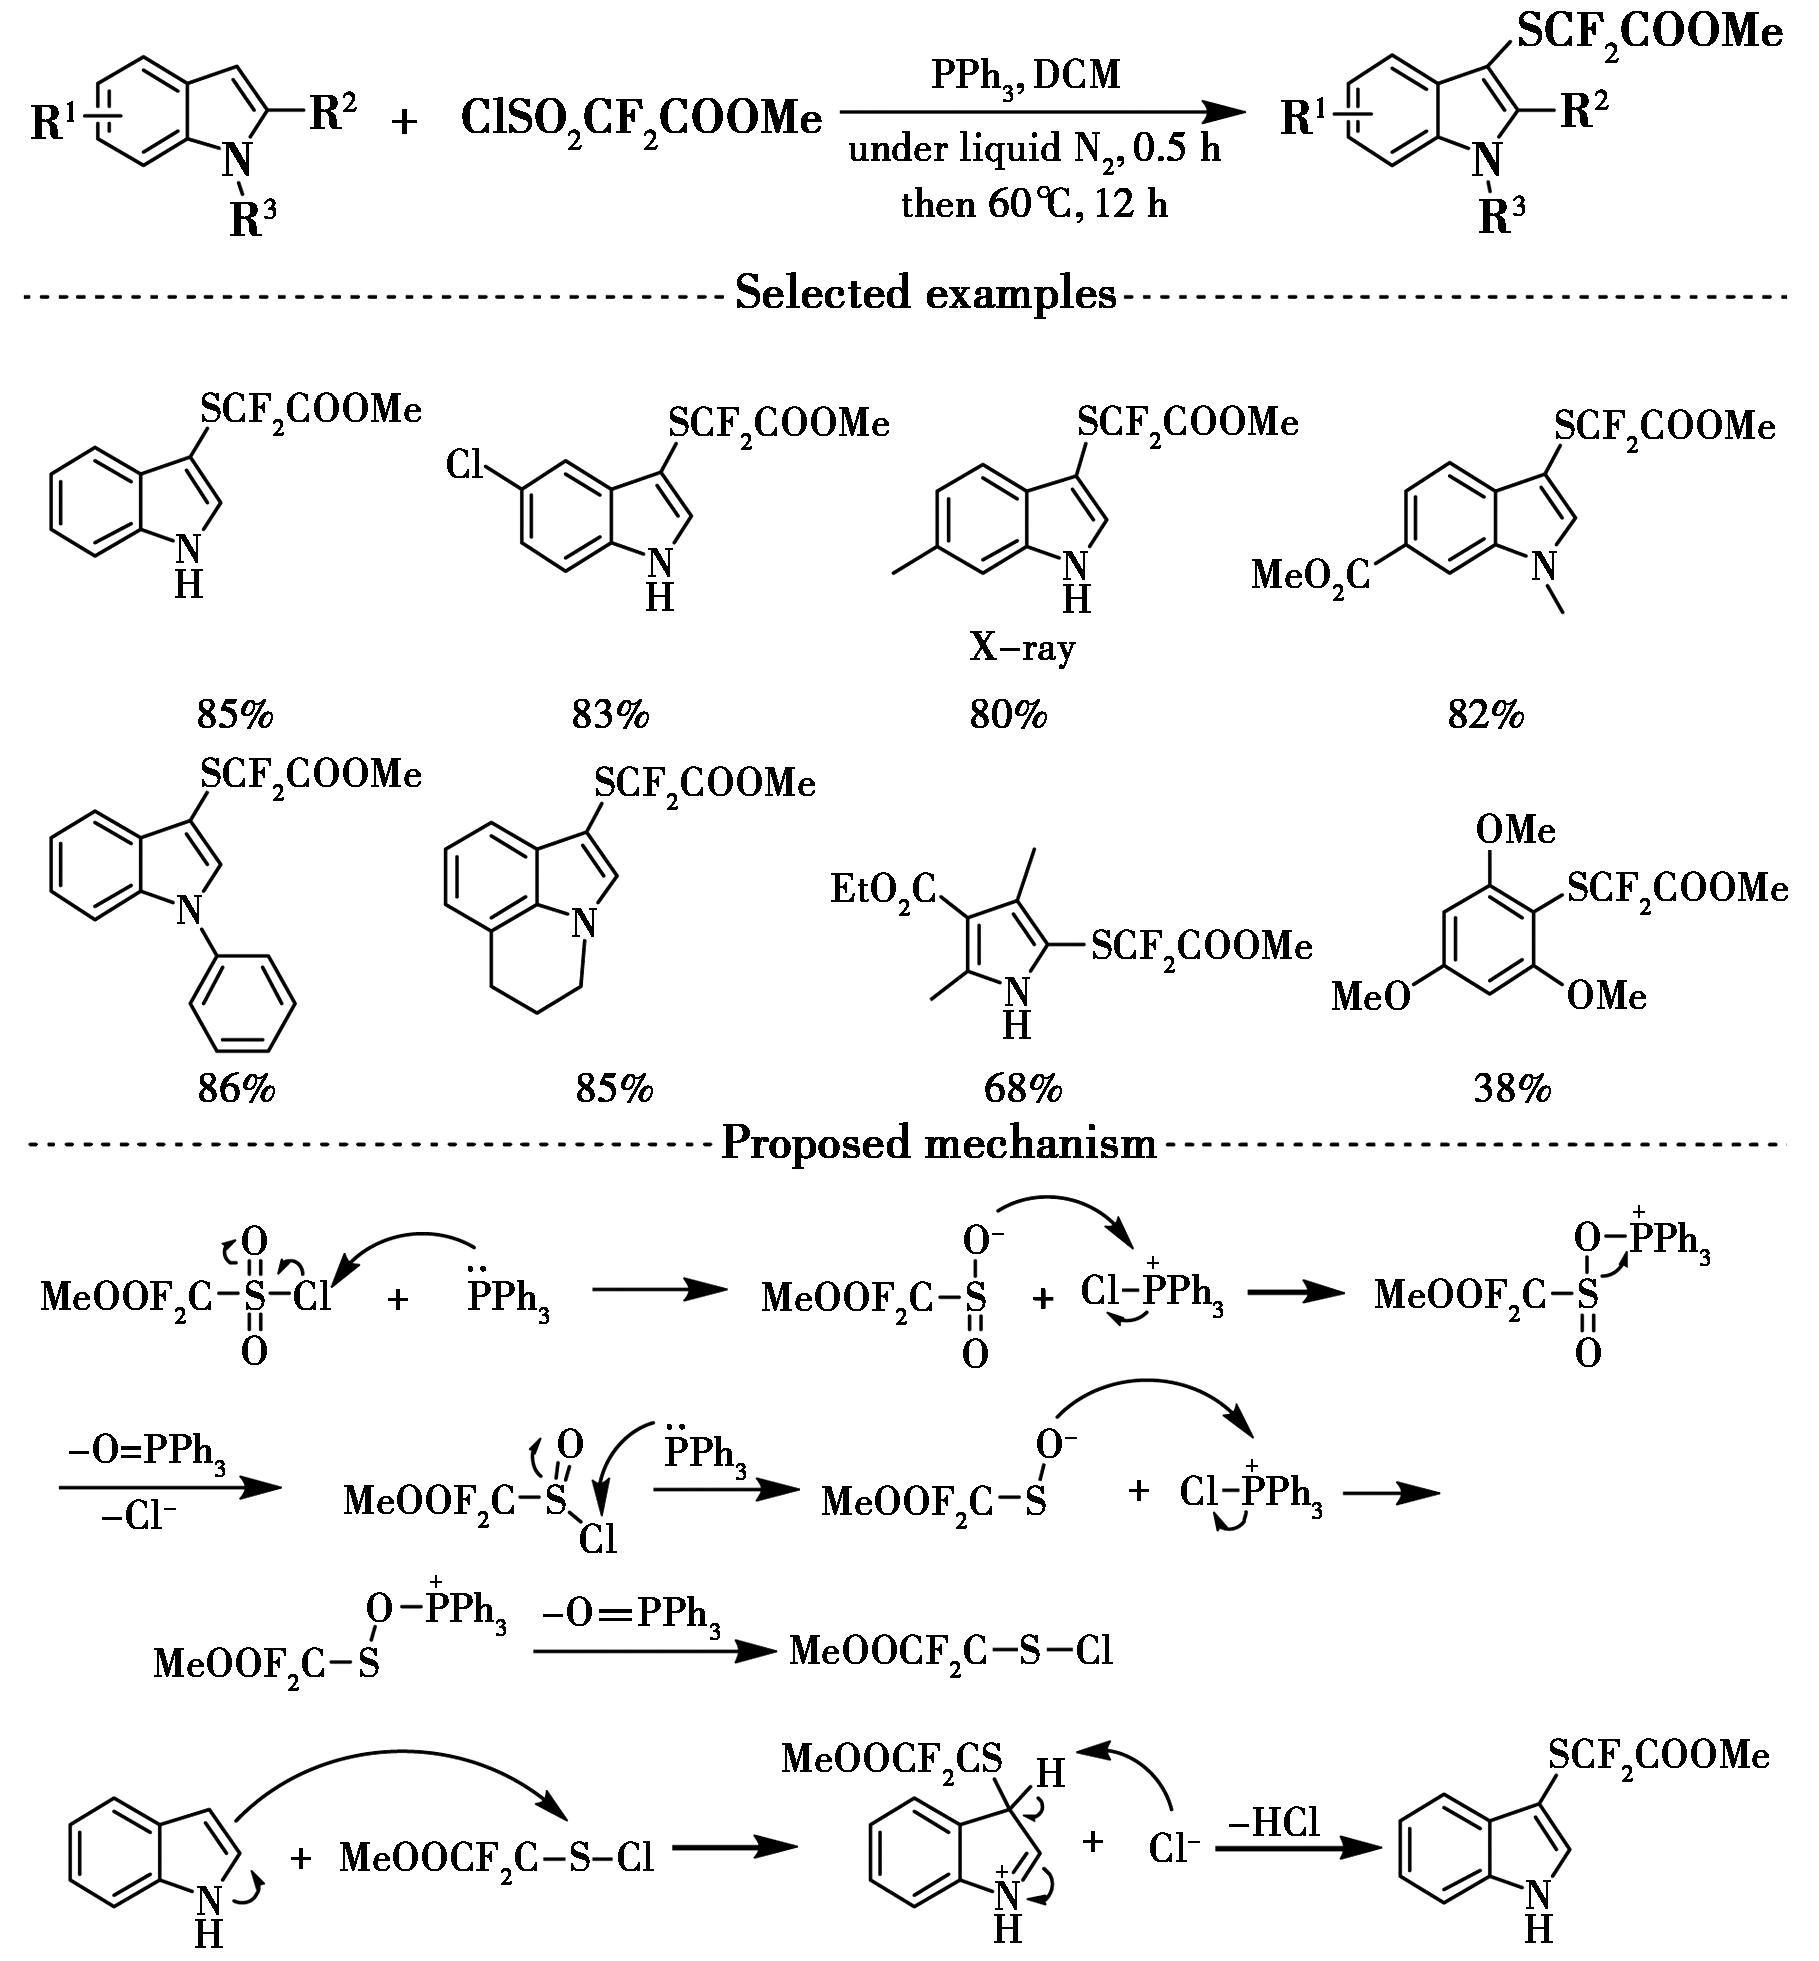
图17 陈试剂磺酰氯介导杂环二氟烷基硫醇化反应[31]
Fig.17 Difluoroalkylthiolation of heterocyclic compounds mediated by Chen′s sulfonyl chloride reagent[31]
综上所述,通过对陈试剂两端的酯基和氟磺酰基的定向修饰,已开发出具有多样性反应特点的衍生试剂。它们可选择性进行亲核三氟甲基化、自由基二氟烷基化、二氟环丙烷化、二氟甲基化,亲电二氟烷硫基化等反应,为相关合成提供了更加丰富的工具。下文将结合近年研究进展,系统梳理陈试剂本身在合成方法学、医药农药、功能材料等领域的新应用。
3 陈试剂的新应用
近年来,陈试剂的应用研究持续拓展。在方法学层面,研究人员发展出光催化反应、串联反应等多种转化策略,构建了丰富的合成方法学体系,为复杂有机分子后期氟化修饰提供了有力工具;在交叉应用层面,陈试剂被应用于医药、农药、功能高分子、光电材料以及电化学储能等领域,发挥着独特作用。本文从合成方法学、医药农药、功能材料三大方向重点总结陈试剂本身的最新应用进展。
3.1 在合成方法学领域的应用
陈试剂所实现的亲核三氟甲基化虽应用广泛,但在以含强配位杂原子的杂环底物时,时常面临转化率受限问题。为突破这一局限,2020年,Panja等[32]利用陈试剂在CuI介导下实现了1-芳基-4-碘-1,2,3-三唑类化合物的高效亲核三氟甲基化。研究表明,碘化四丁基铵(TBAI)的加入形成了可溶性的铜配合物中间体,有效促进了活性CuCF3物种的生成,从而提高了转化率(图18)。
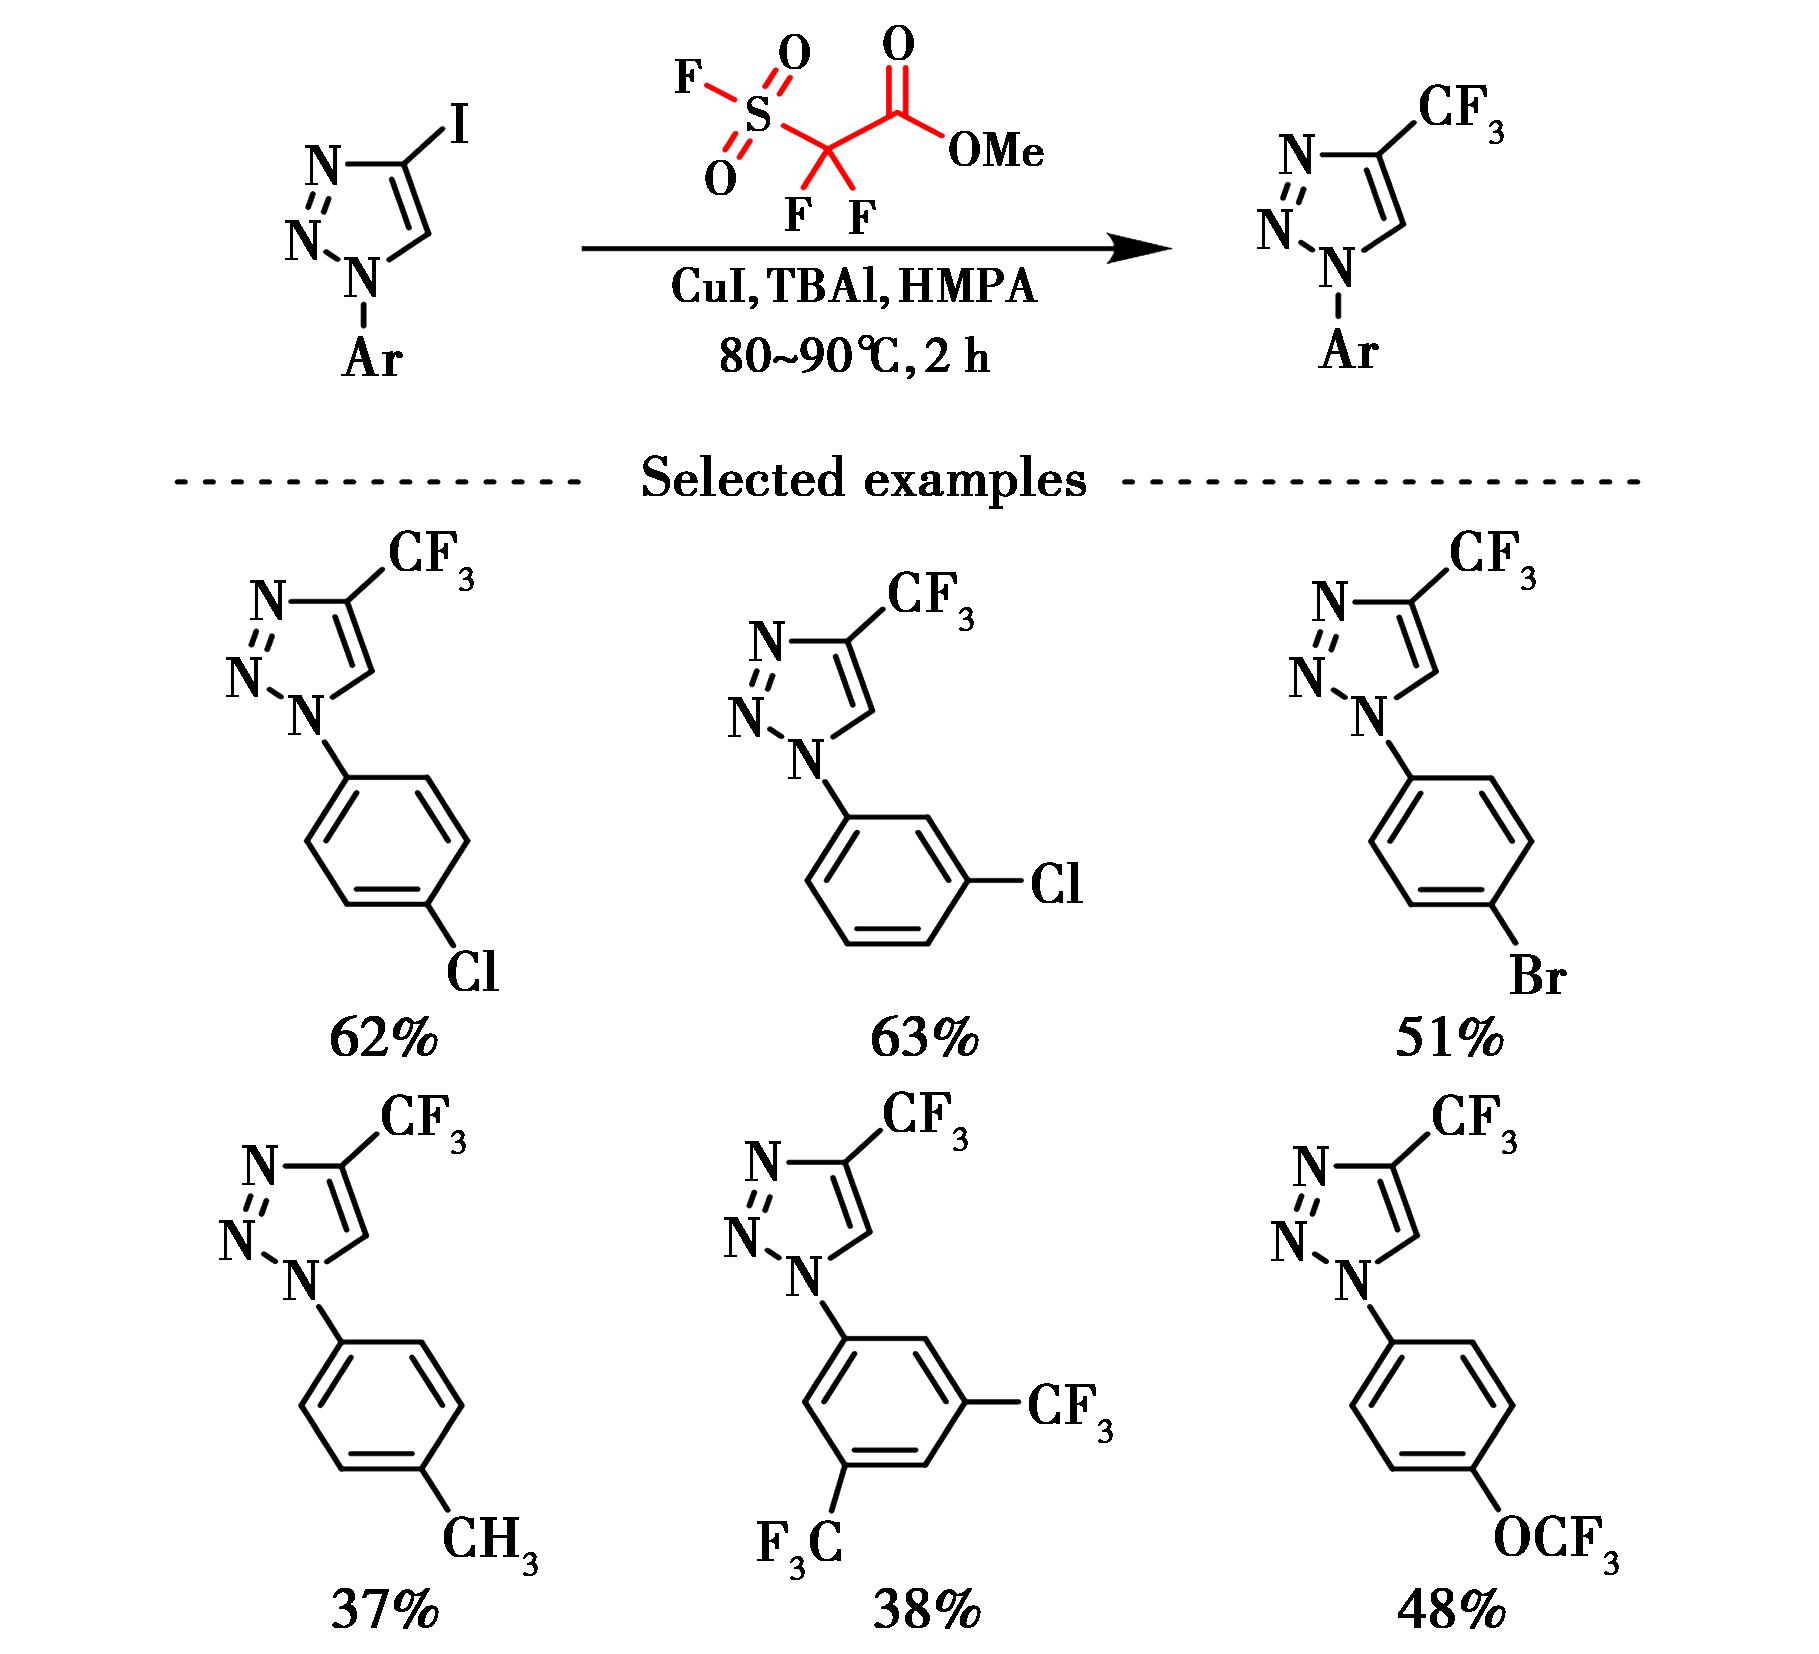
图18 陈试剂介导三唑化合物三氟甲基化反应[32]
Fig.18 Trifluoromethylation of triazole compounds mediated by Chen′s reagent[32]
光氧化还原催化为陈试剂的应用开辟了新的反应模式。2016年,Qing等[33]首次利用光氧化还原体系,以fac-[Ir(ppy)3]为光敏剂,活化陈试剂的氟磺酰基端,生成了CF2CO2Me自由基,实现了对烯烃或者杂环化合物的直接甲氧羰基二氟甲基化。2021年,Xi等[34]利用类似策略,在水存在下,成功实现了烯烃的羟基-甲氧羰基二氟甲基双官能团化反应(图19)。
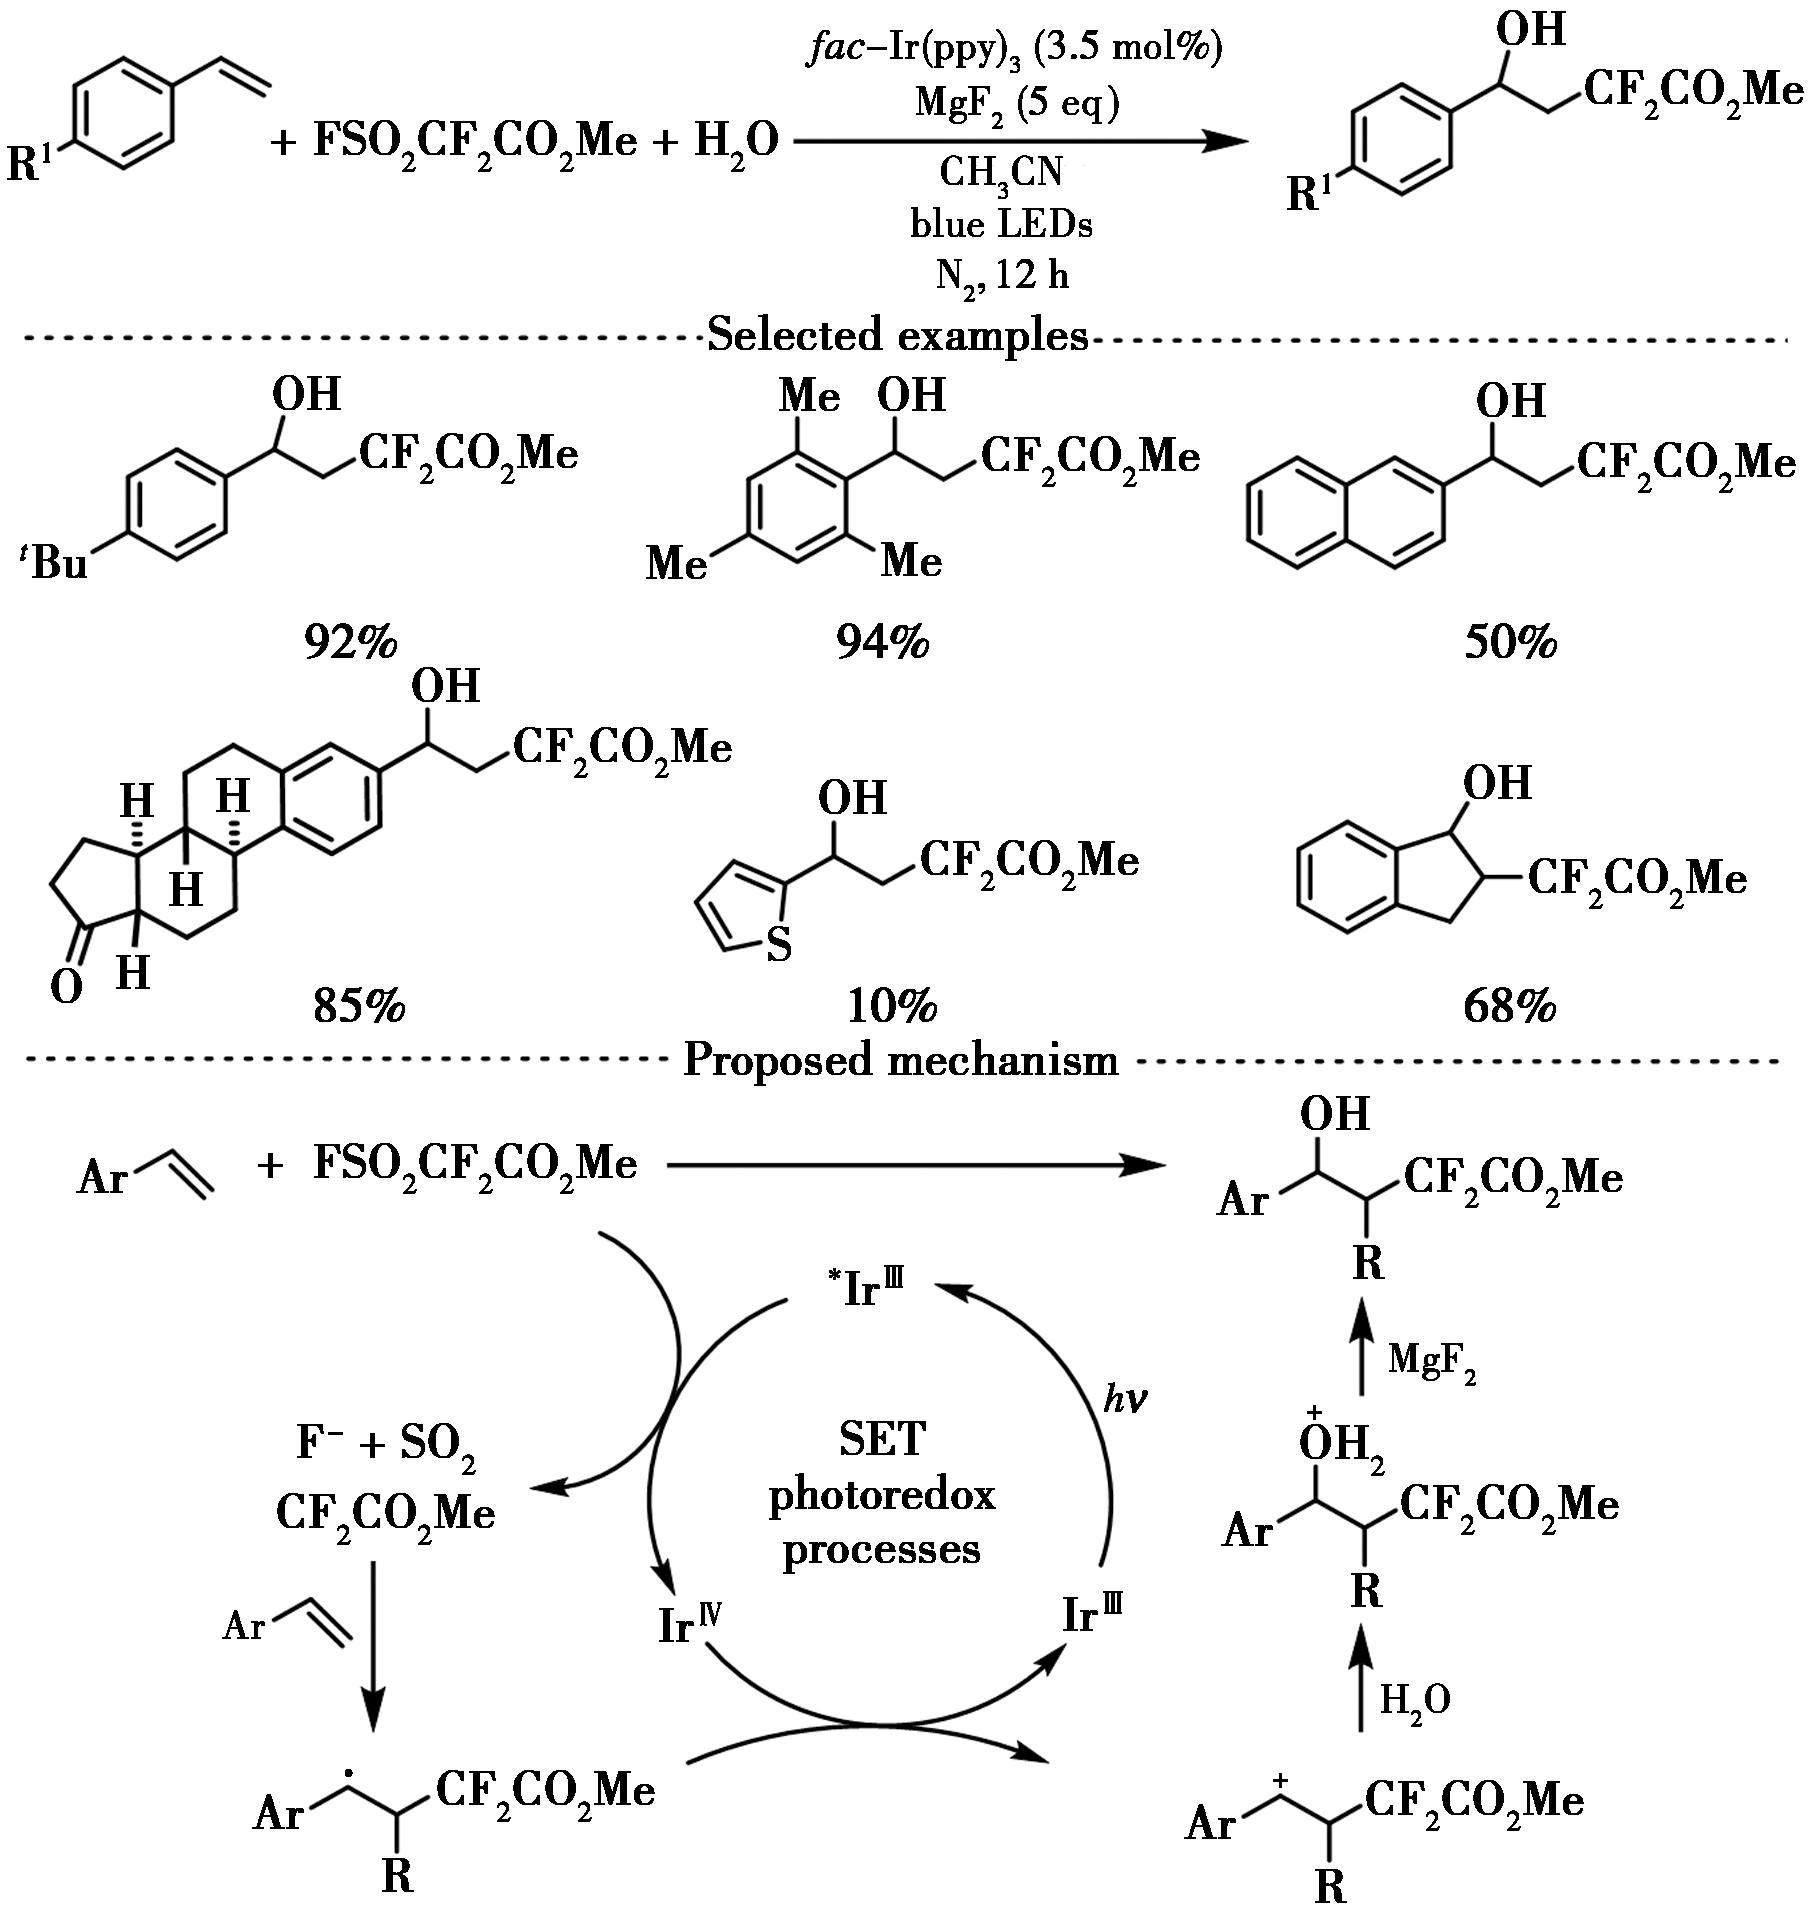
图19 光催化下陈试剂对烯烃的羟基甲氧羰基二氟甲基双官能团化[34]
Fig.19 Photocatalytic hydroxyl-methoxycarbony of Chen′s reagent to olefins[34]
2022年,该课题组[35]进一步拓展了该光催化体系,使用陈试剂和Et3N·3HF实现了烯烃的氟化-甲氧羰基二氟甲基双官能团化反应。反应机理研究表明,该反应经历了自由基氧化为阳离子的过程,从而可以利用价廉的亲核性氟化试剂(F-)来实现氟化(图20)。
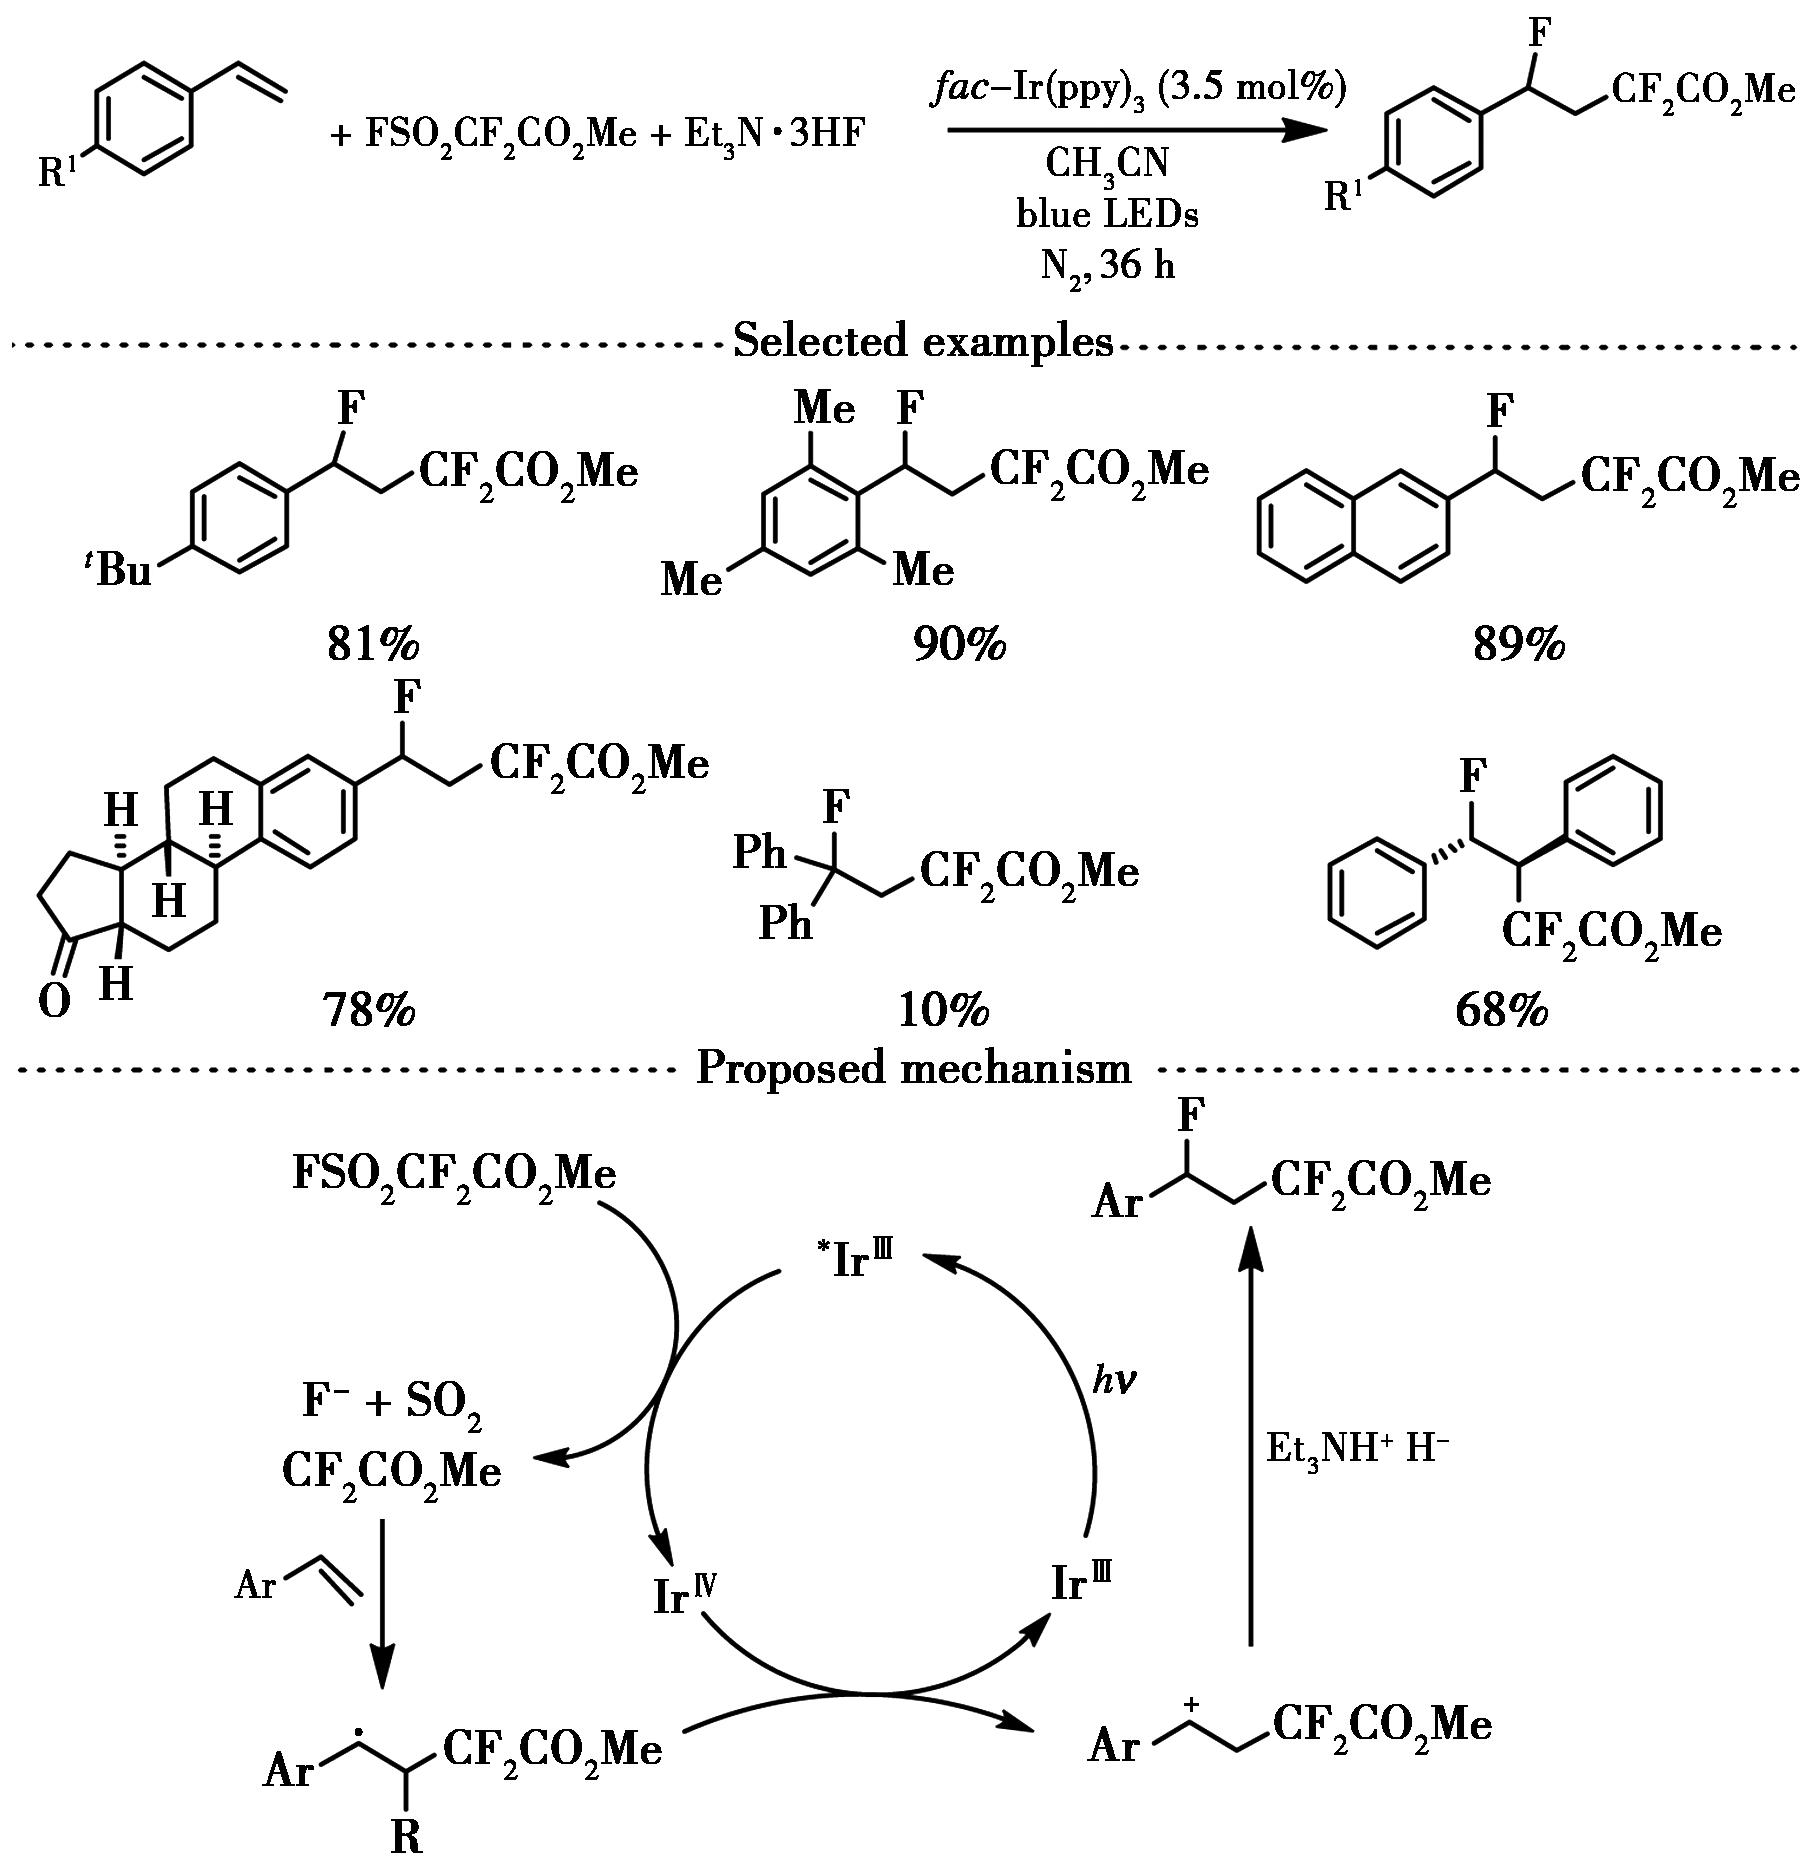
图20 光催化下烯烃氟-二氟乙酰化反应[35]
Fig.20 Fluoro- and difluoroacetylation of olefins under photocatalytic conditions[35]
除了开发新反应类型,陈试剂经典的亲核三氟甲基化反应也被用于杂环化合物的多组分串联转化中,展现出极高的合成经济性。2022年,Zhao等[36]开发了一种铜催化下由2-氨基吡嗪类化合物引发的串联三氟甲基化反应。该体系中,Selectfluor/LiI提供亲电碘源完成吡嗪的碘化,随后与陈试剂发生铜介导的亲核三氟甲基化,最后底物中的氨基与溶剂DMF发生缩合生成目标产物(图21)。
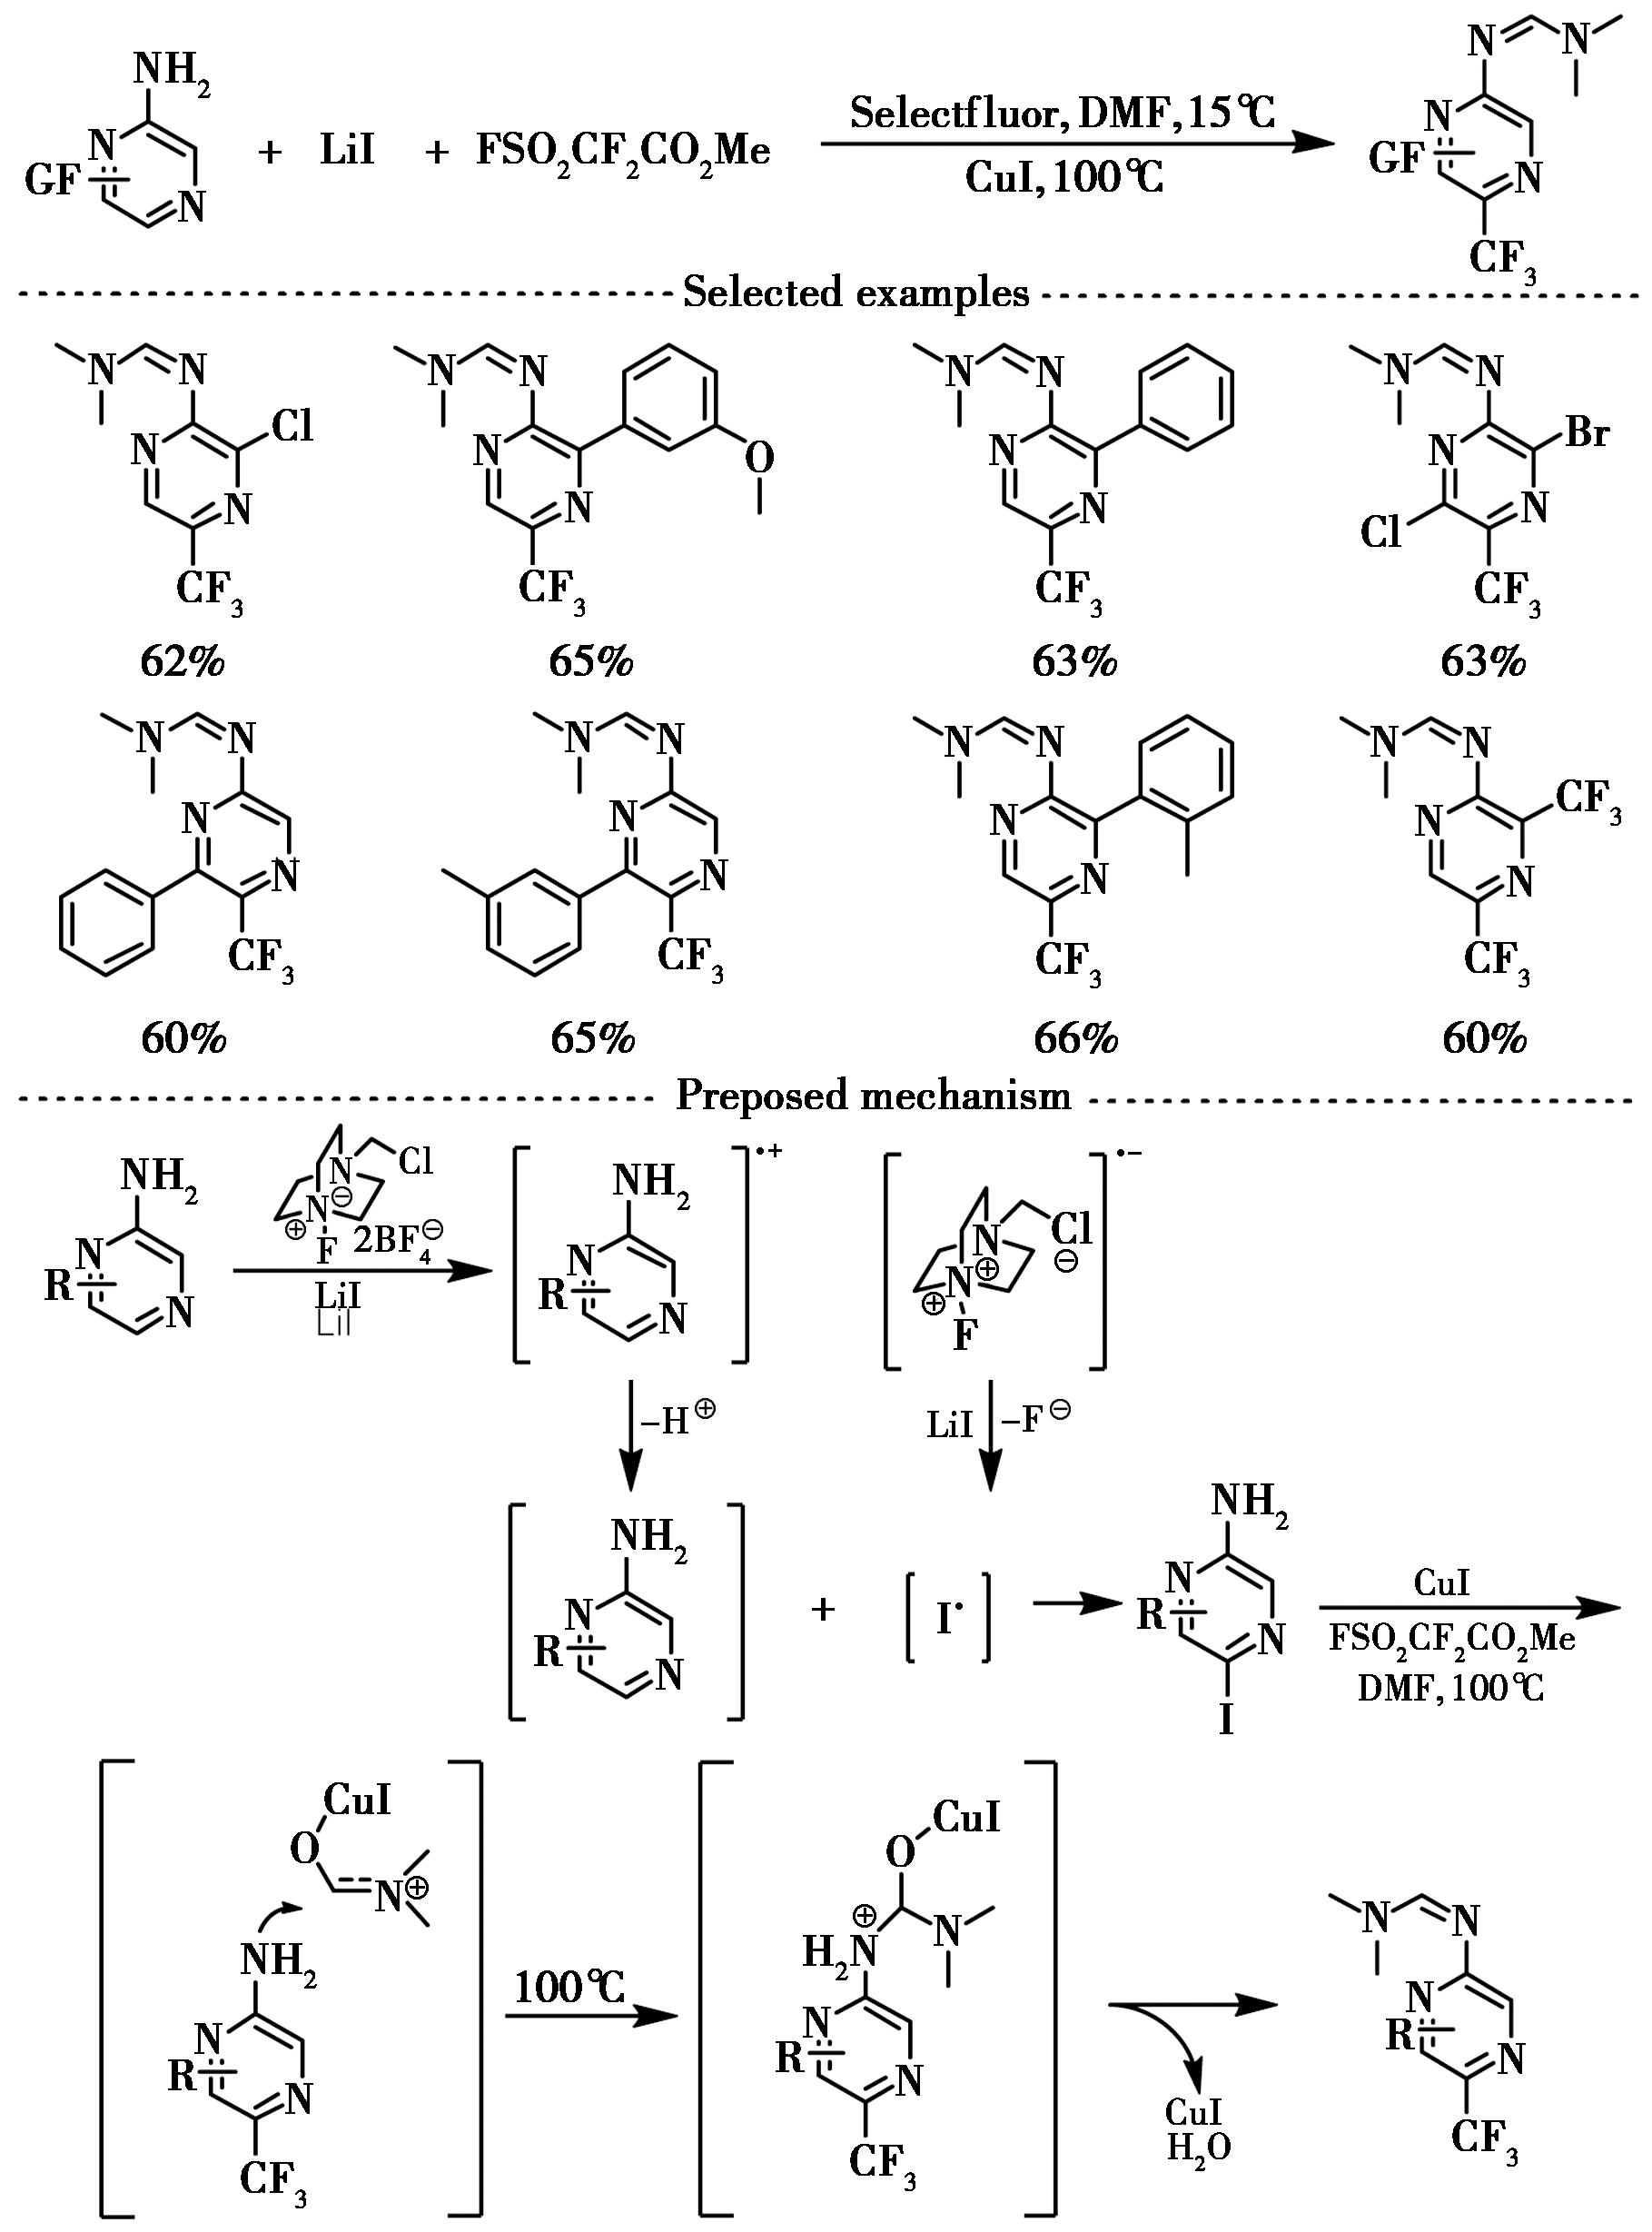
图21 吡嗪串联反应[36]
Fig.21 Pyrazine cascade reaction[36]
上述方法学研究从多个角度持续拓展了陈试剂的反应边界,为后续复杂分子的氟化修饰提供了多样化技术手段。方法学的突破为陈试剂在药物分子修饰中的应用奠定了坚实基础,以下将聚焦其在医药与农药领域的具体案例。
3.2 在药物领域的应用
三氟甲基和二氟甲基官能团具有独特性质,引入有机分子中后往往能够有效改善分子的脂溶性、代谢稳定性与生物利用度,是新药研发与农药分子结构优化的重要策略。陈试剂既适用于复杂天然产物、核苷类化合物的后期氟化改造,也可应用于药物关键中间体的工业化放大生产[37],在医药和农药创制领域展现出较高的实用价值。以下按药物类型对最近的代表性案例进行梳理。
在抗病毒核苷类药物合成方面,2021年,Prasad等[38]报道了在加热或微波辅助条件下,利用陈试剂对碘代苷类底物进行高效三氟甲基化修饰,产物经脱保护可得抗病毒药物曲氟尿苷(图22)。
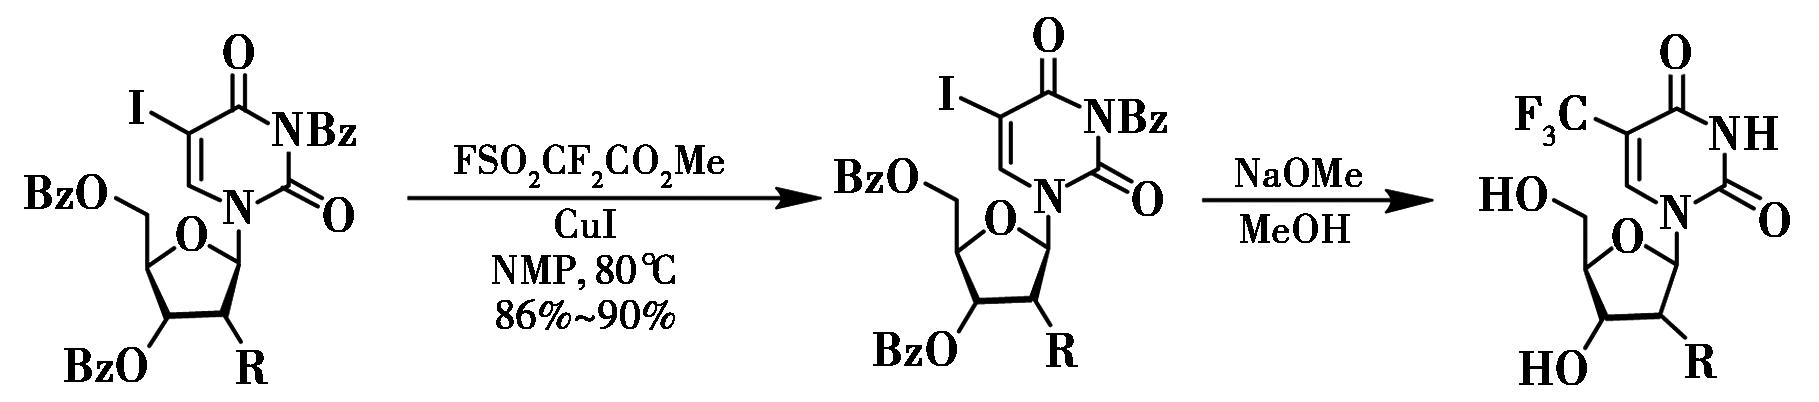
图22 利用陈试剂合成曲氟尿苷路线[38]
Fig.22 Synthesis route for trifluridine via Chen′s reagent[38]
在农药分子改造方面,2024年,Tang等[39]通过对经典杀虫剂氯虫苯甲酰胺(Chlorantraniliprole)进行结构修饰,发现了一类新型含有三取代N-苯基吡唑结构的二酰胺类化合物,展现出更为卓越的杀虫活性。在该工作中,研究人员为了增加结构多样性并实现定向的三维定量构效关系(3D-QSAR)调整,在吡唑环的5-位引入了强吸电子性的三氟甲基(—CF3)。他们采用陈试剂在CuI/TBAI共同作用下,对相应的碘代物前体进行亲核性三氟甲基化,以优秀的产率获得了一系列具有强杀虫活性(针对粘虫、小菜蛾和草地贪夜蛾)的目标二酰胺单体(图23)。
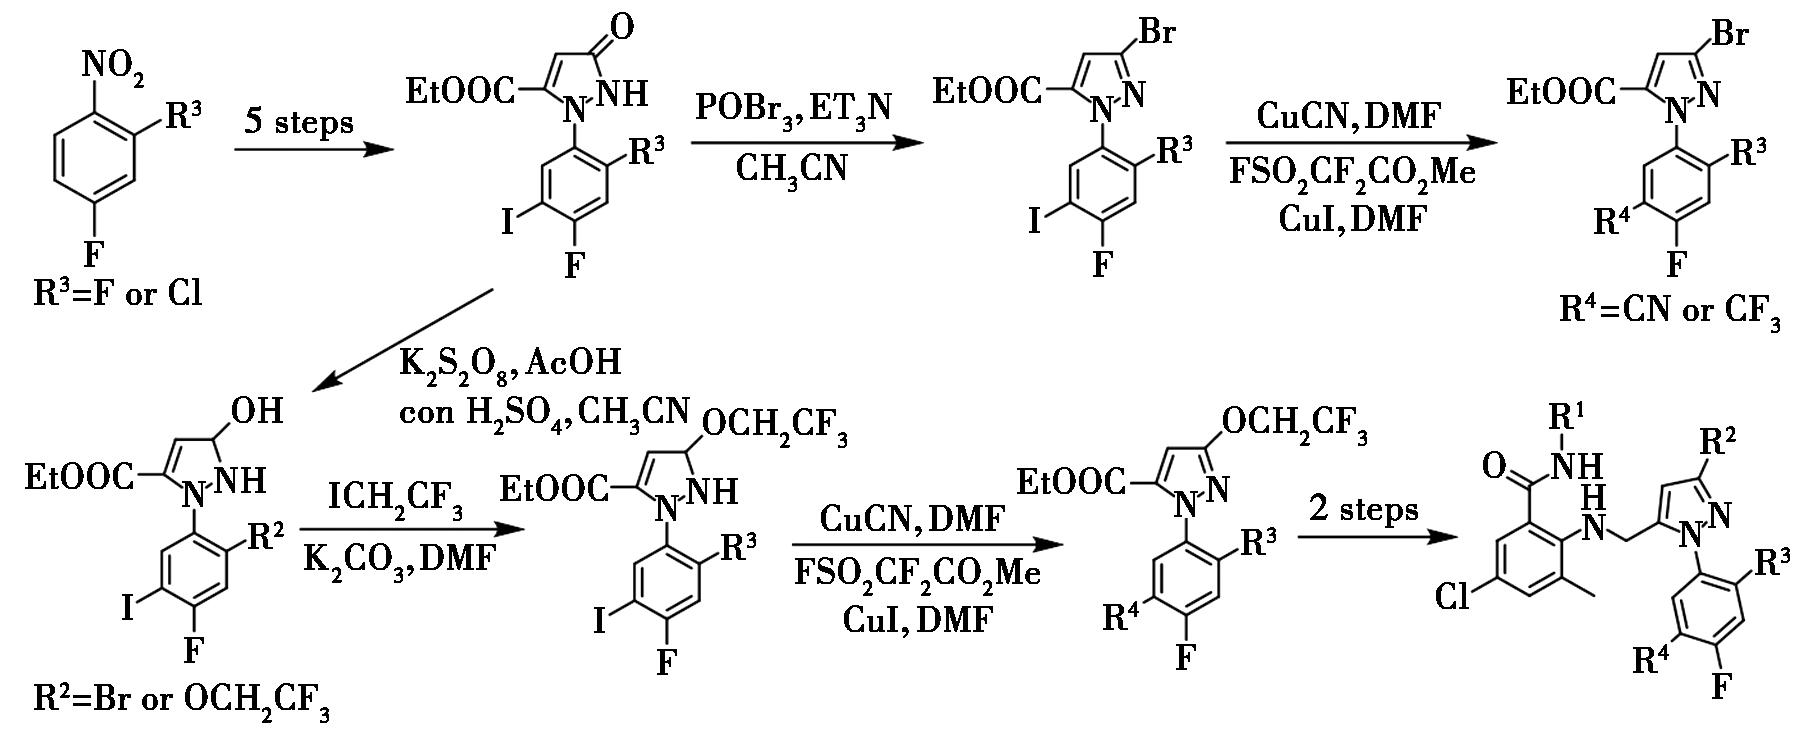
图23 氯虫苯甲酰胺衍生物的三氟甲基化修饰[39]
Fig.23 Trifluoromethylation of chlorantraniliprole derivatives[39]
在杂环类候选药物的骨架修饰方面,2024年,Han等[40]利用陈试剂高效实现了哒嗪酮核心骨架的三氟甲基化,为含哒嗪酮结构的药物分子改造提供了新途径(图24)。
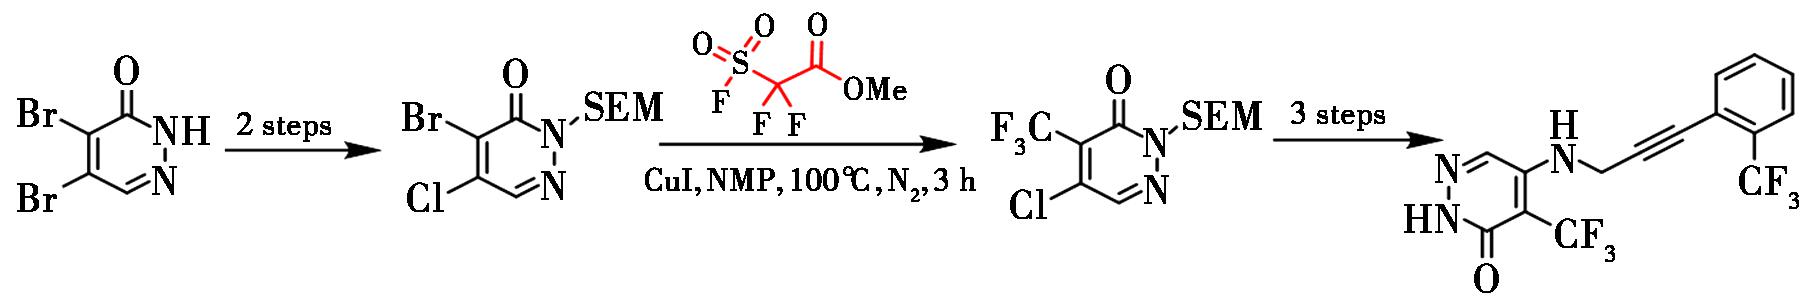
图24 哒嗪酮骨架的区域选择性三氟甲基化[40]
Fig.24 Regioselective trifluoromethylation of the pyridazinone skeleton[40]
同年,Sirois等[41]在KRAS G12C抑制剂 divarasib(GDC-6036)关键中间体的合成中,采用陈试剂实现了关键的吡啶环上的三氟甲基化。该路线虽可顺利实现目标产物的合成,但存在试剂用量大、放大难度高等问题(图25)。
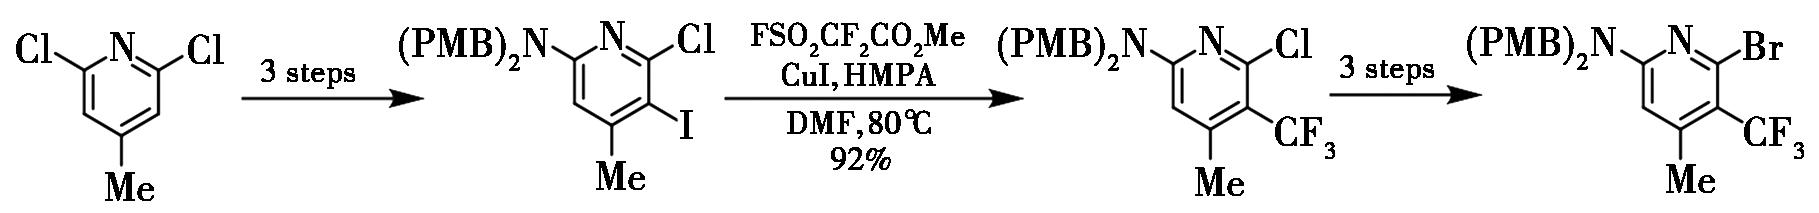
图25 三氟甲基取代KRAS抑制剂关键中间体的合成[41]
Fig.25 Synthesis of a trifluoromethylated KRAS Inhibitor key intermediate[41]
2025年,Jarhad等[42]报道了6′-三氟甲基环戊烯基嘧啶和嘌呤类核苷类似物的设计与合成。作者以陈试剂为三氟甲基化试剂,成功将三氟甲基(CF3)基团引入糖骨架。所得的三氟甲基化糖中间体为合成各种三氟甲基取代核苷类似物提供了高效途径(图26)。该类三氟甲基取代奈普拉诺星A(Neplanocin A)和尿嘧啶(Uracil)具有潜在优秀的抗病毒与抗肿瘤活性。
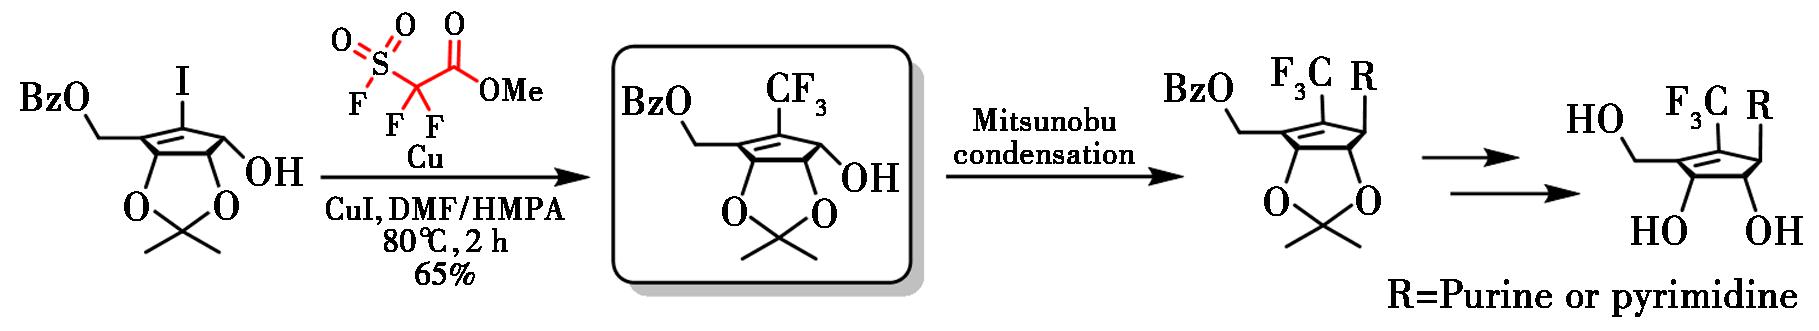
图26 三氟甲基取代核苷类衍生物合成[42]
Fig.26 Synthesis of trifluoromethylated nucleotide derivatives[42]
在天然产物的后期氟化修饰与成药性优化方面,2025年,Duan等[43]在开发新型含氟帕特诺利德(Parthenolide,PTL)衍生物时,针对其天然骨架水溶性差、口服生物利用度低(不足7%)的缺陷,利用Ph3P/ICH2CH2I促进的陈试剂脱氧三氟甲基化方法[44],成功对小白菊内酯衍生物MMB的C14位羟基进行了选择性脱羟三氟甲基化。该前药在体内可平稳释放活性分子,将口服绝对生物利用度大幅提升至45.2%,并在肺癌患者来源的肿瘤异种移植(PDX)模型中展现出卓越的STAT3信号通路抑制活性,显著抑制肿瘤生长(图27)。
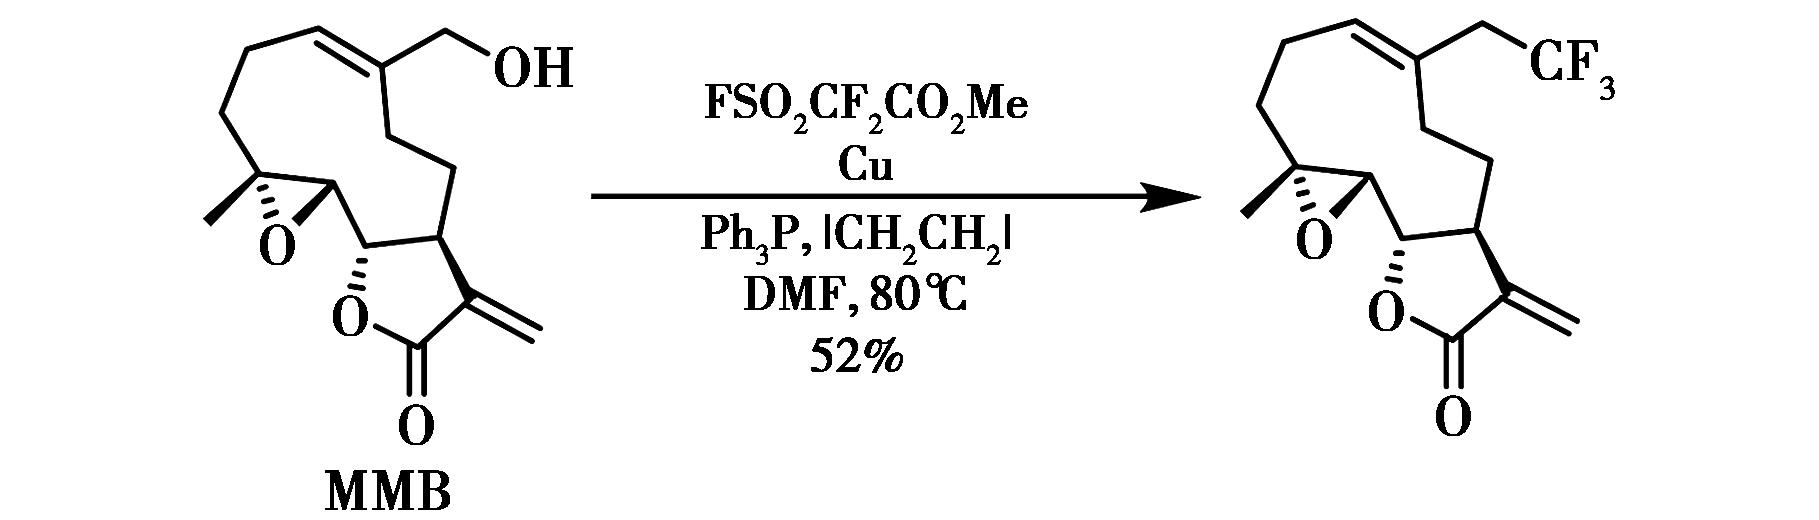
图27 三氟甲基取代小白菊内酯衍生物的合成[43]
Fig.27 Synthesis of trifluoromethylated parthenolide derivatives[43]
3.3 在材料领域的应用
除了在合成方法学和生物医药领域的应用,陈试剂在光电材料、功能高分子、电化学储能等材料领域的应用也快速发展。
在光电小分子材料方面,2024年,Bonacorso等[45]利用陈试剂通过一锅法将第二个三氟甲基引入到3-碘吡唑并[1,5-α]嘧啶中,合成了具有强蓝光发射(434~496 nm)和超大Stokes位移(达201 nm)的双三氟甲基化功能发光分子(图28)。
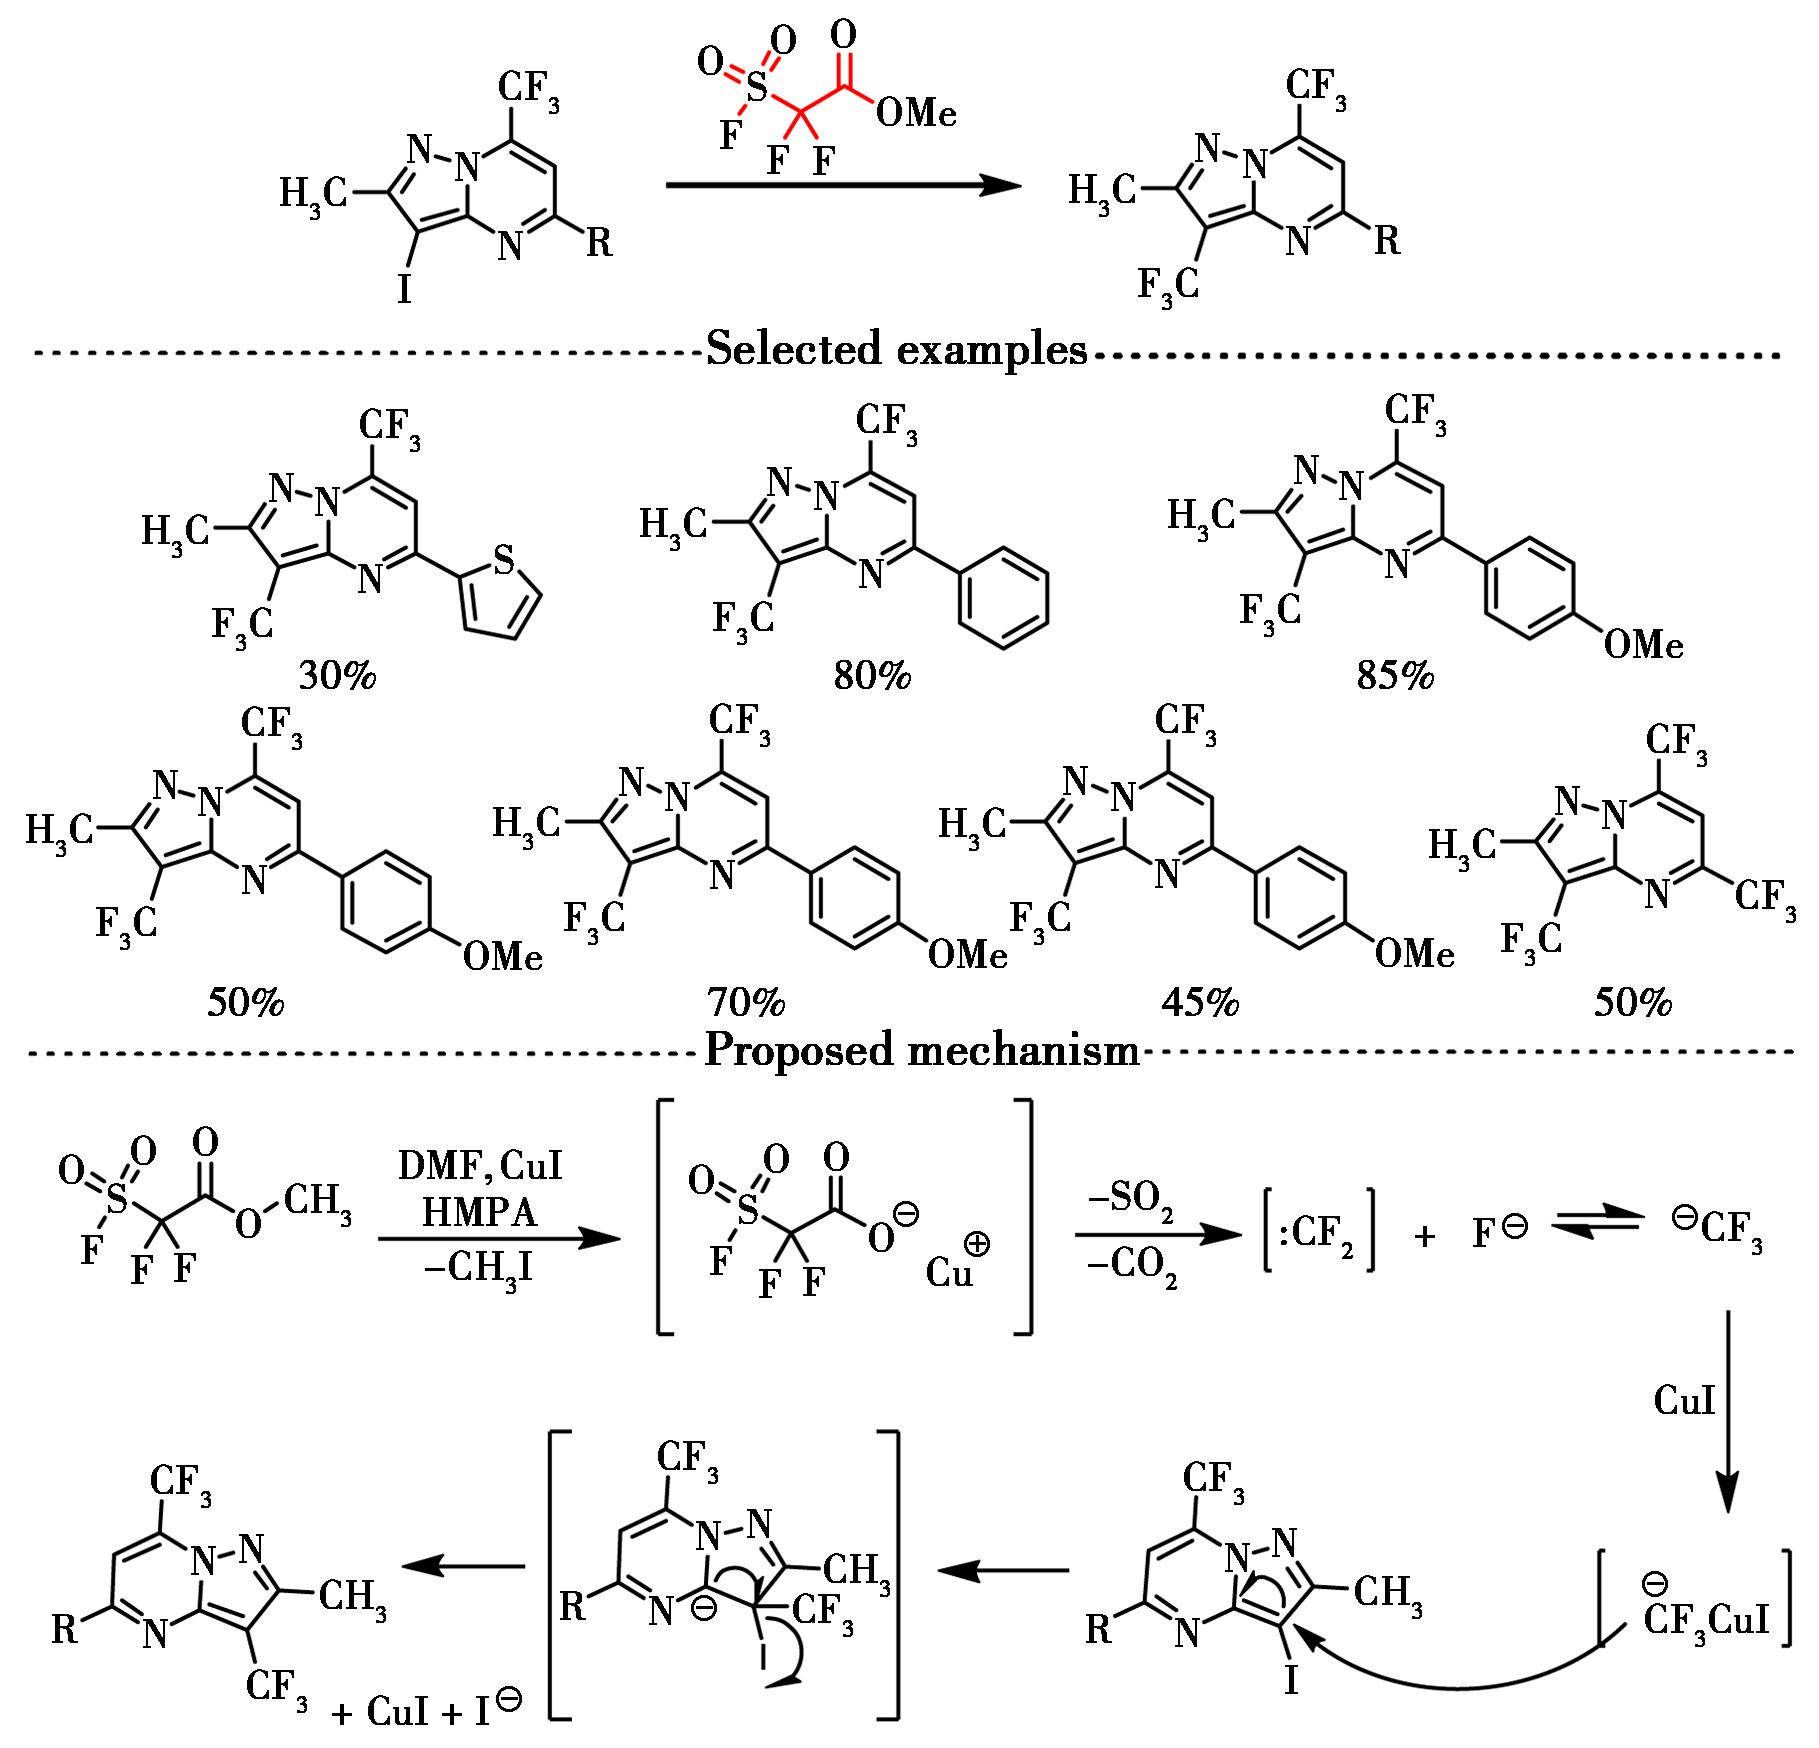
图28 三氟甲基取代吡唑[3,4-b]并嘧啶发光材料分子的合成[45]
Fig.28 Synthesis of trifluoromethylated pyrazolo[3,4-b]pyrimidine luminescent molecules[45]
在高分子膜材料方面,2025年,Lee等[46]利用三氟甲基修饰的偏苯三酸酐与二胺进行缩聚反应,开发出具有超低CTE、高耐热性和优异透光率的PAI膜。在该树脂单体的合成中,关键单体三氟甲基取代偏苯三酸酐可以以陈试剂为原料规模化制得(图29)。
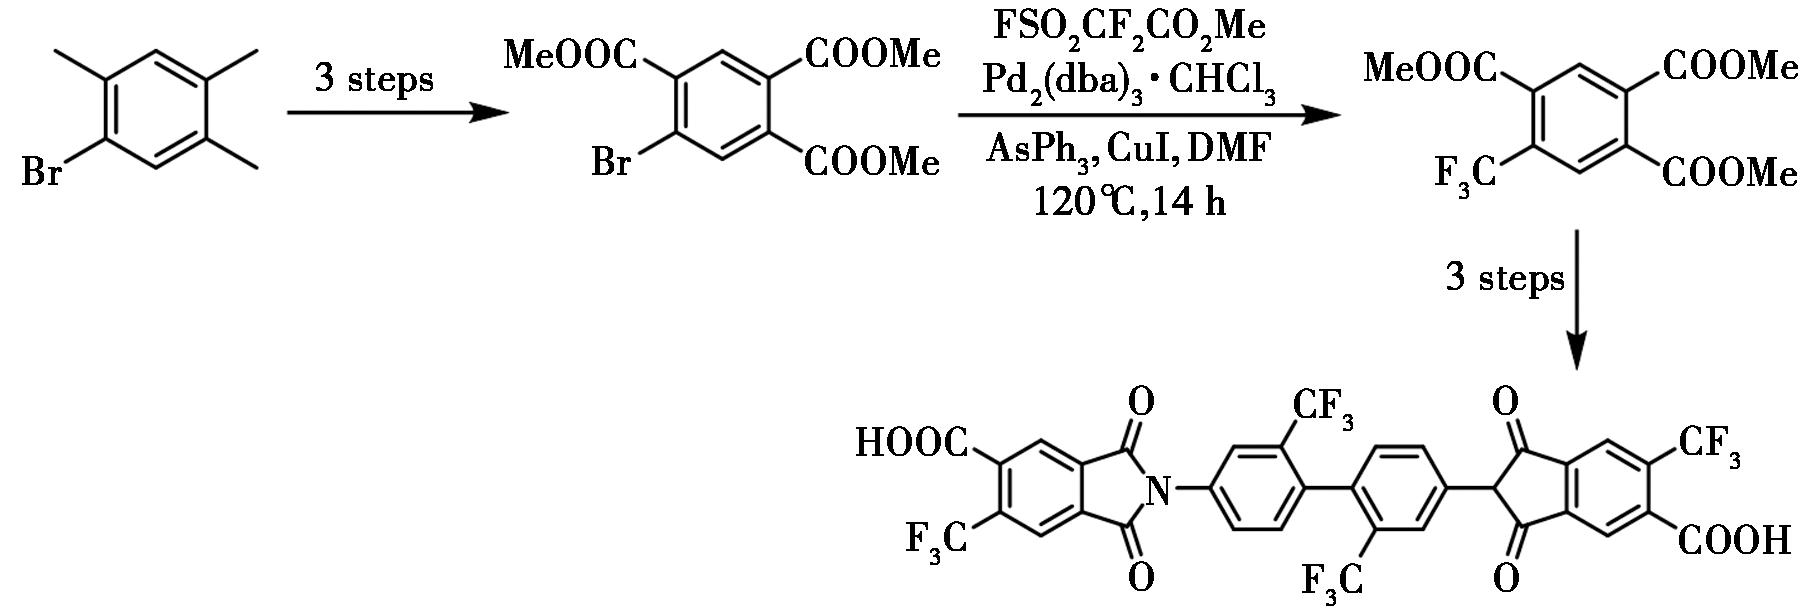
图29 三氟甲基化聚酰亚胺单体制备[46]
Fig.29 Synthesis of trifluoromethylated polyimide monomer[46]
在金属配合物功能材料方面,2025年,Sankar等[47]利用陈试剂作为高效的三氟甲基化试剂,成功在卟啉环的外围β-位高效引入两个强吸电子的三氟甲基,得到了一系列缺电子的12-硝基-5,10,15,20-四苯基-2,3-双(三氟甲基)卟啉及其过渡金属(Co、Ni、Cu、Zn)配合物。通过三氟甲基和硝基的电子和位阻调控,使得母体卟啉呈现出高度扭曲的鞍形空间构型,优化了其三阶非线性光学性能(NLO)以及光致发光行为,在光动力治疗和先进发光器件领域展现出应用前景(图30)。
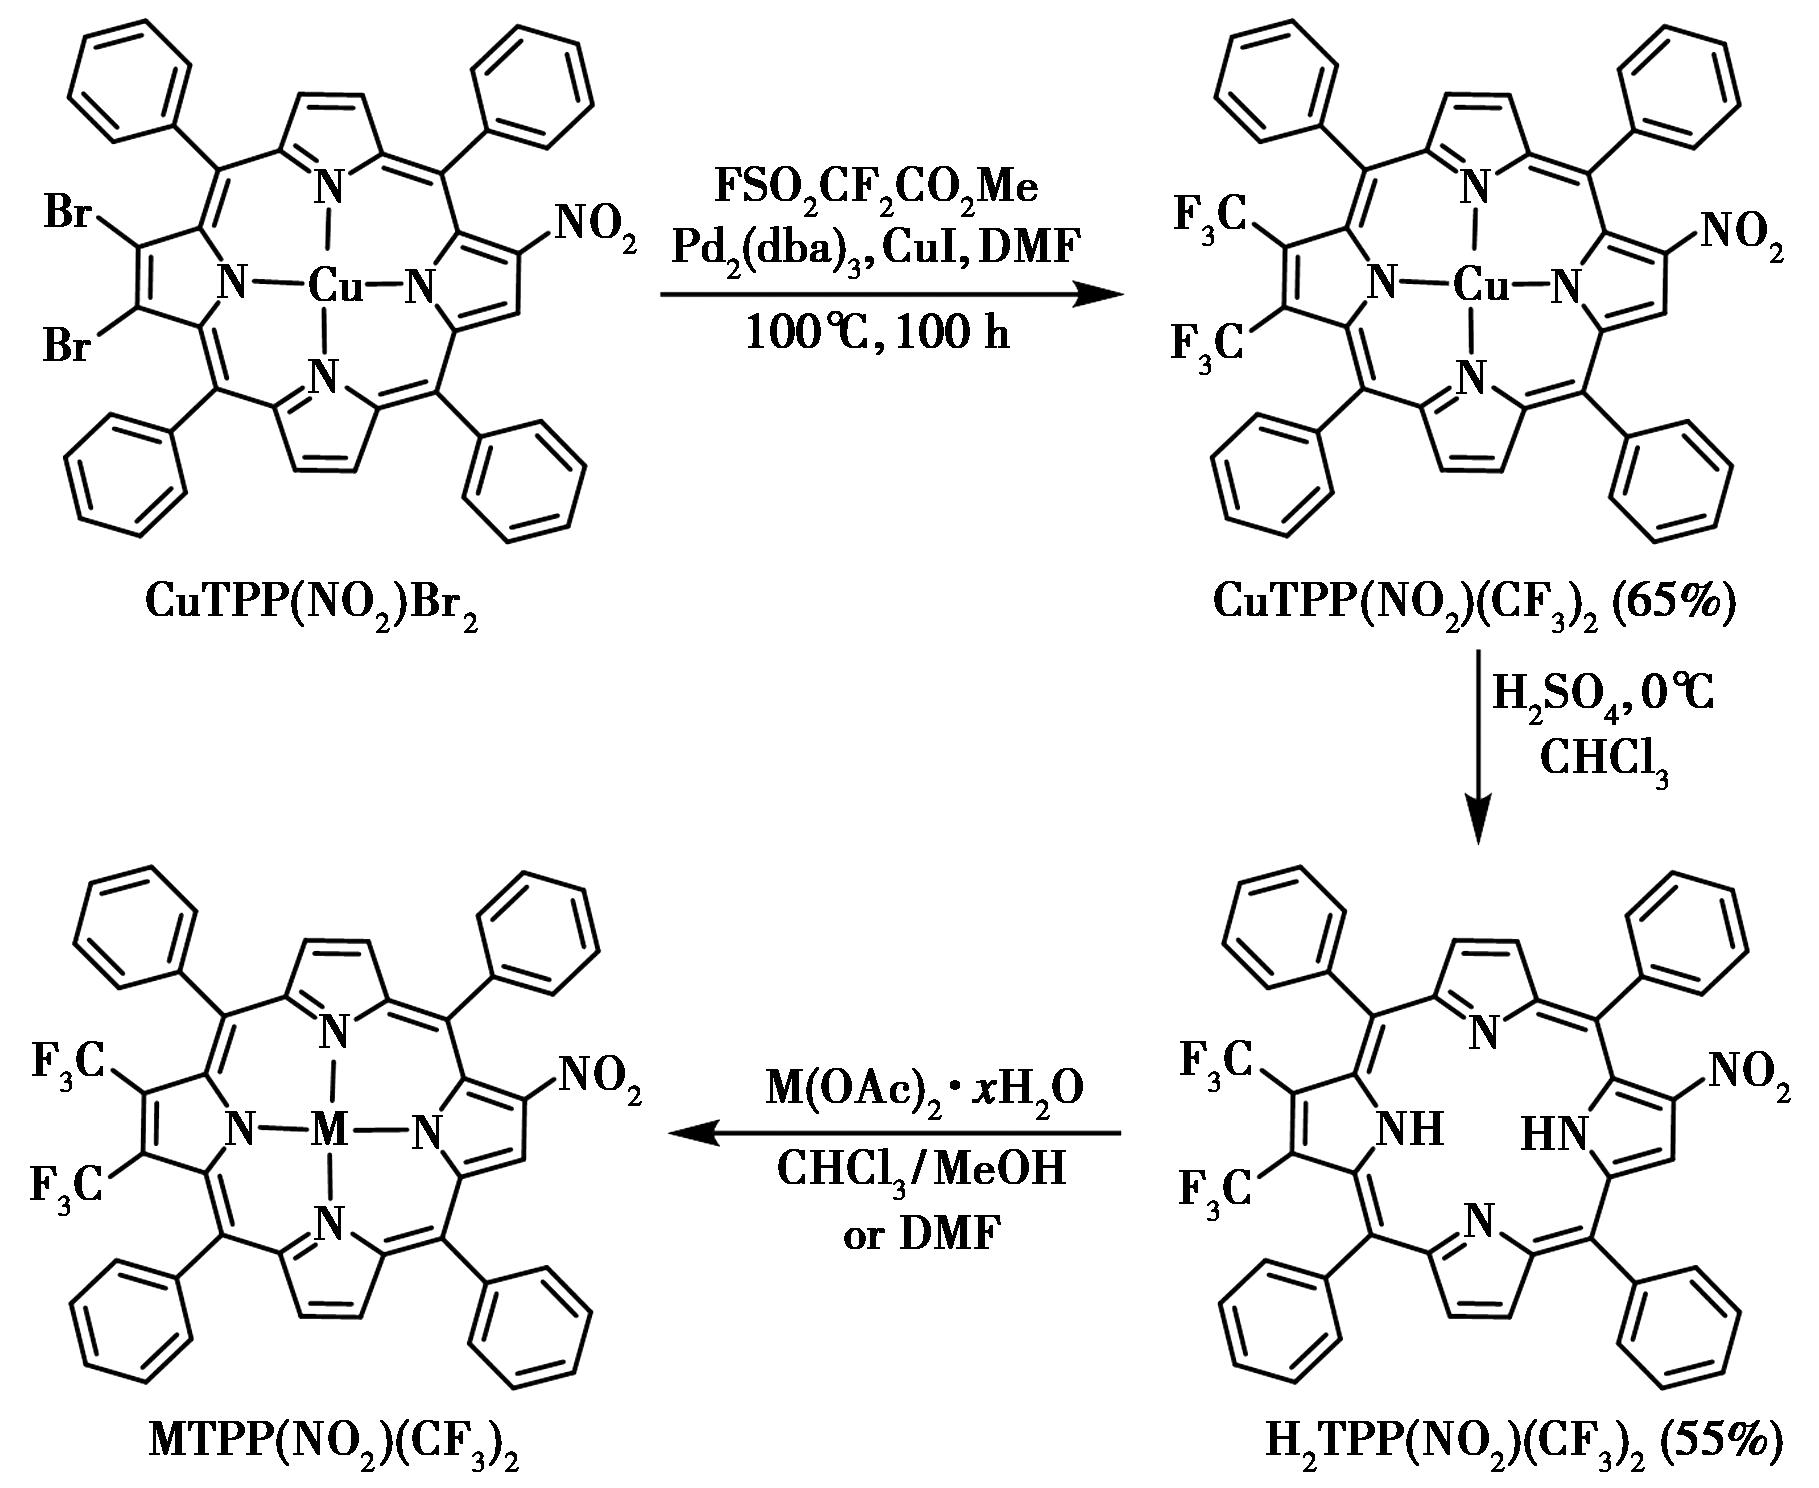
图30 三氟甲基取代卟啉配合物的合成[47]
Fig.30 Synthesis of trifluoromethylated porphyrin complexes[47]
在电化学储能领域,陈试剂分子中的氟磺酰基、二氟烷基等官能团赋予其优异的电化学活性与界面调控能力。它可优先于电解液组分发生氧化还原反应,分解生成以氟化锂、硫氧化物为主的无机界面膜,同时有效清除电解液中的有害杂质,并调控锂、钠离子的溶剂化结构。自2020年以来,陈试剂在锂/钠离子二次电池及锂金属负极界面修饰方向的相关研究取得快速发展。
在正极界面(CEI)调控方面,2021年,Zheng等[48]将陈试剂硅酯作为电解液添加剂应用于富镍正极LiNi0.9Co0.05Mn0.05O2(NCM90)体系中。研究表明,陈试剂硅酯能够有效清除电解液中残留的H2O以及有害的HF和PF5物种,抑制副反应的发生。更为关键的是,由于陈试剂硅酯具有较高的HOMO能级,其在正极表面优先氧化分解,形成了一层致密且富含无机成分的正极电解质界面(CEI)膜,从而大幅提升了电池在高温及高压条件下的循环稳定性和反应动力学(图31)。
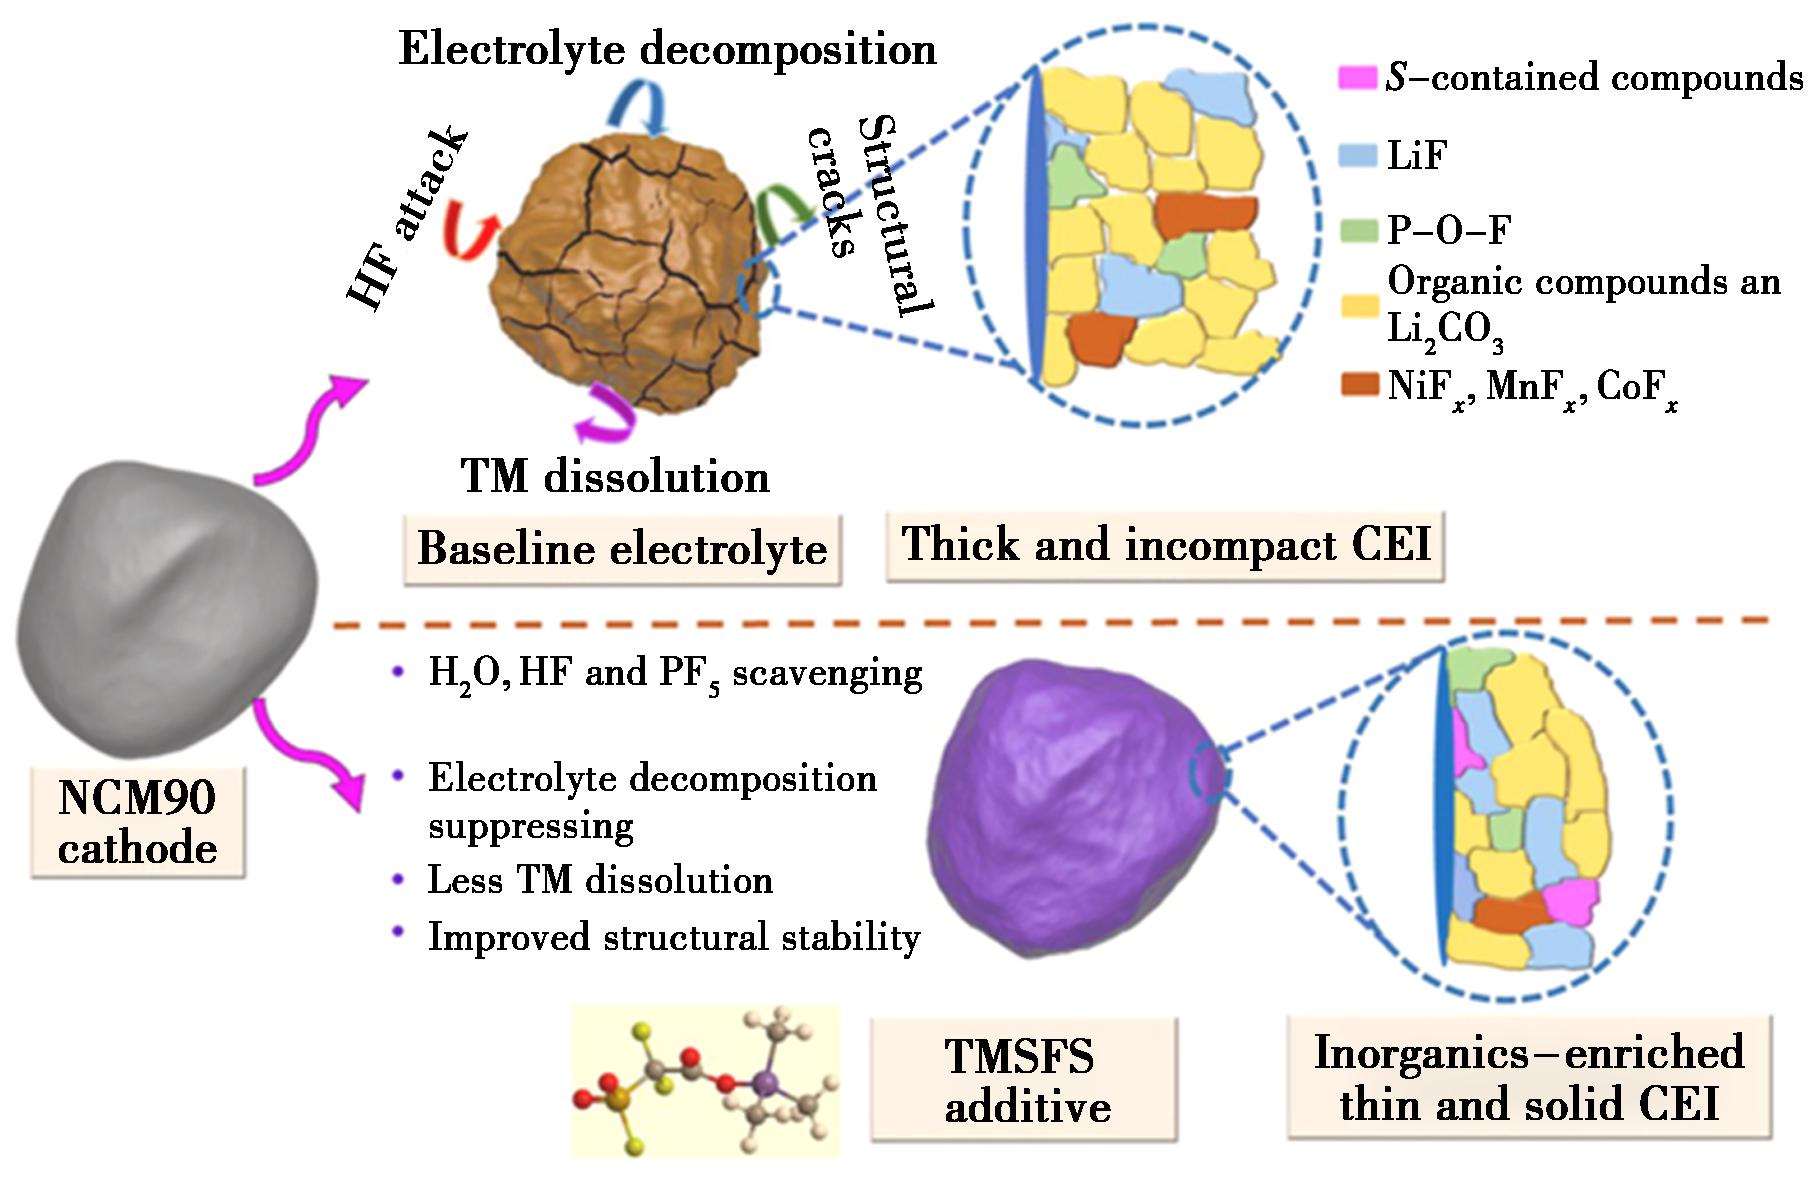
图31 陈试剂硅酯作为电解液添加剂的作用[48]
Fig.31 Role of Chen′s silyl ester reagent as an electrolyte additive[48]
2020年,Cheng等[49]探索了陈试剂作为新型电解液添加剂在4.45 V LiCoO2/石墨软包电池中的应用。密度泛函理论(DFT)计算与实验表明,陈试剂具有比常规碳酸酯溶剂更低的最低未占分子轨道(LUMO)能级,能够优先在石墨负极被还原,原位构筑出具备高锂离子电导率的坚固固体电解质界面(SEI)膜,显著降低了界面阻抗,并大幅改善了电池在-10 ℃低温下的放电性能及高压循环稳定性。
2026年,Guo等[50]针对LiCoO2(LCO)在4.5 V及以上高电压循环时正极界面由于电解液持续氧化分解而过度增厚、导致电荷转移阻抗急剧增加的问题,提出了一种基于竞争性吸附(Competitive Adsorption)调控添加剂成膜参与度的新型界面优化策略。研究人员指出,自由溶剂的无序分解常会导致添加剂过度消耗以及膜结构的非均匀化。而使用陈试剂作为多功能添加剂构筑致密正极界面时,通过竞争性吸附作用优先锚定电解液中的自由溶剂,从而温和地调节了陈试剂在正极界面构筑中的界面吸附与氧化分解行为。这一设计遏制了高电压下电荷转移阻抗的连续恶化,使 LiCoO2正极展现出优异的常温/高温高电压循环稳定性(图32)。
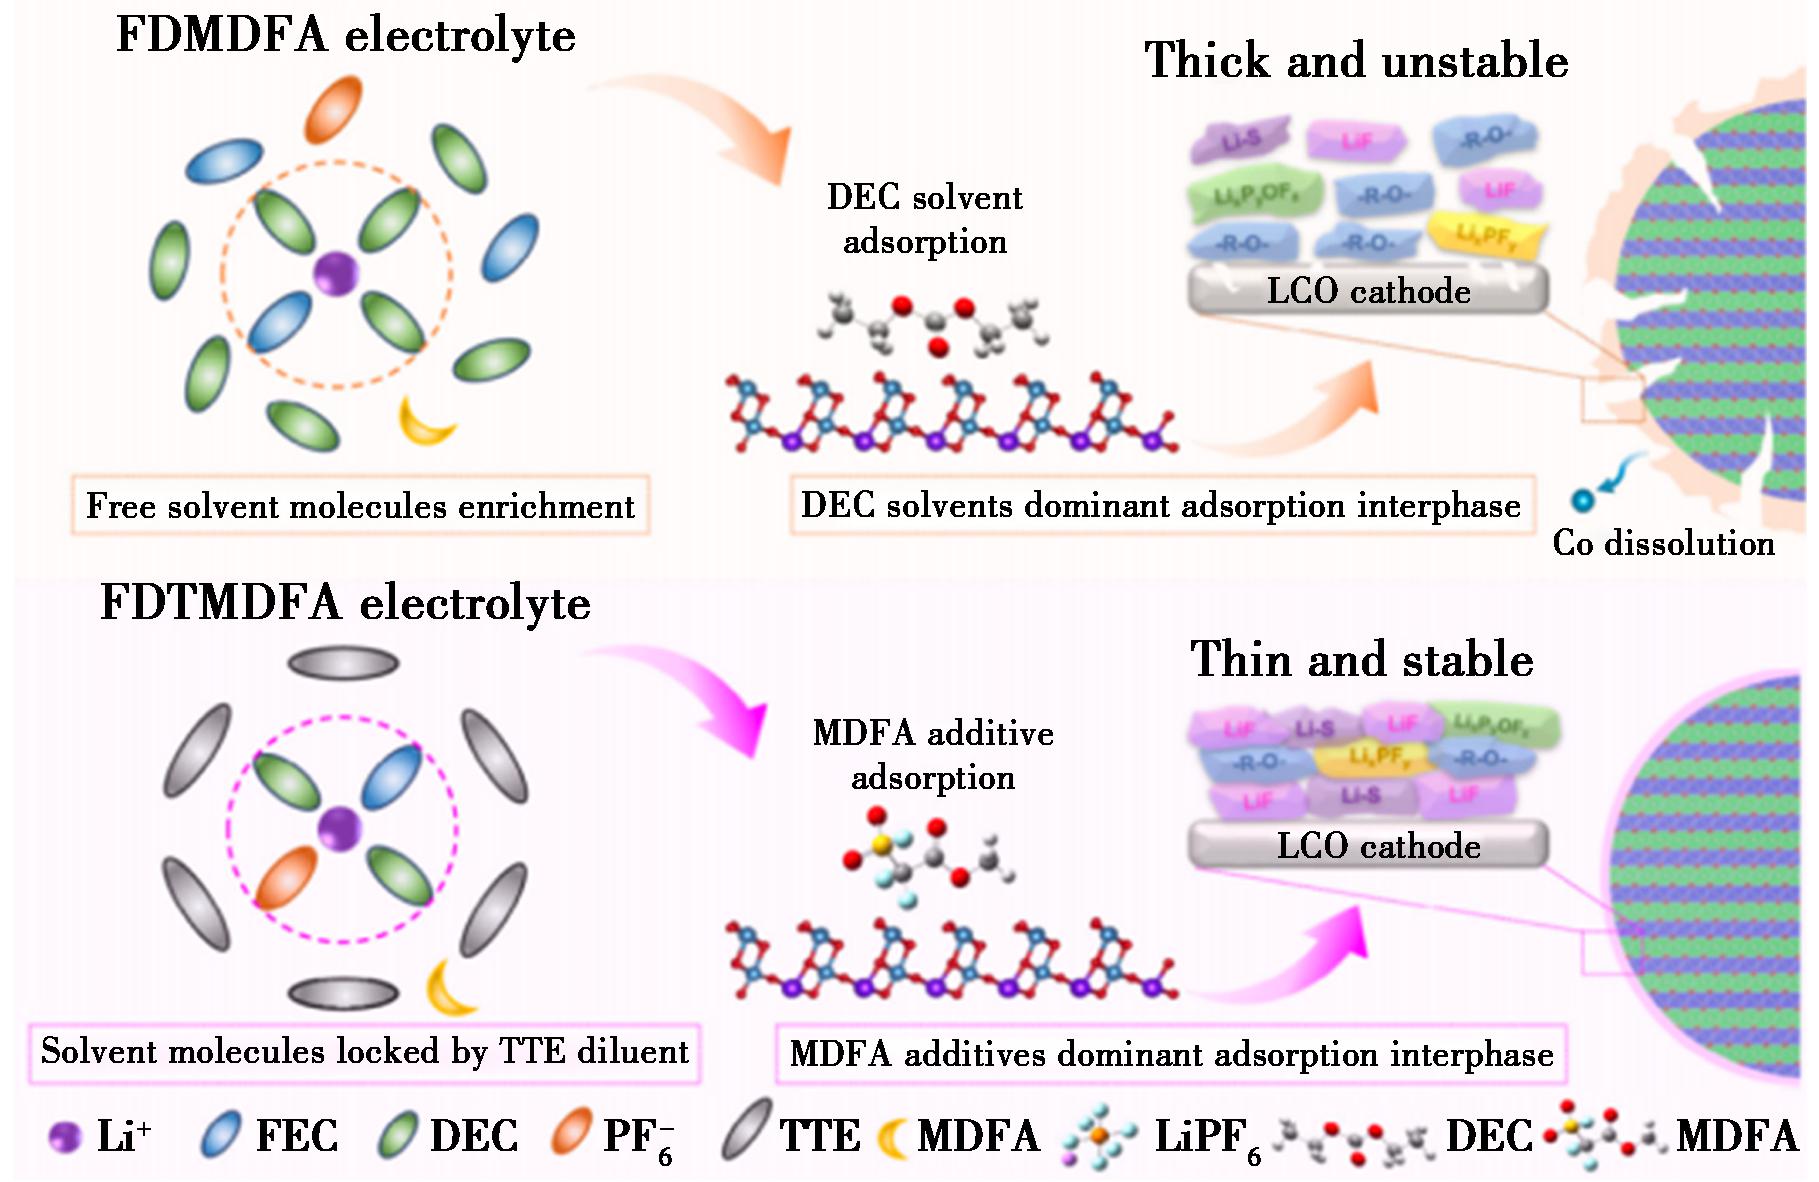
图32 竞争性吸附机制调控LCO正极界面膜[50]
Fig.32 Competitive adsorption mechanisms regulate the CEI layer of LCO cathodes[50]
同年,Li等[51]基于陈试剂,设计了高压石墨||NCM622全电池(2.0 Ah)电解质。在负极侧,其还原产生富含氟聚合物、LiF及Li2SO3的致密固体电解质界面膜;在正极侧则通过消除HF构建低阻抗富LiF的正极界面膜,表明了陈试剂中特殊基团对双界面的协同调控能力。
针对锂金属负极的界面稳定性问题,2022年,Xu等[52]报道利用陈试剂酸预处理锂金属箔。在处理过程中,陈试剂酸的羧基首先与活泼的锂金属发生自发化学反应,紧密锚定在锂表面形成锂盐。与此同时,其分子内部不稳定的氟磺酰基二氟碳链发生原位分解,同步生成致密的高机械强度的LiF和高锂离子电导率的硫化物(Li2S/Li2SOx)。这种富含LiF和硫化物的人工SEI从根本上改变了界面锂离子的沉积动力学,实现了金属锂的无枝晶高稳定循环。
2023年,Wang等[53]报道,陈试剂可作为非溶剂化共溶剂构筑局部高浓度电解液(FsCE),应用于宽温域高压富镍锂金属电池。它不进入Li+内溶剂化鞘层,可与DFOB-阴离子协同分解,在锂负极表面构筑异质相SEI膜,实现宽温度范围内均匀致密的锂沉积,降低界面活化能与界面阻抗,提升锂的镀-剥离可逆性。采用50 μm薄锂负极、高载量NCA正极(2.5 mAh/cm2)的锂金属全电池室温下可实现200次循环、90%容量保持率;该电解液同时在-30~60 ℃的宽温区间显著改善电池循环稳定性,为耐宽温锂金属电池电解液设计提供新思路。
2025年,Fan[54]报道将陈试剂酸与金属锂发生化学反应,在锂金属表面预先构筑榫卯结构的陈试剂锂盐基底层,实现界面层与锂基底的强结合;进一步在电解液中引入结构同源的硅基修饰陈试剂硅酯作为SEI增强剂,其优先于碳酸酯溶剂发生还原分解,生成与基底层组分匹配的界面产物,二者嵌合形成增强型SEI(ESEI)。该有机-无机杂化界面富含LiF、Li2S、Li2O等无机组分,可有效抑制锂枝晶生长,在碳酸酯电解液体系中使锂对称电池实现超过2100 h长循环,平均库仑效率达99.2%;匹配高载量LFP正极的锂金属全电池也表现出显著提升的循环稳定性,为构筑兼具高本征强度、强基底结合力的人工SEI提供了新思路。
同年,Hong等[55]报道将陈试剂用作醚-酯复合电解液的共溶剂。它的氟磺酰基团能够弥补羰基的电子云缺失,提供额外Li+配位位点;在 1 mol/L LiFSI-0.2 mol/L LiNO3/EC-TEGDME电解液体系内,陈试剂可协同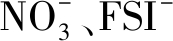 阴离子分解,生成富含LiF、Li3N的无机型SEI,诱导致密锂沉积并抑制锂枝晶,同时改善体系抗氧化能力与锂离子输运动力学。装配得到的Li||NCM811电池在4.3 V、1 C下循环400圈容量保持率达70%,为锂金属电池电解液的溶剂化与界面工程提供了新的分子层面设计思路(图33)。
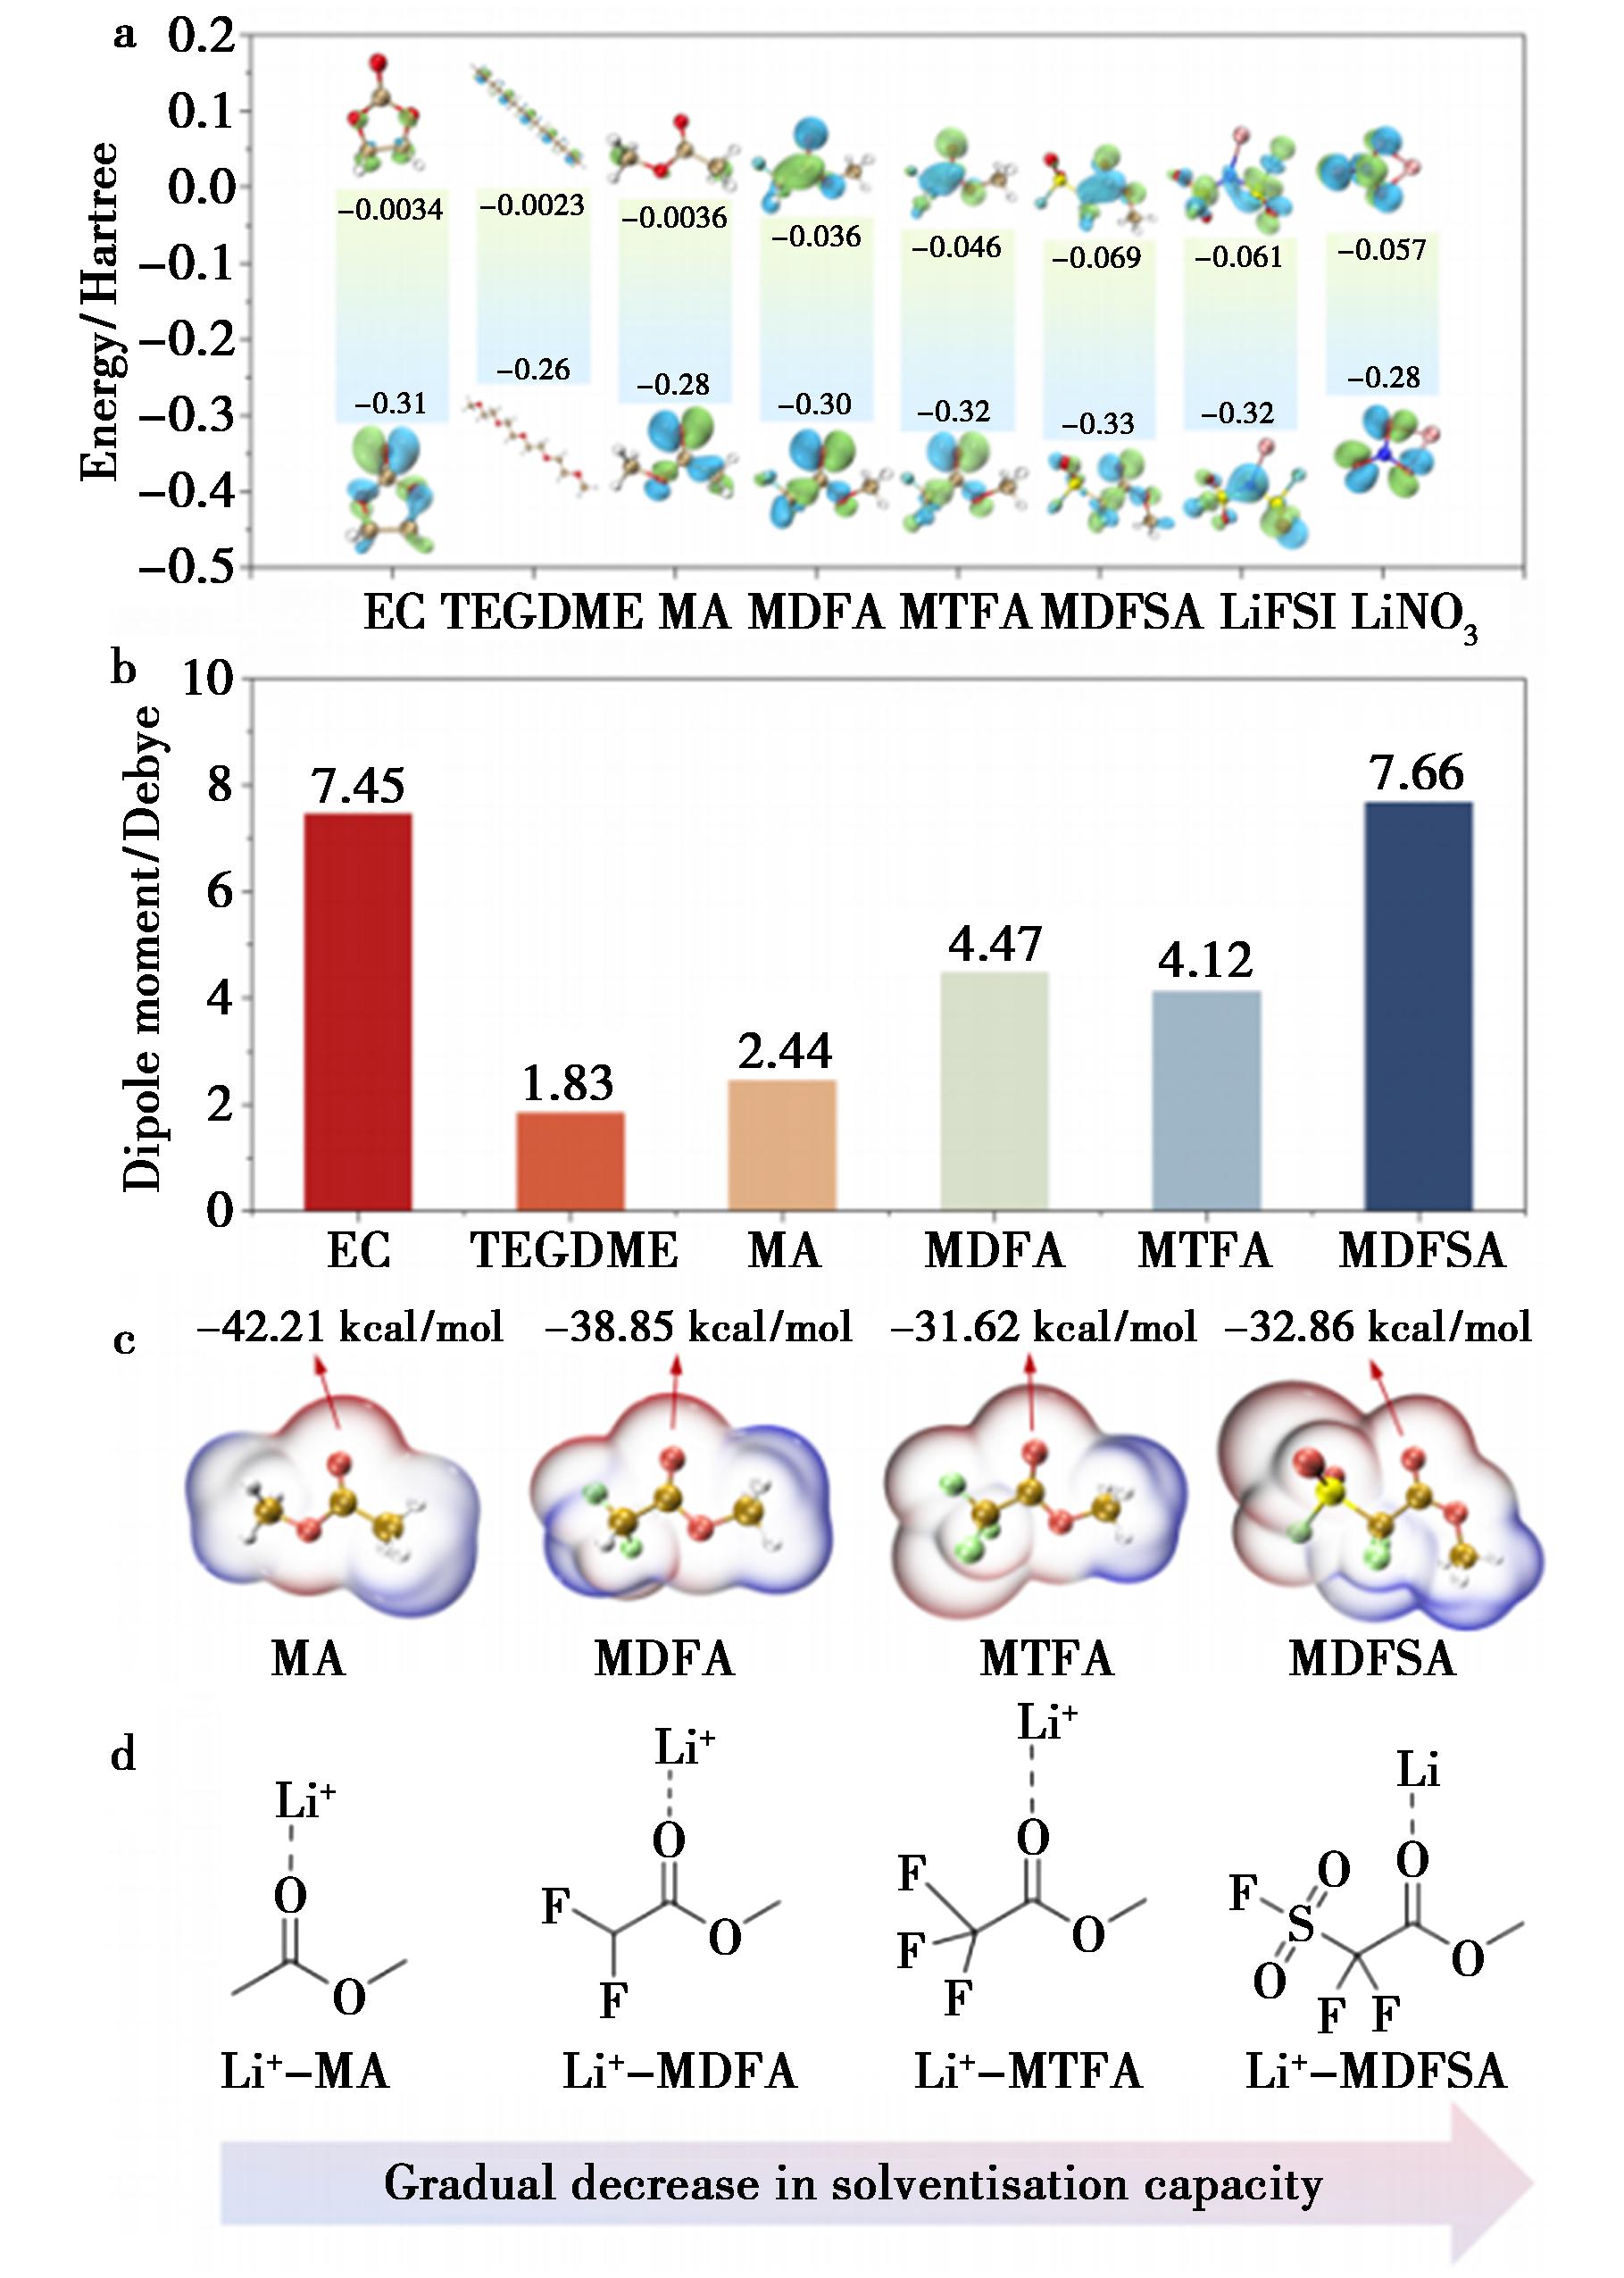
图33 陈试剂用作锂离子电池负极电解液添加剂的机理[55]
Fig.33 Mechanism of Chen′s reagent as an additive in anode electrolytes for lithium-ion batteries[55]
同年,Wang等[56]报道将陈试剂与阻燃磷系溶剂TFP复配,构筑局部高浓度电解液(LHCE),实现正负极界面的协同稳定,同步改善电池的循环寿命与热安全性,以解决高温条件下电解液-电极间因剧烈副反应引发的性能衰减与安全隐患。陈试剂参与构筑热、结构双重稳定的电极界面,搭载该电解液的NCM811||石墨软包电池在 60 ℃高温下循环1200圈仍保持79.6%的容量保持率,远优于商用碳酸酯电解液体系(125圈仅23.7%容量保持);同时充电态软包电池也展现出良好安全特性,体现了陈试剂类氟磺酰分子在高温高安全电解液中的应用潜力(图34)。
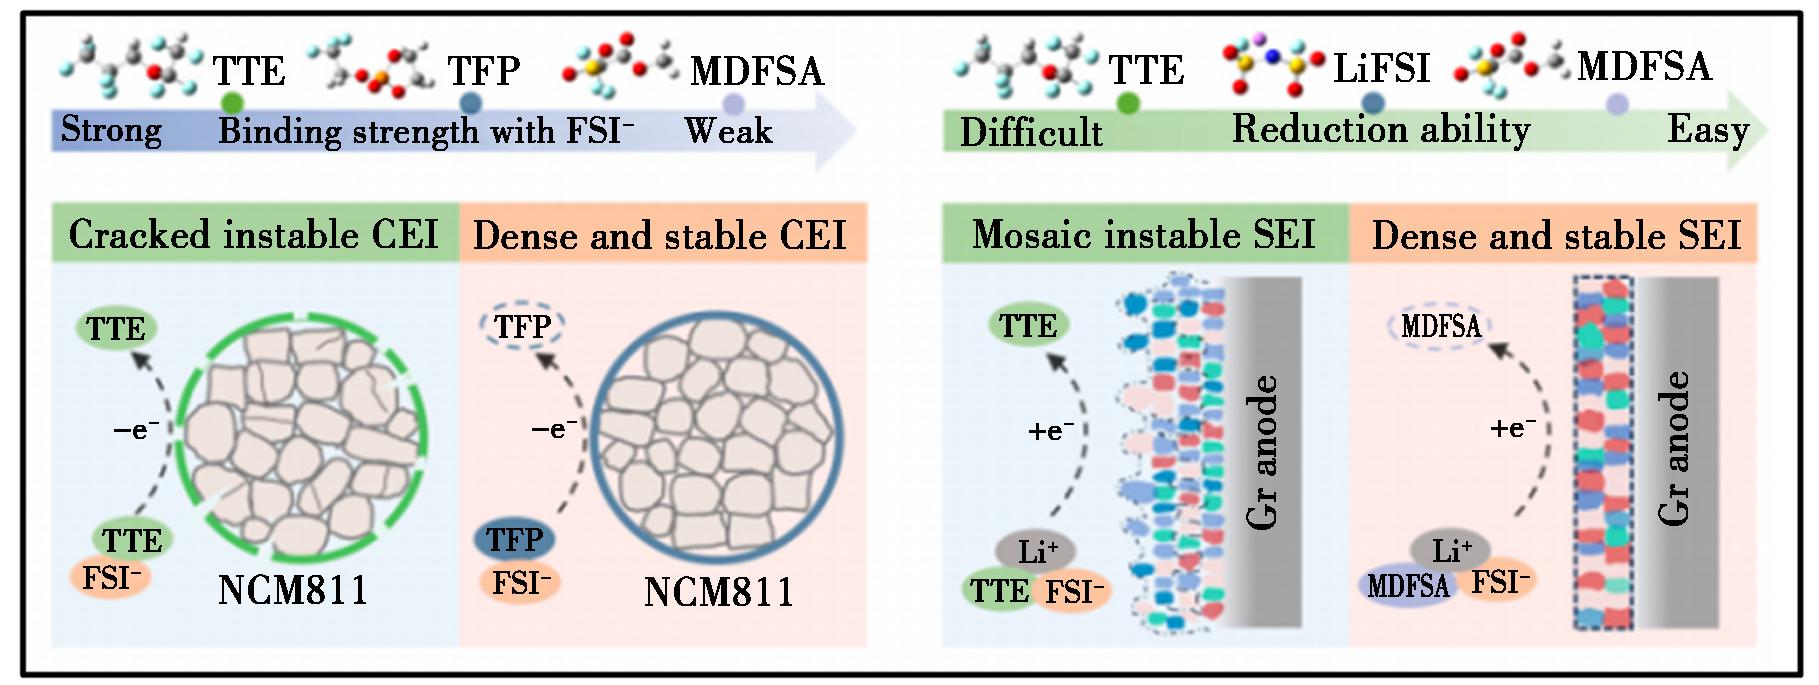
图34 陈试剂与磷酸酯复配体系的界面调控机制[56]
Fig.34 Mechanisms of interfacial regulation in a composite system of Chen′s reagent and phosphate esters[56]
面向快充应用场景,2026年,Liu等[57]报道将陈试剂硅酯作为多功能电解液添加剂,借助分子中氟磺酰基团的相邻元素诱导效应,其硫原子可催化 分解中间体向LiF、Li3PO4等稳定SEI组分转化;同时陈试剂硅酯自身发生电化学分解,生成包含(TMS)2O有机相以及Li2S、Li2SO4无机相的致密多层SEI膜。除此之外,该添加剂还发挥弱溶剂化效应,降低FEC与Li+的配位强度,加快锂离子迁移动力学。经陈试剂硅酯改性的电解液使石墨负极在60 ℃、10 C条件下仍可输出300 mAh/g比容量;对应的NCM811||石墨软包电池60 ℃循环200圈容量保持率可达87.8%,满电圆柱电池也表现出抑制自放电的效果。该研究拓展了陈试剂衍生物在锂离子电池石墨负极电解液添加剂领域的应用,为面向极端工况的电解液分子设计提供新思路。
同年,Dong等[58]将陈试剂作为弱溶剂化溶剂,与高介电常数异丁腈(IBN)复配构建协同型电解液体系;陈试剂借助氟代基团的强吸电子效应削弱羰基与锂离子的相互作用,实现快速脱溶剂化,而IBN弥补弱溶剂化带来的离子缔合问题,保障电解液高离子电导率。该溶剂组合可构筑阴离子主导的溶剂化鞘,促进石墨表面生成富含LiF、Li3N的低阻抗无机型SEI膜,同时具备优异的高压抗氧化能力。该电解液赋予石墨负极10 C下192 mAh/g的比容量;匹配NCM811||石墨全电池可在4.5 V高压下稳定工作,-60 ℃仍可输出101 mAh/g可逆比容量,1.2 Ah软包电池在3 C、-50 ℃条件下分别实现75.3%与45.2%的容量保持率。该研究拓展了陈试剂在宽温域、快充高压锂离子电池电解液中的应用,为极端工况电解液分子设计提供思路。
对硬碳负极钠离子电池体系而言,传统含C—F键成膜分子(如FEC)的C—F键键能较高,电化学还原过程滞后于钠离子在硬碳表面的预吸附行为,进而引发剧烈的界面副反应。2025年,Yang等[59]将陈试剂用作钠离子电池电解液成膜添加剂,其分子的强吸电子基团SO2F中S—F键较易发生反应,使其优先于钠离子在硬碳负极表面发生还原,克服传统FEC因钠离子提前吸附而滞后分解的缺陷,可提前构筑富含无机组分的SEI膜,提升界面离子电导率并抑制副反应与产气现象。采用陈试剂添加剂的硬碳负极在5 C倍率下可输出252 mAh/g比容量,实现5000次以上稳定循环;对应的4.6 Ah软包电池循环1000圈后容量保持率可达89.3%,相较FEC体系展现出显著的性能优势(图35)。
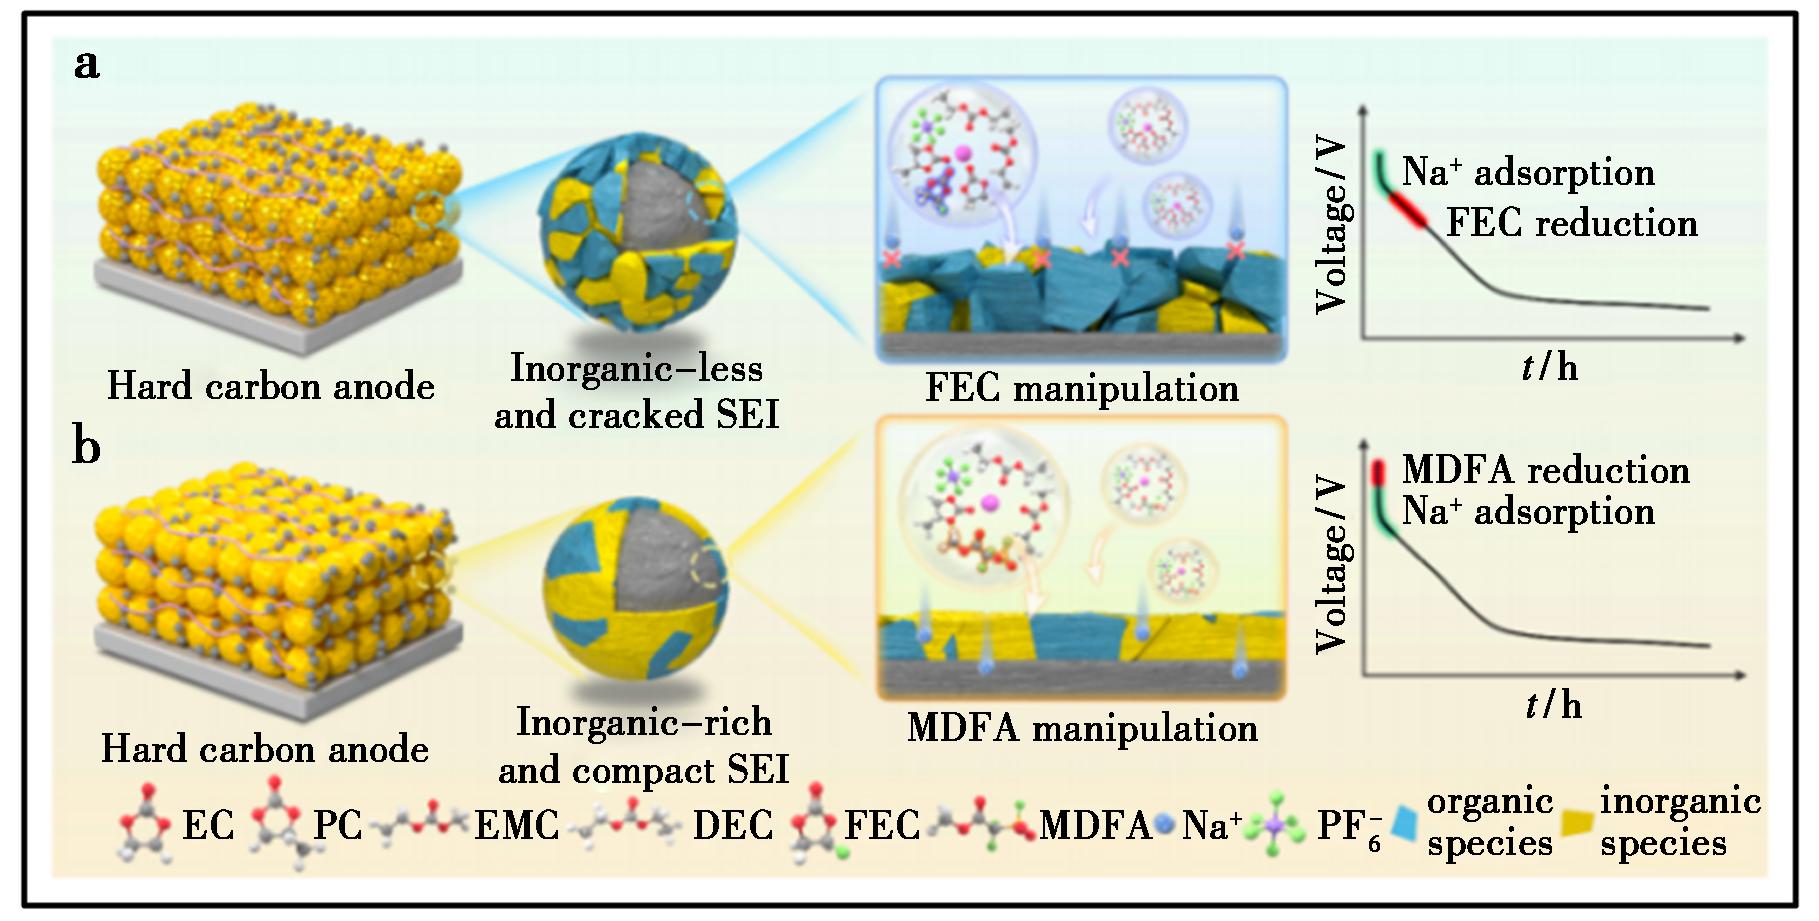
图35 陈试剂对硬碳负极SEI膜的调控作用[59]
Fig.35 Regulatory role of Chen′s reagent on the SEI film of hard carbon anodes[59]
陈试剂及其衍生物既可作为合成砌块构筑含氟功能材料,又可通过优先氧化还原、调控溶剂化行为实现锂/钠离子电池SEI/CEI界面的改性优化,有效抑制副反应并拓宽电池工作温区,已充分展现出其在先进电化学储能材料领域巨大的研究潜力与拓展空间。
4 总结和展望
陈试剂作为我国原创的经典氟烷基化试剂,兼具重要的学术价值与应用潜力。它具有独特的极化分子骨架,通过对其酯基与氟磺酰基两大活性位点进行定向修饰,已开发出铜盐、银盐、三甲基硅酯、磺酰氯、羧酸等衍生试剂,具有多重活化路径,使得该试剂突破了传统单一作为三氟甲基化试剂的局限,逐步发展为集亲核三氟甲基化、二氟卡宾转移、自由基氟烷基化、亲电氟烷硫基化等于一体的多功能合成砌块。在合成方法学层面,该试剂体系已适配铜催化、光氧化还原催化、串联环化等多种模式,可完成杂环、烯烃、醇类等多类底物的氟化修饰;在应用层面,其价值已延伸至医药农药后期氟化改性与电化学储能界面调控等,展现出从基础研究到工业应用的广泛潜力。
展望未来,陈试剂的应用研究将围绕合成方法学、医药农药创制和先进功能材料三个方向持续深化。在合成方法学领域,陈试剂已从最初的亲核三氟甲基化试剂发展为兼具三氟甲基化、二氟卡宾转移、自由基二氟烷基化、亲电二氟烷硫基化等多种功能的氟烷基化试剂,未来需进一步拓展光/电催化等新型活化模式,发展高对映选择性不对称氟烷基化体系,并拓展至其他更具挑战性的底物。在医药农药领域,陈试剂已在抗病毒核苷类药物、KRAS抑制剂、杀虫剂及天然产物后期修饰中展现出独特价值,有望为更多创新药物和农药分子的氟化修饰提供高效工具。在先进功能材料方面,陈试剂的应用已从光电小分子、聚酰亚胺膜和卟啉配合物等拓展至电化学储能领域,其作为电解液添加剂可优先分解构筑富含LiF、Li2S等无机组分的稳定界面膜,有效抑制副反应并拓宽电池工作温区,在锂/钠离子电池的高电压、宽温域和快充等极端工况下展现出优异的界面调控潜力。总体而言,随着合成方法学的持续创新、医药农药领域的广泛应用以及新能源材料等交叉方向的不断拓展,陈试剂体系有望在更多领域中发挥更大的推动作用。
[1]Müller K,Faeh C,Diederich F.Science,2007,317(5846):1881-1886.
[2]Inoue M,Sumii Y,Shibata N.ACS Omega,2020,5(19):10633-10640.
[3]Tomashenko O A,Grushin V V.Chem.Rev.,2011,111(8):4475-4521.
[4]Chen Q Y,Wu S W.J.Chem.Soc.,Chem.Commun.,1989,11:705-706.
[5]Chen Q Y.J.Fluor.Chem.,1995,72(2):241-246.
[6]Chen Q Y.Chin.J.Org.Chem.,2001,21(11):805-809.
[7]Zhang C P,Chen Q Y,Guo Y,Xiao J C,Gu Y C.Coord.Chem.Rev.,2014,261:28-72.
[8]Liu C,Guo Y,Xiao J C.Chem.Eur.J.,2024,10(1):7-18.
[9]Xie Q Q,Hu J B.Chin.J.Chem.Eur.J.,2020,38(2):202-212.
[10]Clarke S L,Mcglacken G P.Chem.Eur.J.,2017,23(6):1219-1230.
[11]Huang G L,Xue X S.Acta Chim.Sin.,2024,82(2):132-137.
[12]Zhao G,Wu H,Xiao Z W,Chen Q Y,Liu C.RSC Adv.,2016,6(55):50250-50254.
[13]Le B J,Wu H,Hu X J,Zhou X M,Guo Y,Chen Q Y,Liu C.Tetrahedron Lett.,2020,61(50):152624.
[14]Wu X,Qiu X,Lou W R,Zhang S X,Zhang C Y,Ma X Y,Liu C.Molecules,2024,29(12):2849.
[15]Liu Y A,Wu H,Guo Y,Xiao J C,Chen Q Y,Liu C.Angew.Chem.Int.Ed.,2017,56(48):15432-15435.
[16]Zhang H Z,Xiao W C,Wu F H,Ma X Y,Liu C.Sci.China Chem.,2025,68(5):1763-1778.
[17]Lin Q Z,Liu Y A,Xiao Z W,Zheng L P,Zhou X M,Guo Y,Chen Q Y,Zheng C G,Liu C.Org.Chem.Front.,2019,6(4):447-450.
[18]Zhang S,Xiao W,Wu J,Wu F,Huang H,Ma X,Shi Y,Liu C.Molecules,2024,29(23):5622.
[19]Tian F,Kruger V,Bautista O,Duan J X,Li A R,Dolbier W R,Chen Q Y.Org.Lett.,2000,2(4):563-564.
[20]Fuchibe K,Ichikawa J.Chem.Commun.,2023,59(18):2532-2540.
[21]Yamani K,Pierre H,Archambeau A,Meyer C,Cossy J.Angew.Chem.Int.Ed.,2020,59(42):18505-18509.
[22]Ma X S,Pinto W,Pham L N,Sloman D L,Han Y X.Eur.J.Org.Chem.,2020,2020(29):4581-4605.
[23]Tang H J,Shi X M,Zhu X Y,Wang C Q,Feng C.Chin.J.Chem.,2023,41(22):2981-2987.
[24]Fuchibe K,Miura T,Ichikawa J.Eur.J.Org.Chem.,2025,28(35):e202500586.
[25]Yuan W J,Shou J Y,Qing F L.Org.Lett.,2025,27(51):14276-14280.
[26]Sang X H,Wang J,Zhou J,Xu Y,An J,Warshel A,Huang Z W.J.Am.Chem.Soc.,2023,145(50):27248-27253.
[27]Levchenko K,Datsenko O P,Serhiichuk O,Tolmachev A,Iaroshenko V O,Mykhailiuk P K.J.Org.Chem.,2016,81(14):5803-5813.
[28]Cabrera P J,Allais C,Arcari J T,Gonz lez-esguevillas M,Mcinturff E L,Reese M R.Org.Process Res.Dev.,2024,28(4):1119-1128.
[29]Sasaki I,Tada M,Liu Z Y,Tatsuta M,Okura T,Aoki M,Takahashi K,Ishioka N S,Watanabe S,Tanaka H.Org.Biomol.Chem.,2023,21(36):7467-7472.
[30]Thomoson C S,Tang X J,Dolbier W R.J.Org.Chem.,2015,80(2):1264-1268.
[31]Zheng L P,Qiu X,Xiao Z W,Ma X Y,Gao T Z,Zhou X M,Wang Y F,Guo Y,Chen Q Y,Liu C.J.Org.Chem.,2023,88(11):7518-7524.
[32]Panja C,Puttaramu J V,Chandran T K,Nimje R Y,Kumar H,Gupta A,Arunachalam P N,Corte J R,Mathur A.J.Fluor.Chem.,2020,236:109516.
[33]Yu W,Xu X H,Qing F L.Org.Lett.,2016,18(19):5130-5133.
[34]Luo X W,Zhang B,Xi C J.Green Chem.,2021,23(6):2324-2328.
[35]Zou S,Luo X W,Chen C,Xi C J.Org.Biomol.Chem.,2022,20(18):3726-3730.
[36]Hu J,Li S Y,Zheng S C,Zhao X M,Wang X L.Synthesis,2022,54(9):2282-2288.
[37]Maddess M L,Scott J P,Alorati A,Baxter C,Bremeyer N,Brewer S,Campos K,Cleator E,Dieguez-vazquez A,Gibb A,Gibson A,Howard M,Keen S,Klapars A,Lee J,Li J,Lynch J,Mullens P,Wallace D,Wilson R.Org.Process Res.Dev.,2014,18(4):528-538.
[38]Mangla P,Sanghvi Y S,Prasad A K.Curr.Protoc.,2021,1(12):e328.
[39]Ren J Z,Ji X,Zhang J,Yu Z W,Wang X Y,Xiong L X,Yang N,Tang L F,Li Z M,Fan Z J.J.Agric.Food Chem.,2024,72(14):8072-8080.
[40]Cai Y,Gu H F,Li L,Liu X,Bai Y,Shen L,Han B,Xu Y G,Yao H H.Pharmacol.Res.,2024,210:107508.
[41]Shen J,White N A,Tian Q P,Sirois L E,Zhang H M,Gosselin F.Org.Process Res.Dev.,2024,28(1):92-101.
[42]Song J,Aswar V R,Jarhad D B,Jeong L S.Org.Lett.,2025,27(9):2215-2219.
[43]Duan X Y,Wang J Q,Huo X G,Shen Z,Ding Y H.Eur.J.Med.Chem.,2025,286:117283.
[44]Zhang W,Lin J H,Wu W F,Cao Y C,Xiao J C.Chin.J.Chem.,2020,38(2):169-172.
[45]Stefanello F S,Kappenberg Y G,Araújo J N,Gritzenco F,Luz F M,Martins M A P,Zanatta N,Iglesias B A,Bonacorso H G.J.Mol.Struct.,2024,1311:138350.
[46]Kim S J,Jeong S,Byun T,Kim J S,Lee H,Kim S Y.Polymers,2025,17(3):309.
[47]Jangra R,Nair A J,Kuriakose A,Acharyya J N,Prakash G V,Sankar M.Dalton Trans.,2025,54(26):10234-10245.
[48]Jiao T P,Liu G P,Zou Y,Yang X R,Zhang X Z,Fu A,Zheng J M,Yang Y.J.Power Sources,2021,515:230618.
[49]Xiang F Y,Wang P P,Cheng H.Energy Technol.,2020,8(3):2000487.
[50]Liu Z W,Shi L F,Liu Y G,Ma C,Zhang G X,Li S,Zhao W,Du C Y,Huo H,Yin G P,Guo R,Ma Y L.J.Energy Chem.,2026,117:386-396.
[51]Huang H N,Huang L L,Chen S,Liao Y H,Li W S.J.Power Sources,2026,674:239741.
[52]Yang J,Hou J M,Fang Z X,Kashif K,Chen C,Li X R,Zhou H P,Zhang S,Feng T T,Xu Z Q,Wu M Q.Chem.Eng.J.,2022,433:133193.
[53]Wang X S,Wu J R,Zhao Y,Li B,Tavajohi N,Liu Q,Duan J G,Wang D,Dong P,Zhang Y J,Li B H.J.Energy Chem.,2023,82:287-295.
[54]Wang K,Wang C T,Liu S,Du C C,Zheng Q Y,Cui J Q,Yang X X,Tang Y X,Yuan R M,Zheng M S,Fan J M,Dong Q F.Energy Environ.Sci.,2025,18(5):2610-2621.
[55]Yang Z H,Qiu C,Chen H S,Hong Y,Shi K X,Liu Q B.J.Mater.Chem.A,2025,13(38):32504-32514.
[56]Shi C Y,Li Z G,Wang M R,Hong S,Hong B,Fu Y X,Liu D,Tan R,Wang P S,Lai Y Q.Energy Environ.Sci.,2025,18(7):3248-3258.
[57]Pan T,Yang P H,Zhang S Q,Guo Q P,Zheng C M,Liu S K,Li Y J,Sun W W.Adv.Funct.Mater.,2026,36(28):e27980.
[58]Zhou W,Liu G H,Mo Y B,Zhu X,Zhu K Y,Dong X L.Energy Environ.Sci.,2026,19(1):299-311.
[59]Liao Y Q,Liu H,Zhang Y Q,Yang J Y,Ji H J,Wang D H,Yuan L X,Huang Y H,Ren Y.ACS Nano,2025,19(33):30466-30475.