氟是元素周期表中第9号元素,属于非金属。氟原子具有最强的电负性和除氢以外最小的原子半径,这些独特的理化性质使含氟化合物展现出特殊的性能,并在有机合成、材料科学及医药能源等领域获得广泛应用[1-3]。
在有机氟化学研究体系中,氟烷基化反应是向有机分子中引入氟烷基、调控分子理化性质与生物活性的手段之一(图1a)。目前学术界已发展形成多种各具特色的氟烷基化转化策略,主要涵盖亲核氟烷基化、亲电氟烷基化、自由基氟烷基化及卡宾介导氟烷基化4大主流反应体系,各类方法反应机理差异化显著、合成优势互补,共同构筑了多元化的含氟烷基化合物合成体系[4-17]。其中,亲核氟烷基化依托氟烷基负离子活性中间体进行转化,整体反应条件温和、官能团兼容性良好,发展体系最为成熟,是目前应用最广泛的氟烷基化手段,但底物适用范围往往局限于亲电性底物。亲电氟烷基化以氟烷基取代高价物种为形式正离子活性物种,可实现富电子底物的氟烷基修饰,有效弥补亲核体系的底物短板,但高活性亲电氟烷基试剂往往制备工艺复杂、成本高昂,且反应过程中选择性调控难度大,易伴随多种副反应发生。自由基氟烷基化是近十年发展迅猛的氟烷基化技术,依托光催化、氧化还原催化体系,可原位高效产生氟烷基自由基,具备反应活性高、底物普适性广、反应条件温和的优点,能够实现传统离子型反应难以完成的惰性C—H键位点氟烷基化修饰,但该类自由基反应往往区域选择性与立体选择性可控性较弱,难以实现复杂分子体系的精准定点氟烷基化转化。相较于上述三类机理清晰、体系成熟的主流策略,基于卡宾前体的氟烷基化方法是4类体系中发展相对滞后、研究体系尚不完善的分支。该方法依托独特的氟烷基卡宾活性中间体完成化学键构建,拥有区别于离子型、自由基型反应的反应性质,可实现其他三类策略难以完成的立体专一性环化、精准插入等转化,与传统氟烷基化方法形成良好互补。但该领域长期发展缓慢,核心原因在于氟烷基卡宾中间体电子结构特殊、可控性差,氟烷基卡宾前体种类稀缺,且传统条件下卡宾中间体易发生淬灭、重排等副反应,反应调控规律尚不明确,极大限制了该类方法的体系拓展,因此亟需开发新型可控的氟烷基卡宾前体与温和催化体系,填补该领域技术空白。
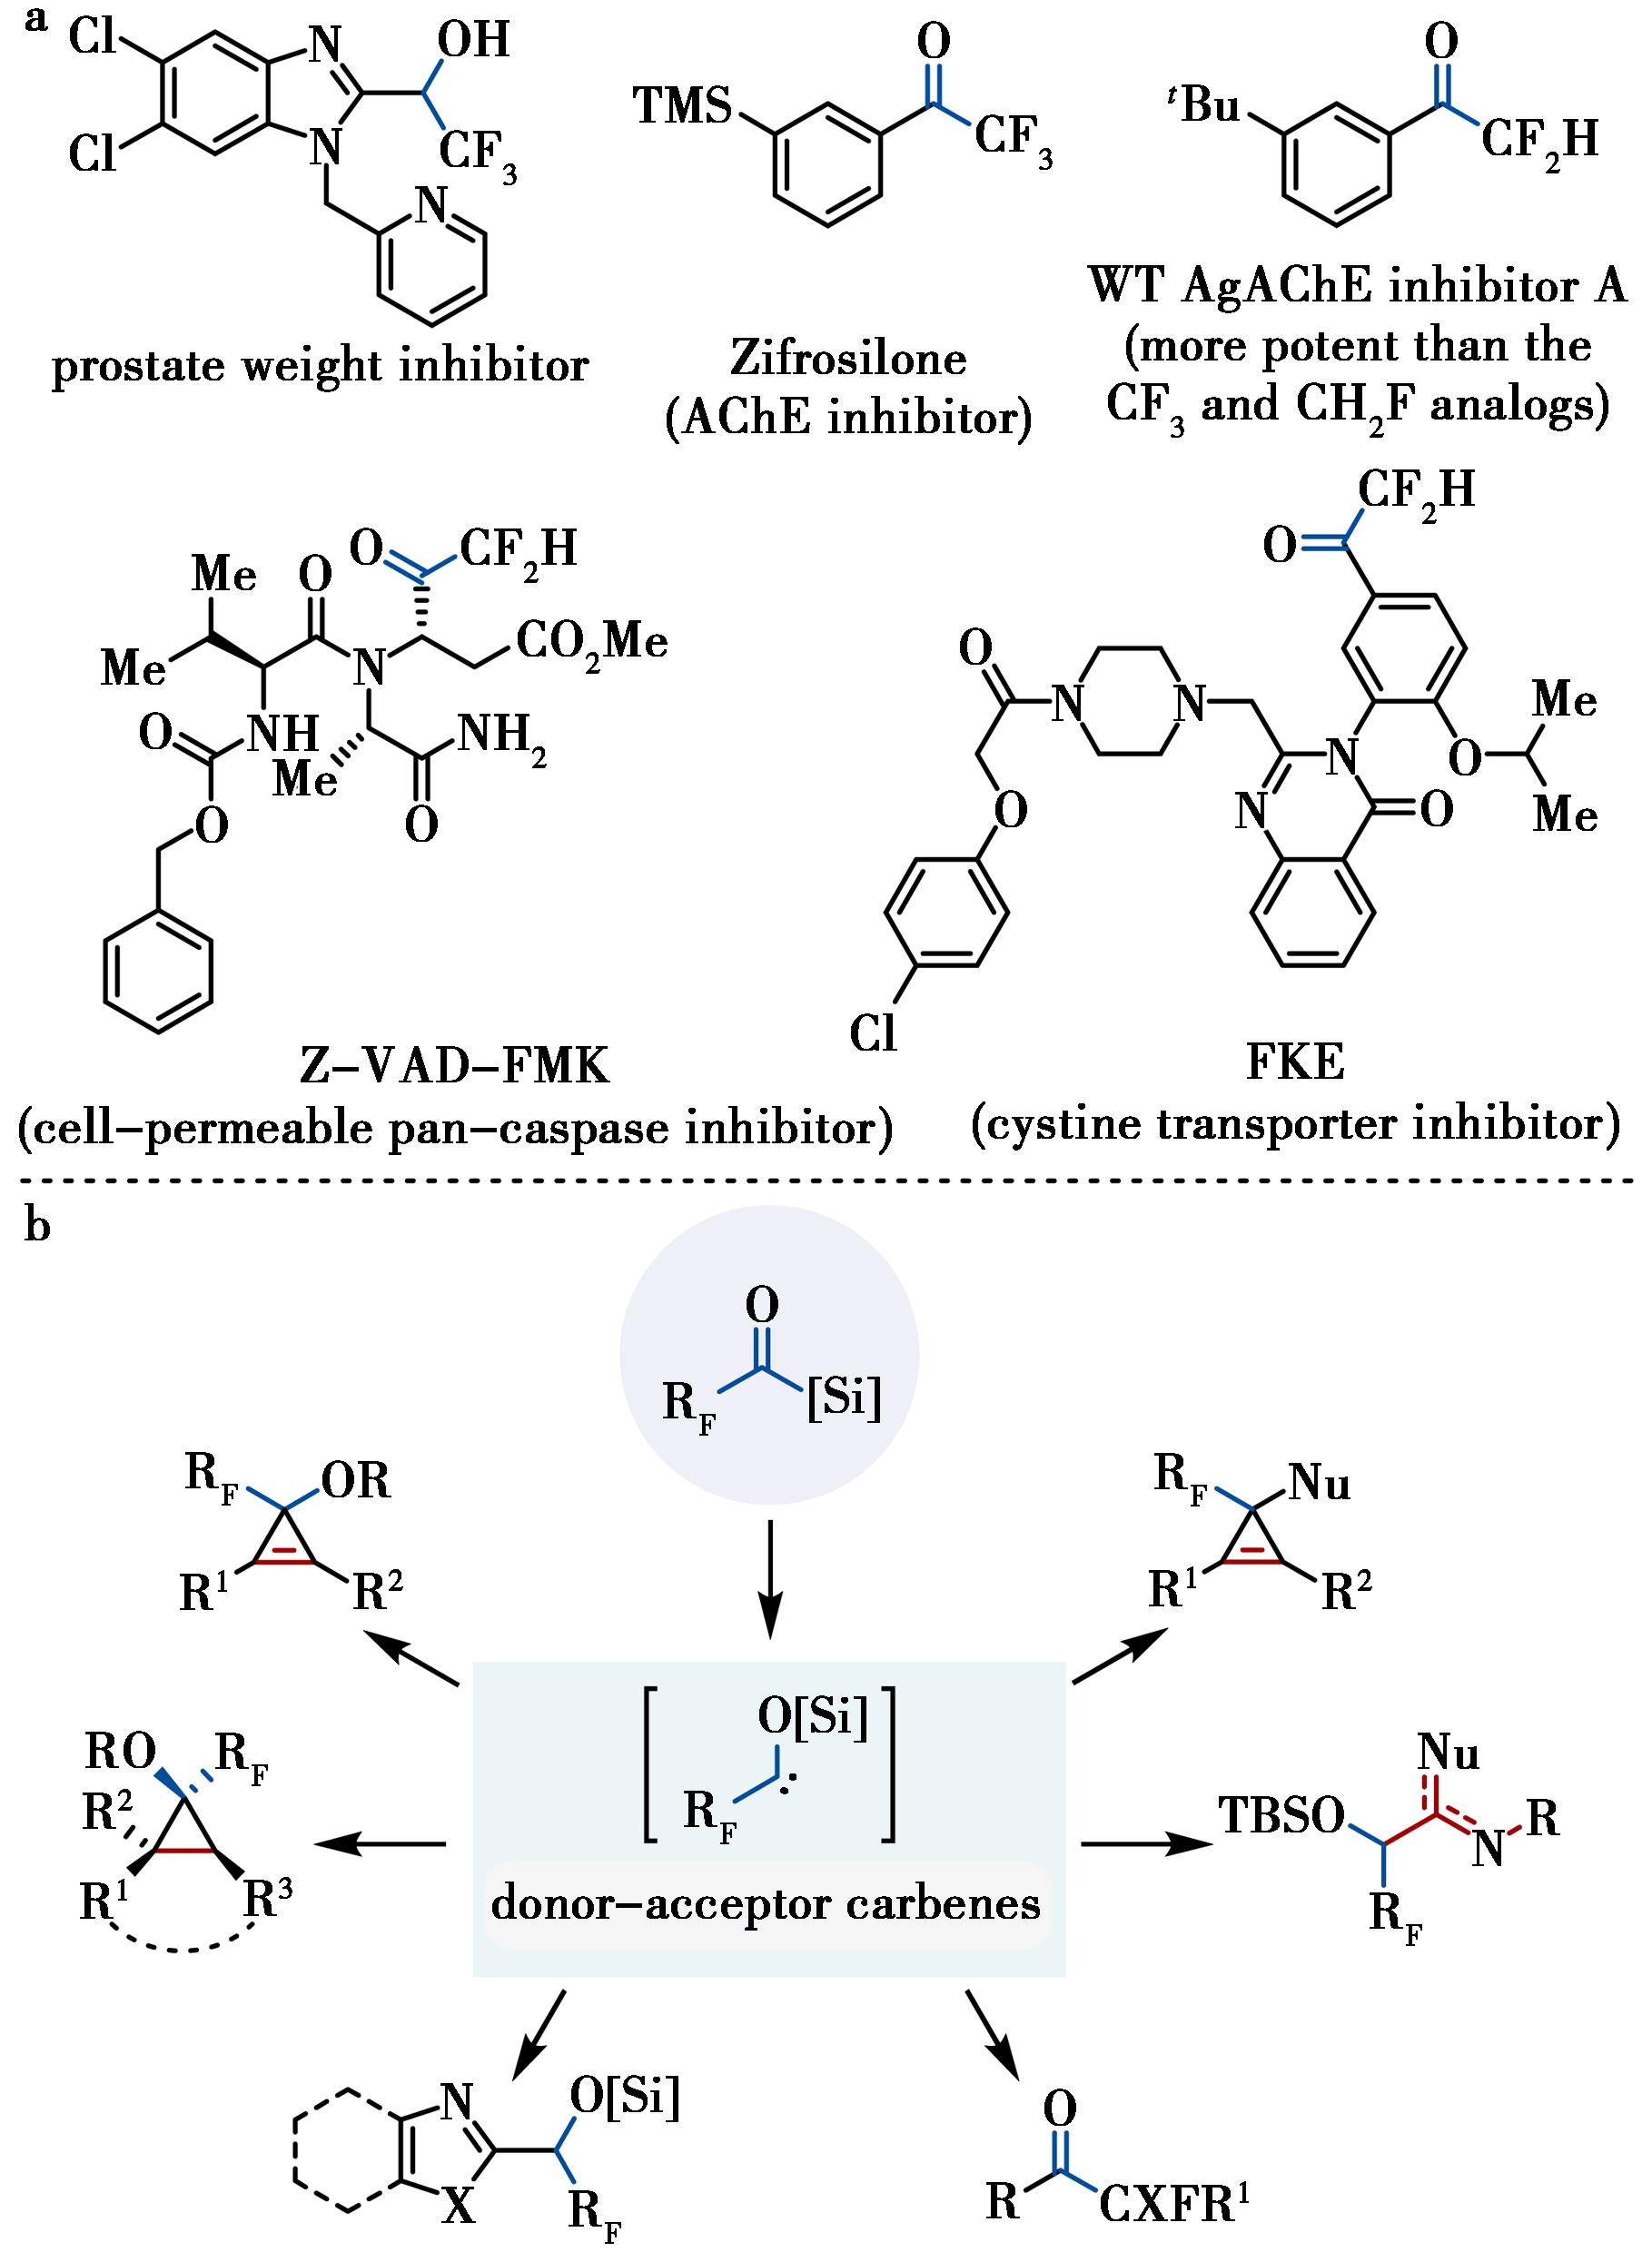
a.含氟烷基砌块的生物活性分子;b.氟烷基硅氧基卡宾及其反应
图1 氟烷基酰基硅烷参与的卡宾化学
Fig.1 Carbene chemistry of fluoroalkyl acylsilanes
氟烷基酰基硅烷是一类同时含有硅基和强吸电子氟烷基的特殊酰基硅烷试剂,因其独特的反应性而备受关注。Xu等[18,19]早期研究发现,三氟乙酰基硅烷可与有机锂试剂或格氏试剂经亲核加成-Brook重排-β-氟消除的串联过程,生成二氟或单氟取代的烯醇硅醚;其与Wittig试剂反应,经类似的硅迁移过程,可高效得到1-三氟甲基烯醇硅醚[20]。随后,Ngo等[21]系统研究了单氟及二氟乙酰基硅烷与磷、硫叶立德的反应,发现硅基的电子效应和位阻效应对反应路径具有显著调控作用。Chung等[22,23]进一步研究发现,在铟或锌介导的烯丙基化反应中,Brook重排可被完全抑制,从而生成高烯丙醇化合物。而在Lewis酸(TiCl4)促进的Sakurai反应中,可根据底物氟化程度的不同,选择性获得α-硅基酮或高烯丙醇产物[24]。上述早期工作奠定了氟烷基酰基硅烷在亲核加成和阴离子重排领域的基础,但反应类型较为单一,且始终未能将其发展为通用的卡宾前体[25-28]。
传统的金属催化卡宾转化反应,如环丙烷化、C—H键插入和X—H键插入等,通常依赖过渡金属(如Pd、Rh、Cu等)生成的单线态金属卡宾中间体[29-34]。然而,这类方法在立体选择性控制、官能团耐受性和底物范围方面仍存在诸多局限。例如,金属催化体系对缺电子烯烃反应活性低,且立体选择性差,难以兼容卤素(Cl、Br、I)等官能团,从而限制了其在复杂分子后期修饰中的应用。因此,开发一类新型、易得且可调控的卡宾前体,在无金属条件下实现高立体选择性的氟烷基化反应,已成为该领域的重要挑战。
本课题组以氟烷基酰基硅烷为核心试剂,系统建立了无金属、可见光催化、高立体选择性的氟烷基硅氧卡宾化学体系,成功解决了传统金属卡宾方法在底物范围、官能团耐受性及立体选择性控制方面的长期难题。相较于普通非氟烷基酰基硅烷,氟烷基的吸电子特性改变了硅氧卡宾的电子结构与反应行为,造成两类卡宾中间体反应性质的显著差异。常规烷基酰基硅烷所衍生的烷基硅氧卡宾电子云密度较高、卡宾碳亲核性显著,自旋态多以单线态为主,反应活性偏惰性、反应选择性单一,仅能发生常规重排、亲核加成等基础转化。而氟烷基具有极强的吸电子诱导效应,显著降低了硅氧卡宾中心碳原子的电子云密度,调控卡宾前线轨道能级与电子分布,促使中间体自旋态向三线态偏移,赋予其独特的亲电反应特性与立体选择性调控潜力,能够实现常规烷基硅氧卡宾及传统氟烷基化方法无法实现的特异性转化。该系列工作不仅为含氟环丙烷、环丙烯、杂环及酮类等化合物的高效合成提供了新策略,也为卡宾化学向无金属、绿色和模块化方向发展开辟了新路径(图1)。本综述将围绕这些进展,总结氟烷基酰基硅烷作为氟烷基硅氧卡宾前体在可见光催化合成中的应用现状、反应机理及未来发展方向。
1 光催化氟烷基酰基硅烷的环化反应
1.1 氟烷基酰基硅烷与炔烃的[2+1]环化反应
环丙烯作为最小的不饱和碳环化合物,因具有显著的环张力(54.1 kcal/mol)而呈现独特的反应活性,长期以来备受关注[35-37]。然而,环丙烯醇作为一类官能团化的环丙烯,其合成方法极为有限,相关研究尚属稀少[38-40]。在此背景下,开发一种高效、温和且底物适应性广的环丙烯醇合成方法具有重要的学术价值和应用潜力。尤其值得关注的是,引入三氟甲基结构单元能显著改善分子的理化性质和生物学性质,已成为药物、农药及功能材料领域的研究热点。
2022年,本课题组报道了一种可见光诱导的三氟乙酰基硅烷与炔烃的有机催化[2+1]环加成反应,成功合成了α-三氟甲基取代的环丙烯基醚及环丙烯基醇类化合物(图2)[41]。该反应中,三氟乙酰基硅烷经能量转移催化生成三线态,再通过Brook重排转化为新型的两亲性“供体-受体”氟烷基硅氧卡宾。传统的芳基取代酰基硅烷所生成的卡宾为“供体-供体”型,亲核性较强,无法与非活化炔烃或末端炔烃反应。本工作通过引入三氟甲基,使生成的卡宾具有两亲性,能够与活化和非活化炔烃均有效反应。该反应操作简单、条件温和、底物范围广且官能团耐受性好。
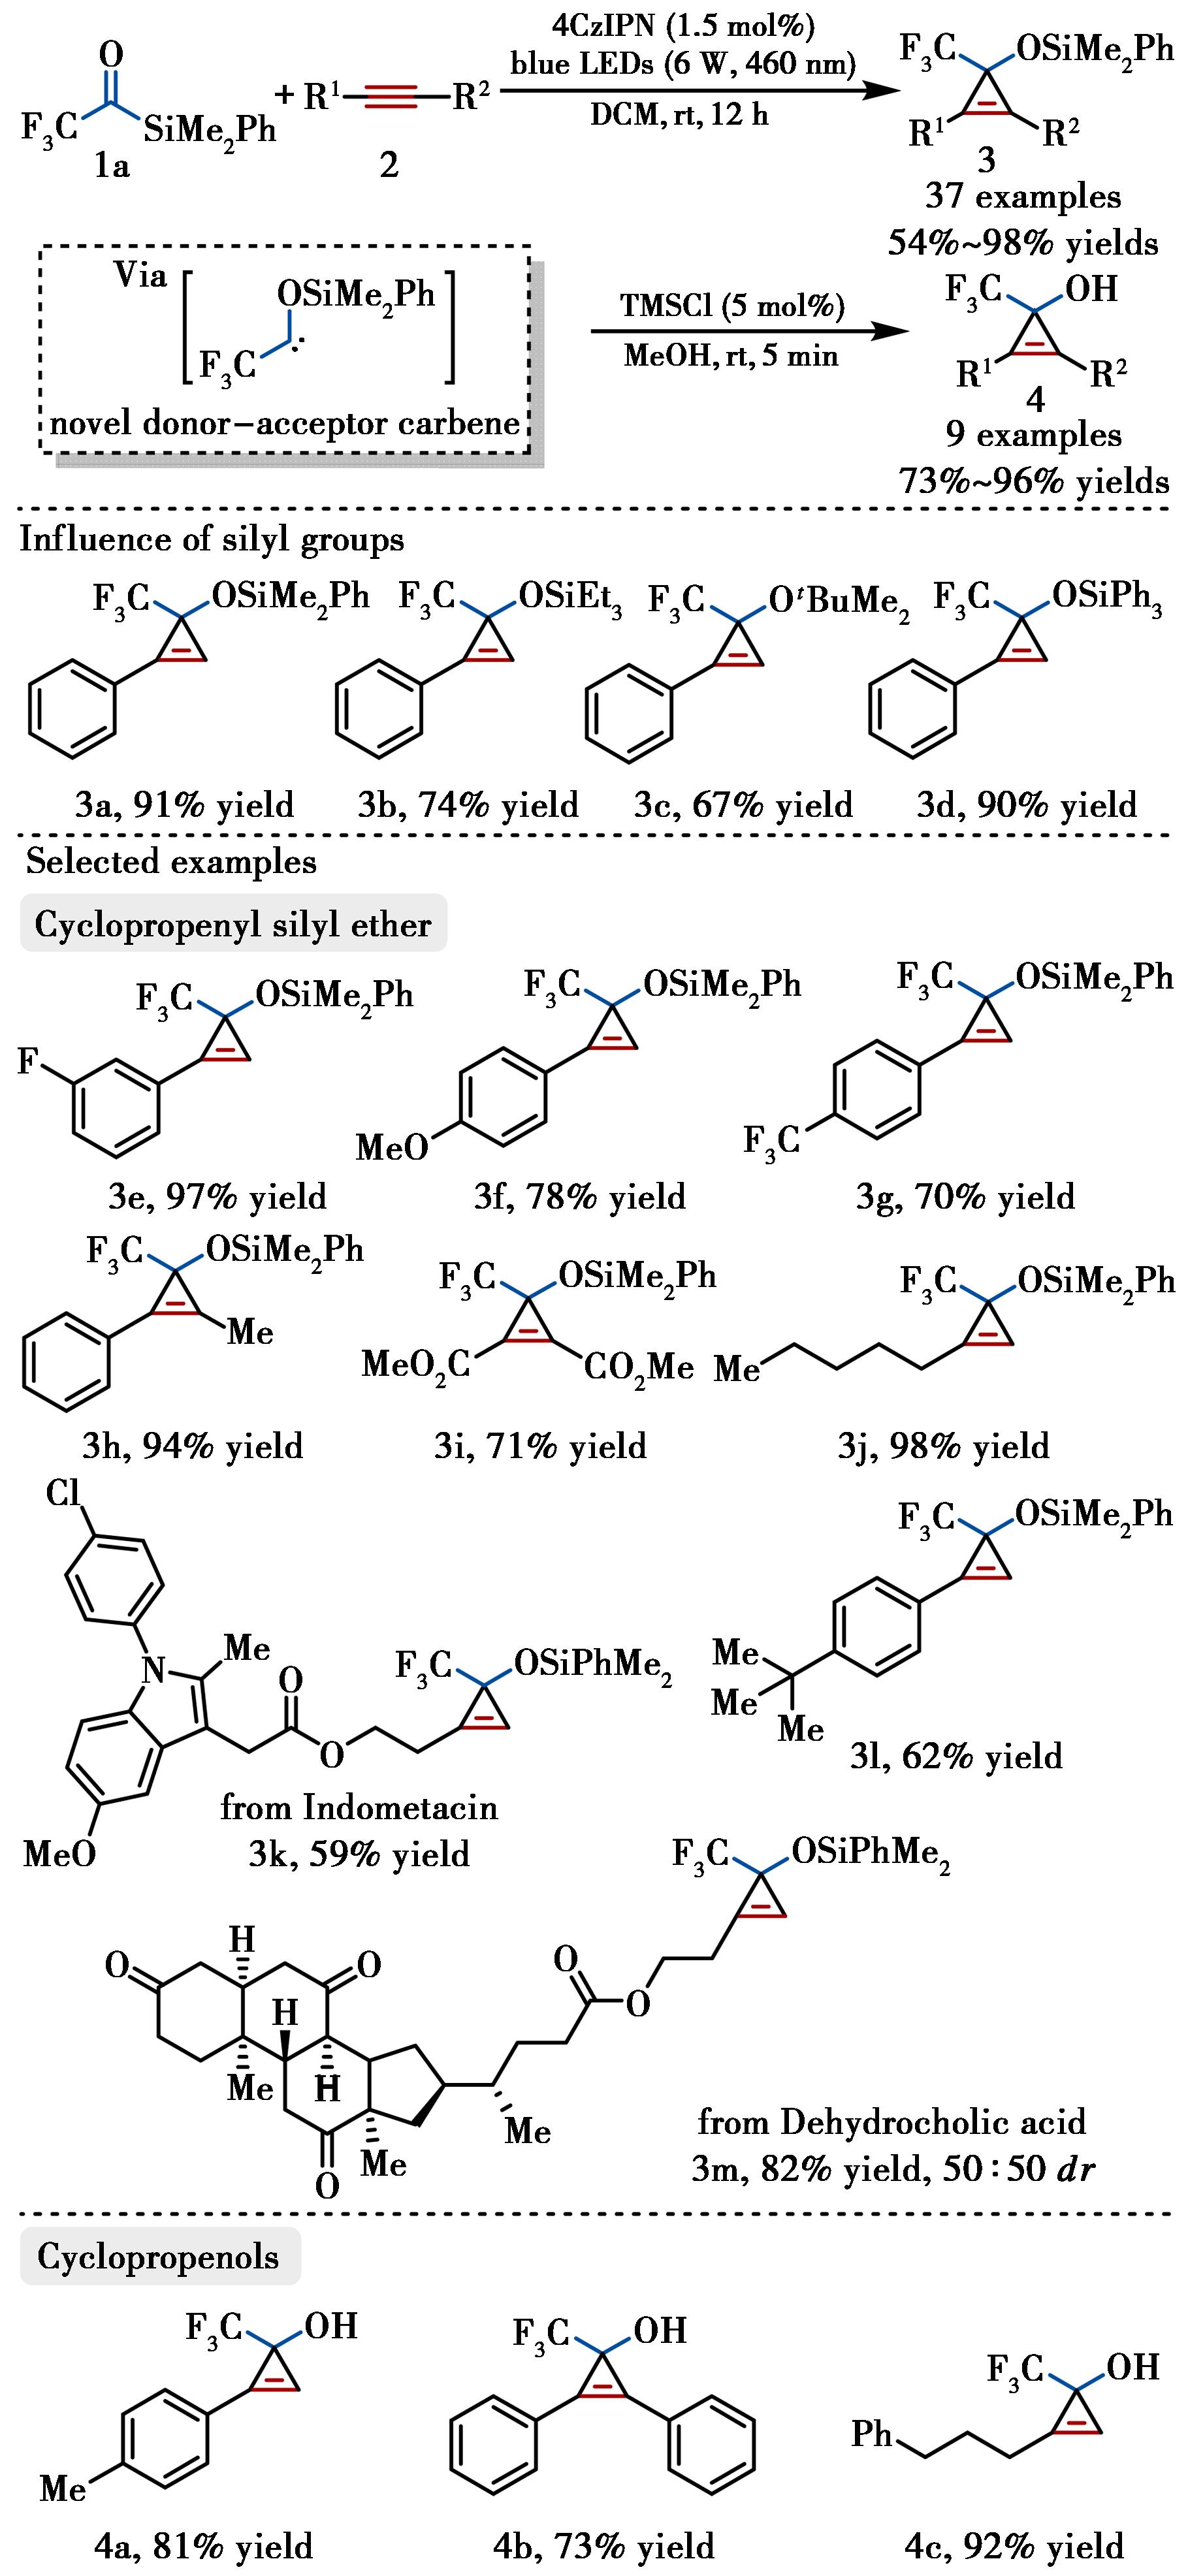
图2 三氟乙酰基硅烷与炔烃的[2+1]环丙烯化反应[41]
Fig.2 [2+1] Cyclopropenation of alkynes with trifluoroacetylsilanes[41]
该工作考察了硅基取代基对[2+1]环化反应效率的影响。结果表明,不同硅基取代的三氟乙酰基硅烷均适用于该体系,其中三烷基硅基取代试剂的反应效率(化合物3b,74%;化合物3c,67%)略低于芳基取代的试剂(化合物3a,91%;化合物3d,90%)。随后,对底物范围进行了系统考察。反应能顺利兼容各种末端芳基炔烃,包括含电中性、吸电子及供电子基团的芳基炔烃,以及邻、间、对位卤素取代的芳环,均可获得相应环化产物。内炔烃同样适用,得到四取代环丙烯基硅基醚。酯基取代的活化炔烃也能兼容,以71%的产率生成张力α,β-不饱和酯(3i),这与Bolm等[42]报道的开环链式产物不同。此外,非活化炔烃也表现出良好的底物普适性。对于位阻较大的叔丁基取代环丙烯,通过增加酰基硅用量和反应时间,最终以62%的产率得到目标产物3l。该方法也适用于复杂生物活性分子的后修饰,如吲哚美辛衍生的炔烃可顺利反应,得到化合物3k产率为59%。使用TMSCl/MeOH作为后处理试剂时,[2+1]环化产物可轻松转化为环丙醇。该一锅法效率高,多种三氟甲基化环丙醇已被成功分离,适用于各类芳基、烷基及双取代炔烃底物,产率优异。
该反应还可进一步拓展至三氟甲基取代环丙醇的合成(图3)。以炔烃和三氟乙酰基硅烷为原料,经一锅法可合成三氟甲基取代环丙醇。反应具有广泛的底物适用范围和良好的官能团兼容性,适用于邻、间、对位含供电子基、吸电子基、电中性基团及卤素的芳基炔烃、烷基取代炔烃、双取代内炔烃,以及生物活性分子衍生的复杂化合物。
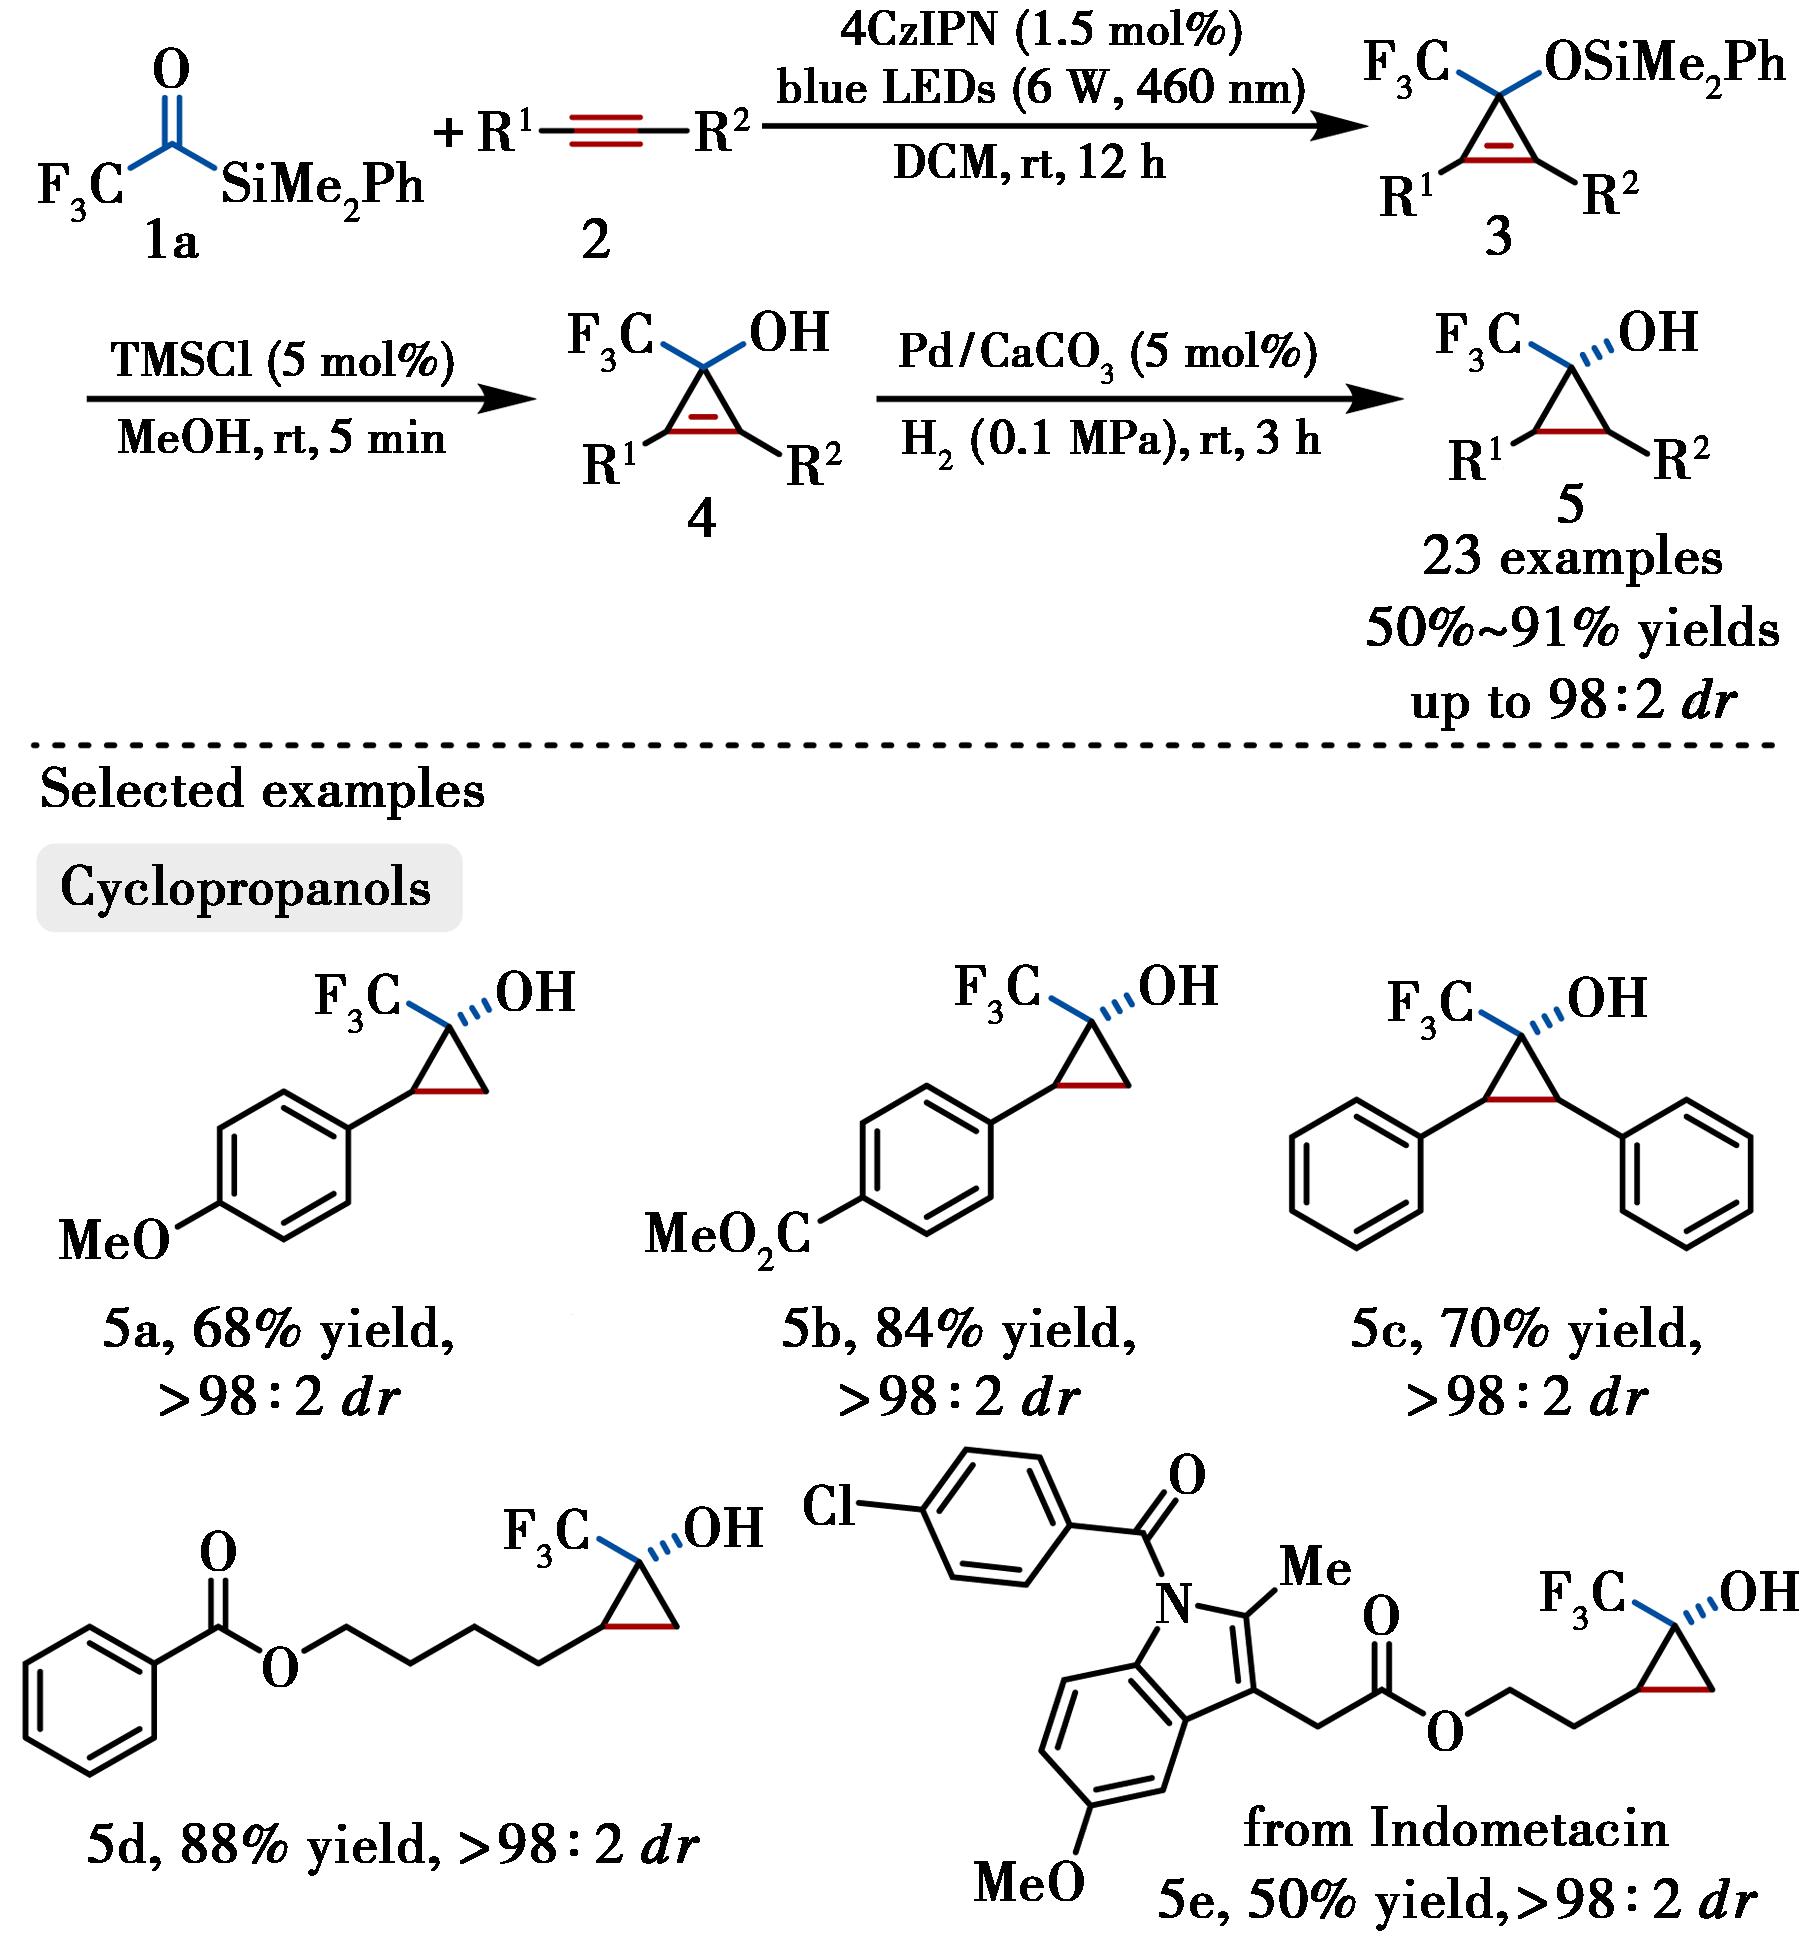
图3 三氟乙酰基硅烷与炔烃的[2+1]环丙烷化反应
Fig.3 [2+1] Cyclopropanation of alkynes with trifluoroacetylsilanes
所有反应均表现出优异的非对映选择性,这可能是羟基与非均相钯催化剂之间的相互作用及位阻效应共同所致。
作者提出了该反应的可能机理(图4)。在可见光照射下,光催化剂4CzIPN被激发至激发态,通过能量转移将基态三氟乙酰基硅烷(1a)激发为双自由基,随后发生自由基Brook重排,生成α-CF3取代的硅氧卡宾,再与炔烃2发生[2+1]环化反应,最终得到环丙烯产物3。
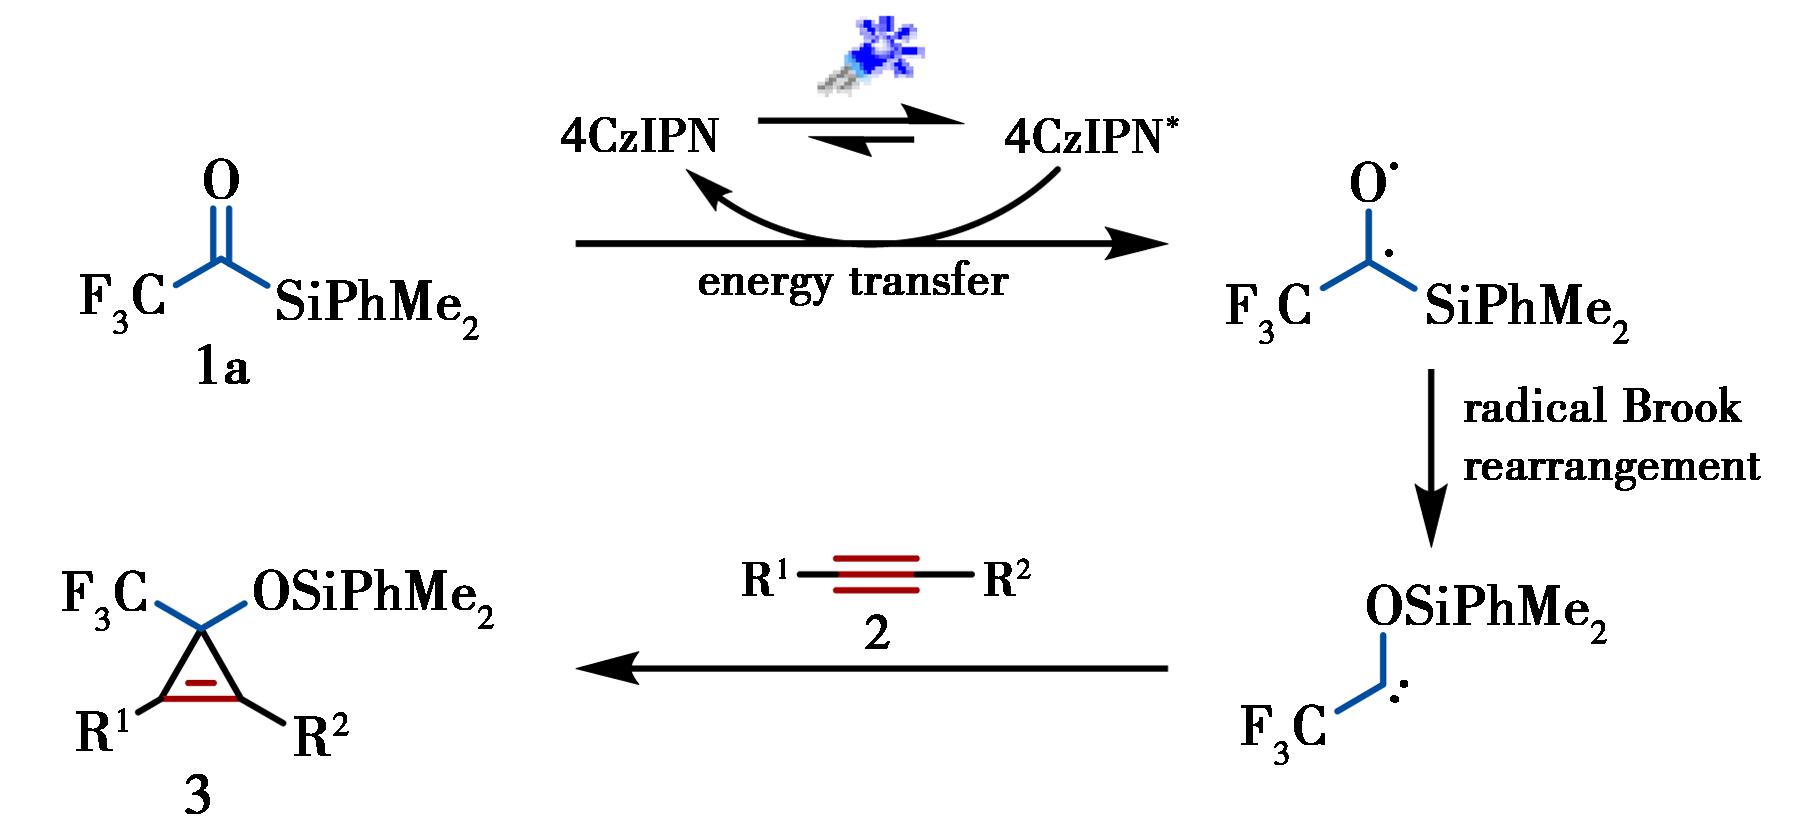
图4 可能的机理
Fig.4 Proposed mechanism
该研究首次提出氟烷基硅氧卡宾作为一类新型供体-受体卡宾参与反应,不仅填补了α-三氟甲基取代环丙烯基醚及环丙烯基醇类化合物合成方法的空白,也为氟烷基硅氧卡宾在可见光催化中的应用提供了新思路。
氟烷基酰基硅烷生成的硅氧卡宾中,若硅氧基可作为离去基团离去,其极限共振结构可视为与硅氧负离子配位的卡拜阳离子(图5)。卡拜阳离子是一类能形成三根共价键的高活性物种,兼具卡宾和碳正离子的特性,但因极度活泼且缺乏高效前体而极少被开发[43]。传统上,α-卤代卡宾前体如CHCl3[44]、氯代重氮化合物[45]、氯代双吖丙啶等[46],可作为卡拜阳离子的等价体实现单碳插入。另一方面,卡拜阳离子等价体已被证明是制备环丙烯类化合物的有效构建单元[47-49]。然而,二氟甲基环丙烯的通用合成方法仍十分有限。二氟甲基作为亲脂性氢键供体,在药物设计中可模拟羟基、巯基和氨基等官能团,具有重要的生物电子等排价值[50-52]。据此,本课题组设计了一锅串联反应:首先在可见光催化下,氟烷基酰基硅烷与炔烃发生[2+1]环加成生成环丙烯基硅醚;随后在酸催化下,硅氧基被亲核试剂取代,经环丙烯鎓阳离子中间体,构建C—O、C—C、C—N或C—S键,实现环丙烯的模块化合成[53]。
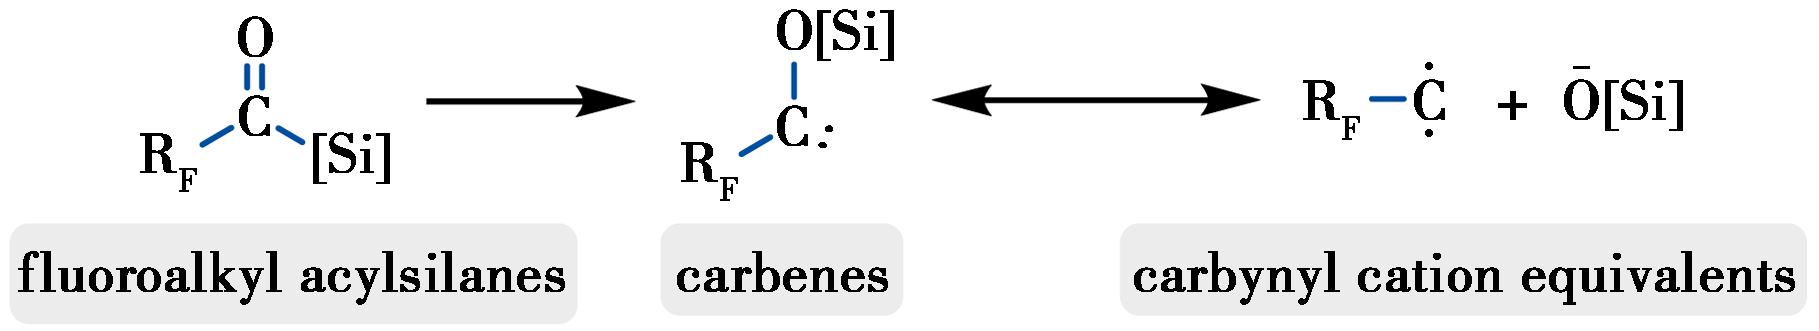
图5 由氟烷基酰基硅烷生成的氟烷基硅氧卡宾及其共振结构
Fig.5 Fluoroalkyl siloxycarbene generated from a fluoroalkylacylsilane and its resonance structure
首先考察了氟烷基酰基硅烷、炔烃与醇类化合物一锅法构建环丙烯基醚的底物普适性(图6)。当使用伯醇和仲醇作为亲核试剂时,反应均可以顺利发生,并取得了优秀的产率。该反应对卤素、氰基、烯烃和炔烃等官能团都能够良好的兼容,得到相应的产物6a~6f。但当使用叔丁醇作为亲核试剂时,反应未得到目标产物,这可能是由于叔醇的位阻效应导致。进一步研究发现,复杂生物活性分子的后程官能团化也能够顺利进行(化合物6g,86%;化合物6h,77%)。对不同炔烃底物,不同位点卤素取代的芳基炔烃及杂环取代炔烃均能以中等到优秀产率得到产物;烷基取代末端炔烃和内炔烃同样适用。环烷基炔烃底物以85%的产率得到对应产物6n。值得注意的是,当使用乙炔气体作为反应底物,手性醇类化合物作为亲核试剂时,能够以40%的产率、>99%的ee值得到对映体富集的环丙烯基醚6o。此外,该反应还可用于合成三氟甲基和五氟乙基取代的环丙烯6p~6q,但酸性条件下的醚交换步骤需要将反应温度提高至60℃才能够顺利转化。苯基及非氟化烷基取代的酰基硅烷无法发生目标反应,这可能是由于生成的亲核性硅氧卡宾无法与炔烃发生分子间[2+1]环加成反应。
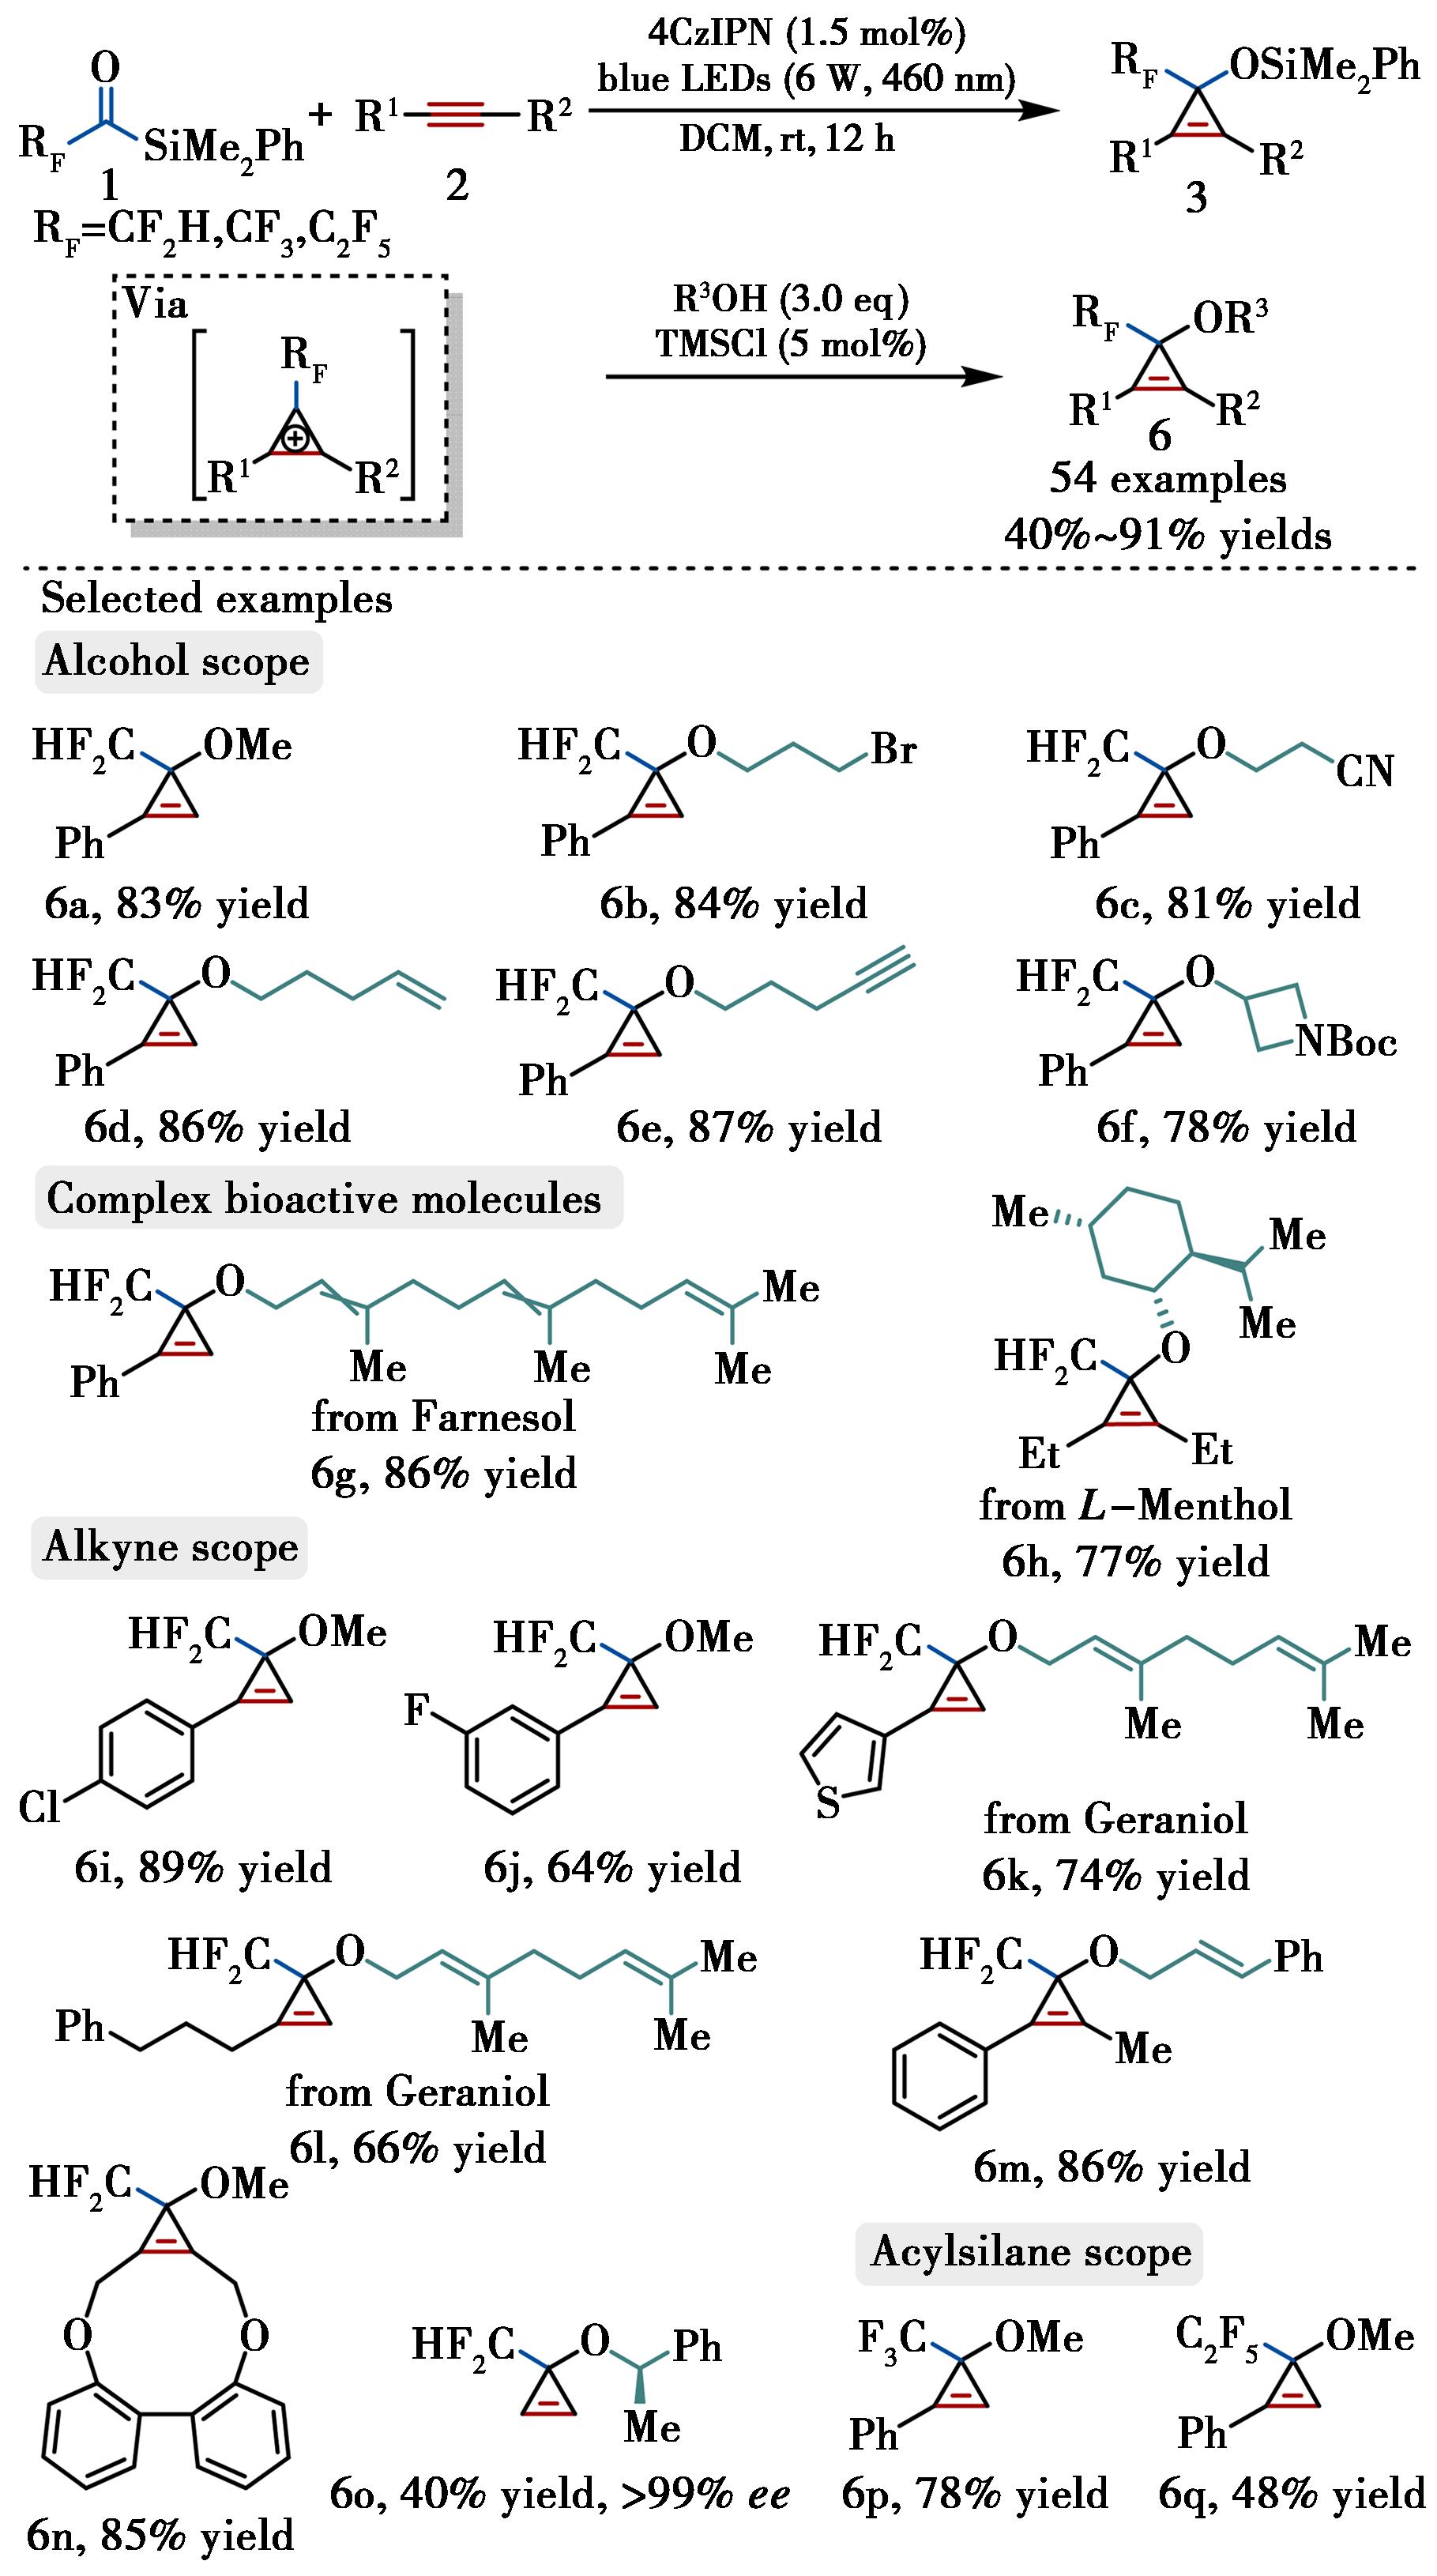
图6 氟烷基酰基硅烷、炔烃和醇的环丙烯化反应[53]
Fig.6 Cyclopropenation of alkynes with fluoroalkylacylsilanes and alcohols[53]
随后,进一步考察了其他亲核试剂的反应性,以制备多样化的环丙烯化合物(图7)。当使用FeCl3作为催化剂时,反应能够顺利的进行。富电子芳环和多种杂环化合物均表现出良好的反应活性。其中,当苯酚作为亲核试剂时,反应以53%的产率得到C—C键形成产物7b,未监测到C—O键形成产物,可能因为醚键在反应条件下不稳定。复杂分子的修饰同样可行。亲核试剂还可拓展至硫醇和胺类化合物,均以良好至优秀产率得到目标产物。
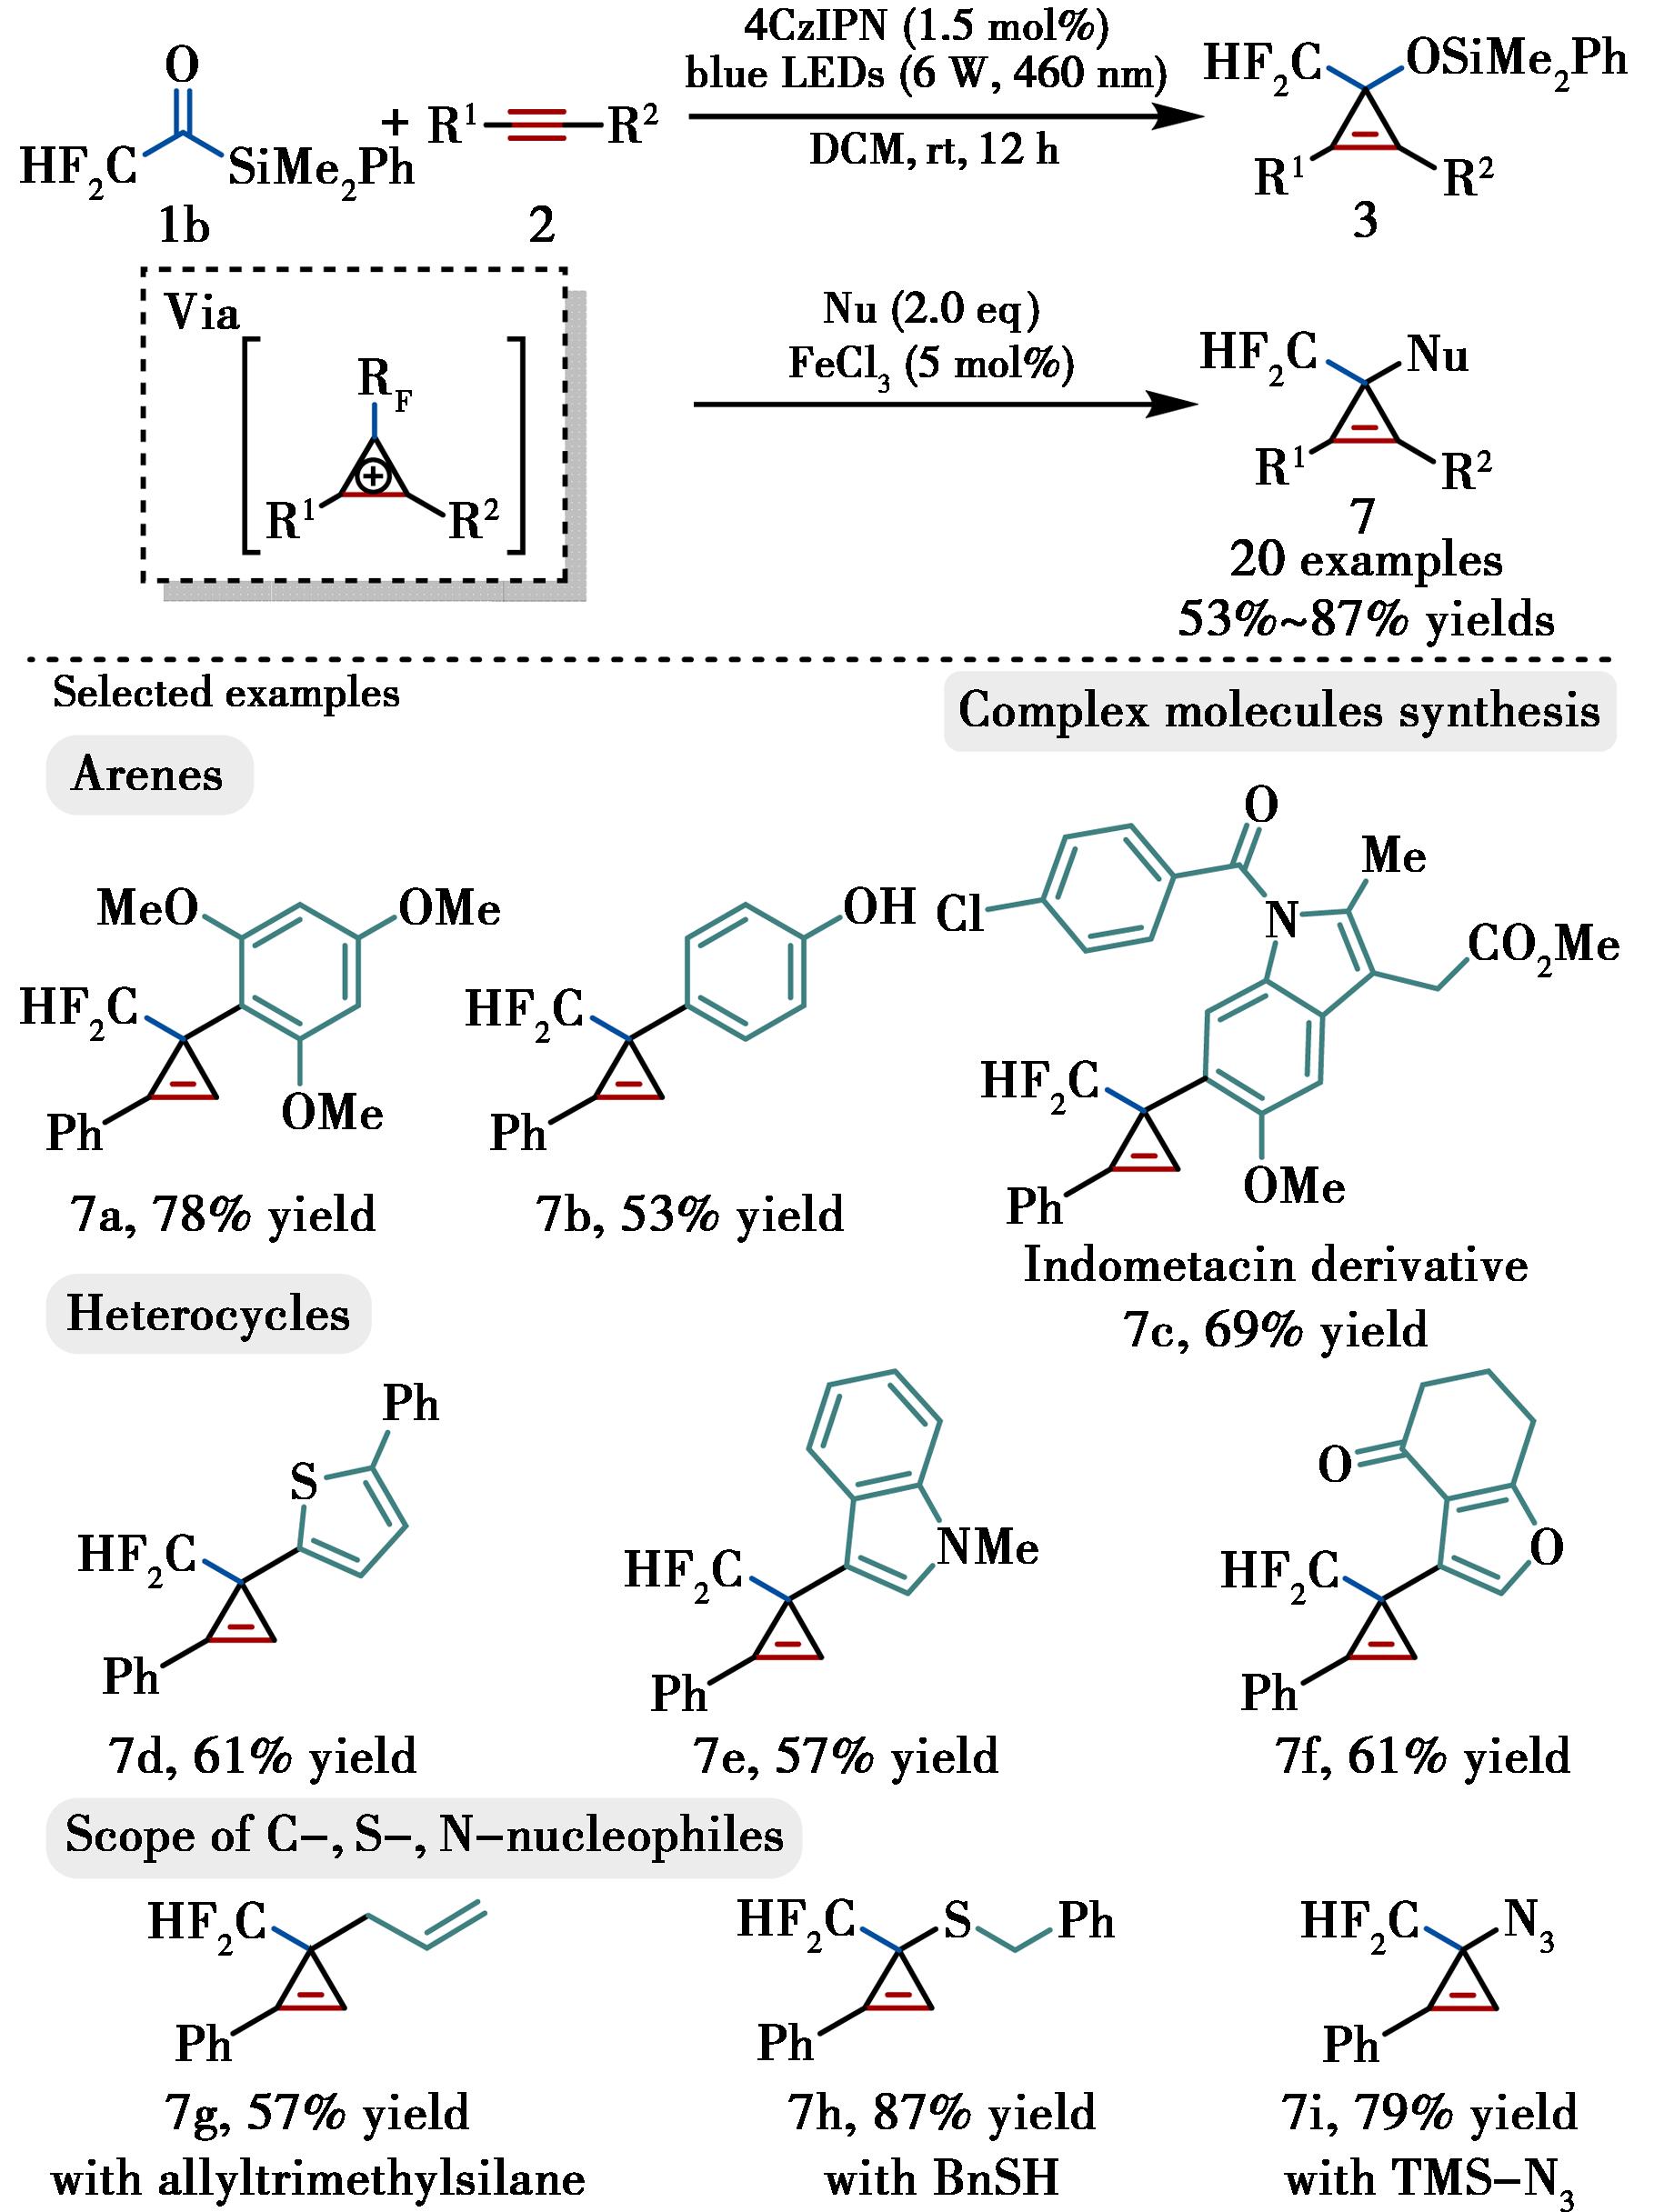
图7 氟烷基酰基硅烷、炔烃和各种亲核试剂的环丙烯化反应
Fig.7 Cyclopropenation of alkynes with fluoroalkylacylsilanes and nucleophiles
该工作首次提出氟烷基酰基硅烷作为卡拜阳离子等价体的新概念,并成功应用于氟烷基取代环丙烯的模块化合成。这不仅丰富了氟烷基酰基硅烷的反应,也为卡拜阳离子等价体的设计与应用开辟了新方向,有望在含氟药物、功能材料和生物正交化学等领域发挥重要作用。
1.2 氟烷基酰基硅烷与烯烃的[2+1]环化反应
环丙烷骨架作为最小的饱和碳环,广泛存在于生物活性分子中,卡宾对烯烃的[2+1]环加成是构建该骨架最直接的方法之一[54,55]。然而,含烷氧基的卡宾通常为亲核性单线态卡宾,对脂肪族烯烃反应活性较低[56-58]。Moss等[59]曾报道甲氧基三氟甲基卡宾可与烷基烯烃反应,但其前体二氮丙啶制备困难且不稳定。Yamanaka等[60]报道了钯催化酰基硅烷与烯烃的环丙烷化反应,但该过程通过单线态钯卡宾中间体进行,对缺电子烯烃不兼容,对卤素敏感,且立体选择性普遍较低。
基于上述环丙烯醇合成工作,本课题组进一步探索了氟烷基酰基硅烷衍生的氟烷基硅氧卡宾与烯烃的[2+1]环加成反应[61]。在不使用光催化剂、直接光照三氟乙酰基硅烷的条件下,生成三线态卡宾,并利用CF3基团比硅氧基更大的空间位阻,实现了与传统氢化方法所得反式产物不同的顺式立体选择性环丙烷化,直接构建氟代环丙醇化合物。该研究首次报道了可见光诱导、无过渡金属参与的三氟及二氟乙酰基硅烷与末端烯烃的高顺式选择性环丙烷化反应,为氟代环丙烷醇的立体合成提供了简洁高效的路径。
系统考察了该反应的适用范围(图8)。该环丙烷化反应适用于各种供电子基团和吸电子基团取代的脂肪族烯烃,对卤素也能良好兼容,这与以往的Pd催化体系不同。此外,反应能兼容羰基化合物,与芳基烷基酮和二芳基酮反应,分别以85%和60%的产率得到非对映选择性>98∶2 dr的环丙烷产物10g和10h。由于单线态硅氧卡宾具有亲核性,会与羰基反应,而本反应中羰基得以保留,进一步证明单线态卡宾并非反应中间体。芳香族烯烃同样适用,对卤素、吸电子基团和供电子基团取代的芳基烯烃均能获得理想结果。该反应还可拓展至二取代烯烃及乙烯,得到对应的产物10j,9f、9g。该环化策略同样适用于二氟甲基化环丙醇10l~10n的合成。
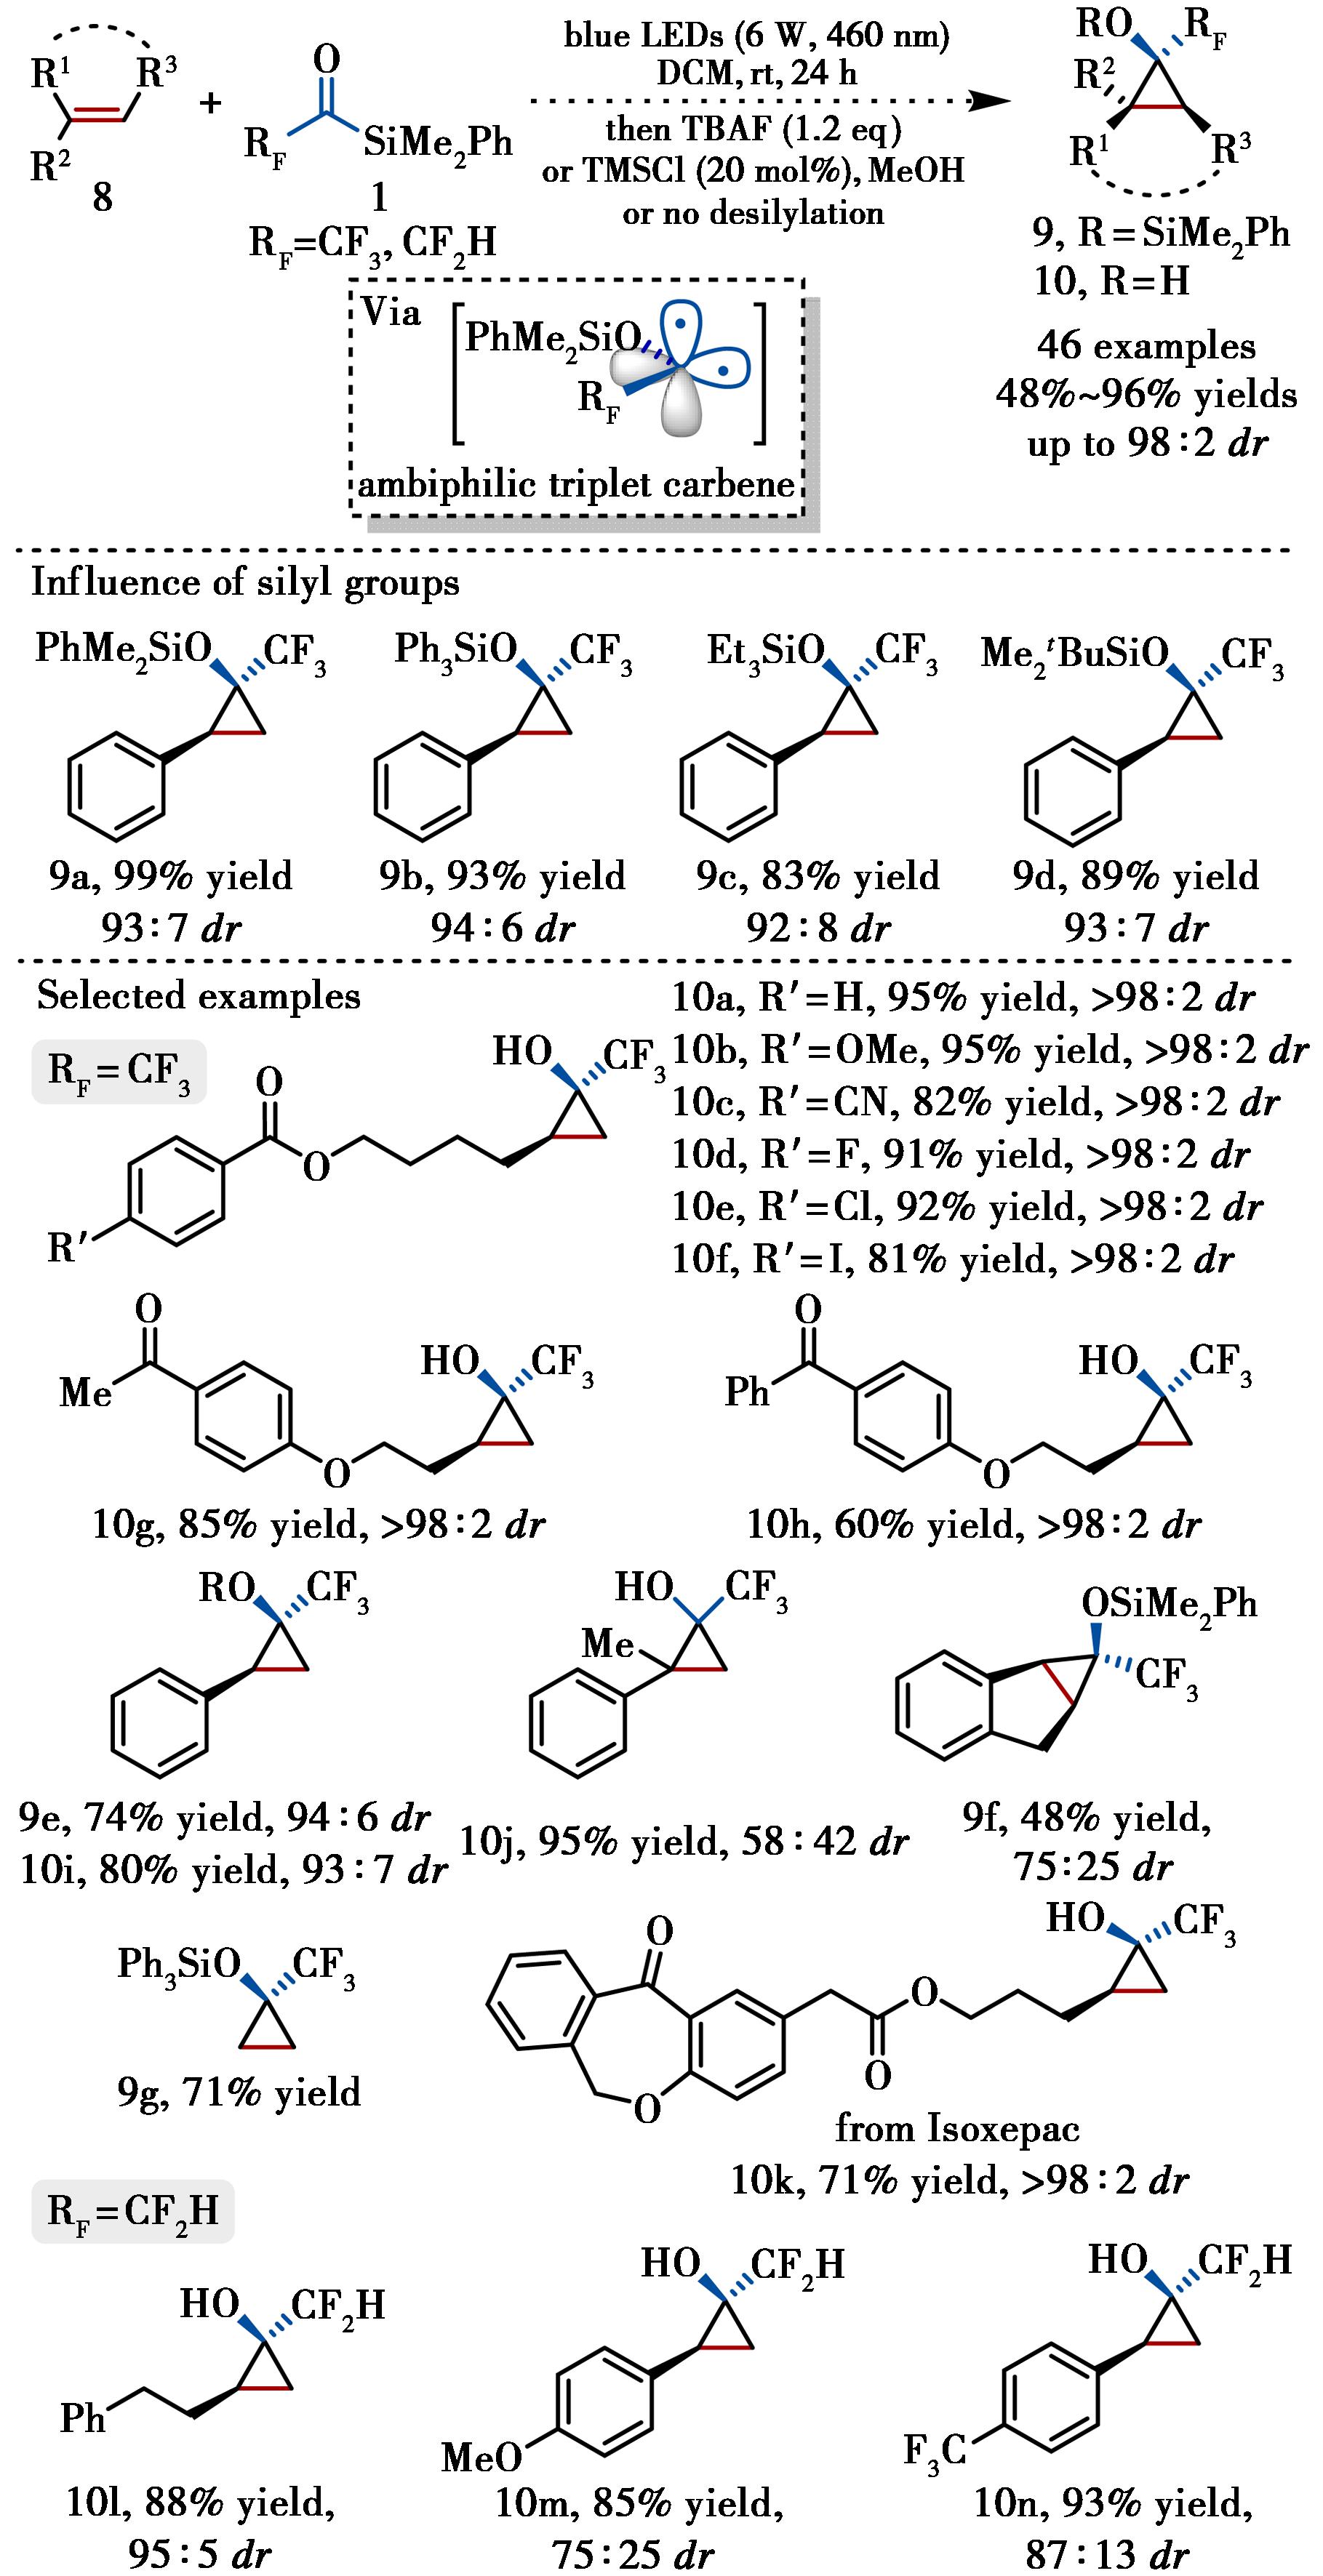
图8 氟烷基酰基硅烷与烯烃的[2+1]环丙烷化反应
Fig.8 [2+1] Cyclopropanation of alkenes with fluoroalkylacylsilanes
一系列机理实验支持三线态卡宾为反应的关键中间体(图9)。底物1a在光催化条件下得到二聚的产物11,证实了卡宾中间体的生成(图9a)。当底物1a与顺-β-甲基苯乙烯反应,得到一对非对映异构体9h和9h′,表明反应中可能涉及到三线态卡宾(图9b)。此外,由于9f的dr值(75∶25)明显低于9e的dr值(94∶6),并且9f在反应条件下没有发生顺反异构,进一步支持了三线态卡宾参与反应的可能性(图9c)。同时,DFT计算也支持了三线态卡宾的生成。
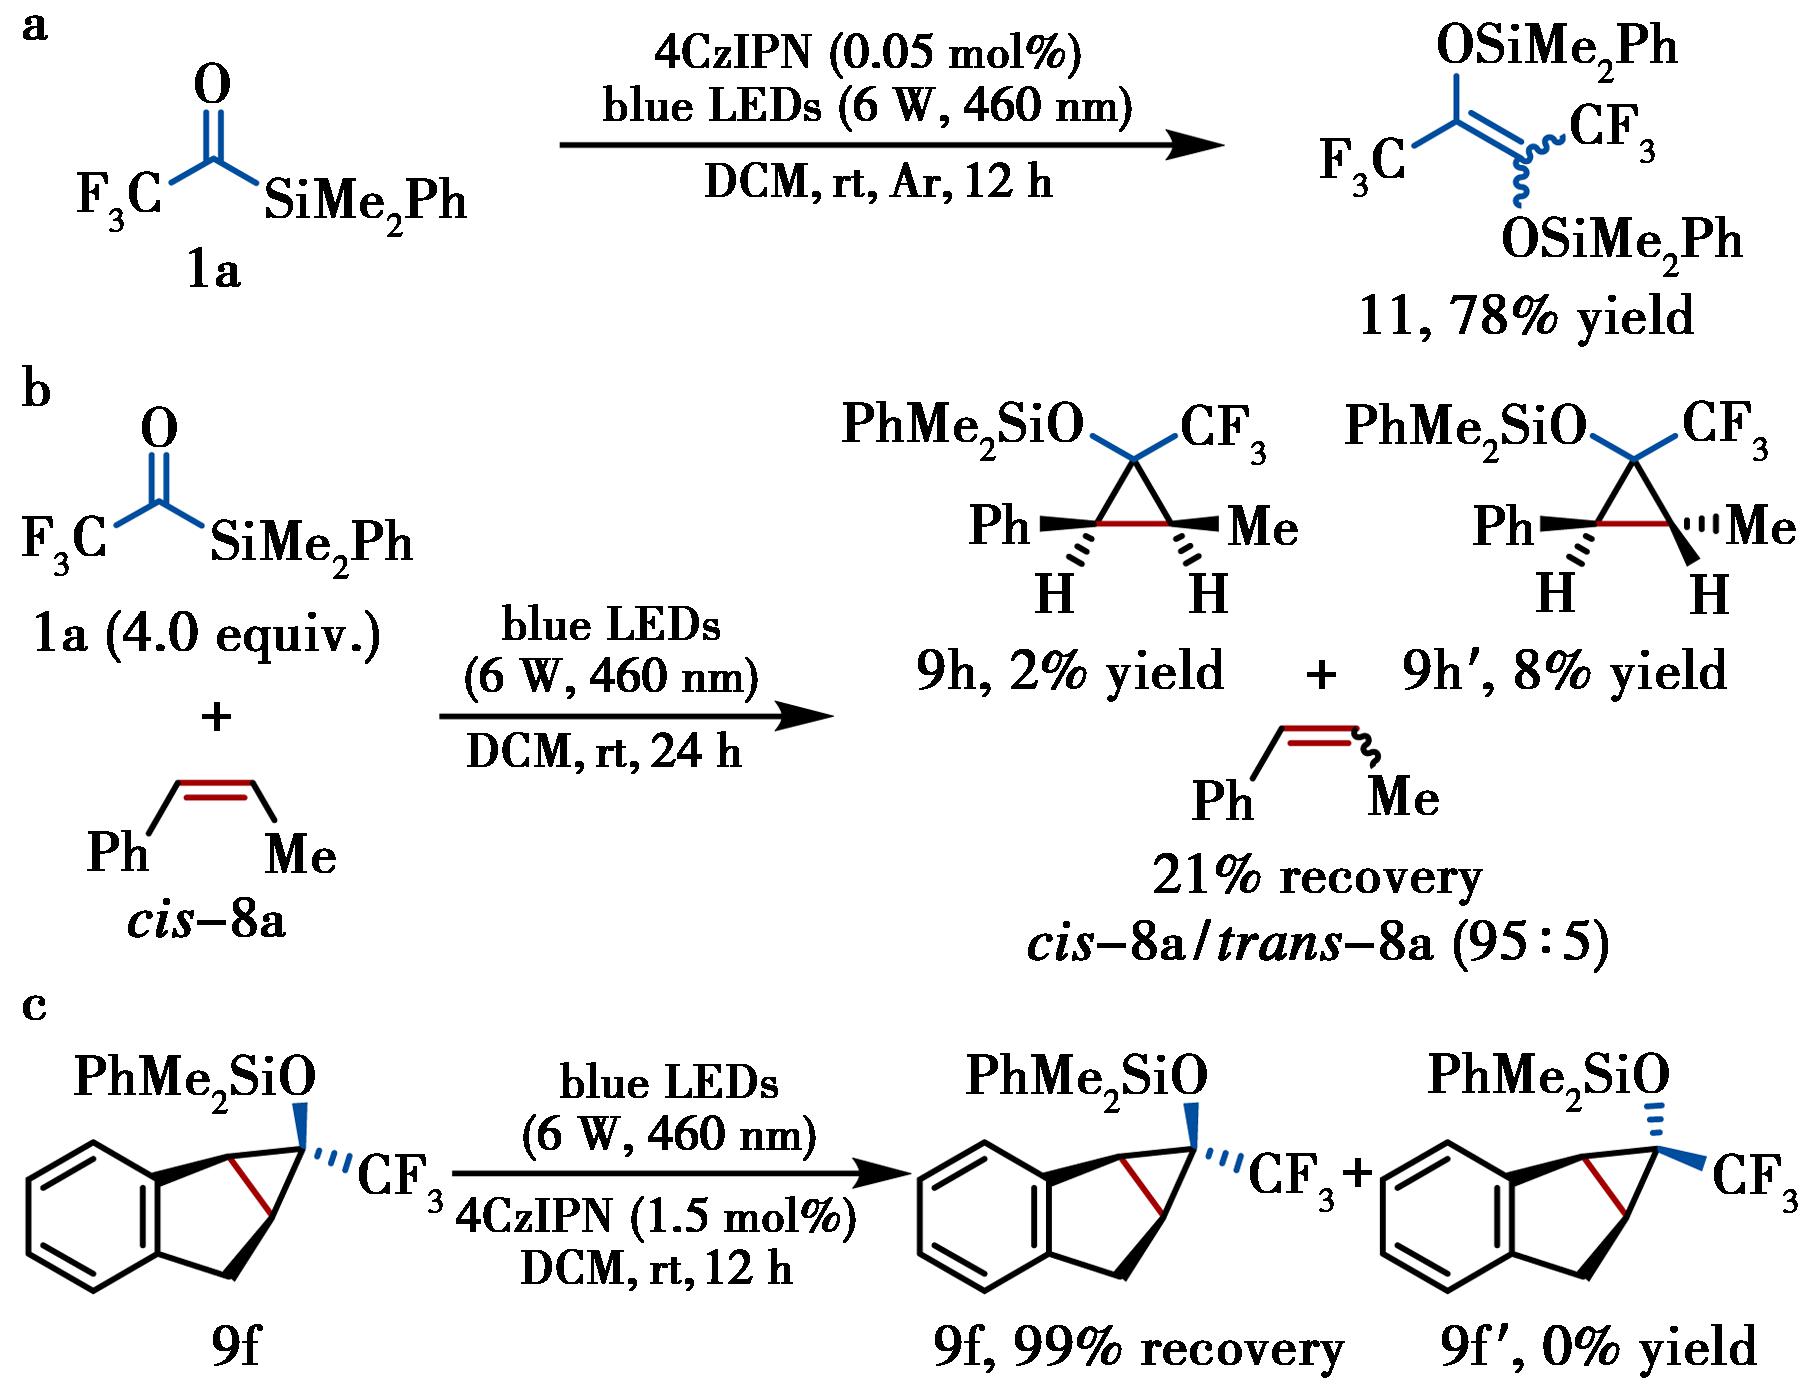
图9 机理实验
Fig.9 Mechanism study
该研究不仅填补了酰基硅烷衍生卡宾对烯烃高立体选择性环丙烷化的空白,也为三线态卡宾在合成化学中的应用提供了范例,进一步丰富了氟烷基硅氧卡宾的反应类型。
2 光催化氟烷基酰基硅烷参与的C(sp2)—H键官能团化反应
1,3-唑类化合物广泛存在于天然产物、药物和农药中[62,63]。传统的C—H键官能团化方法多依赖过渡金属催化的卡宾插入反应,但金属卡宾中间体对于卤素、烯基和炔基等官能团不耐受,且通常需要在强碱或高温条件下进行[64]。因此,发展无金属、条件温和且官能团兼容性好的C—H键烷基化方法具有重要意义。
本课题组在前期工作中已证明三氟乙酰基硅烷在可见光条件下可生成两亲性氟烷基硅氧卡宾,并能与炔烃和烯烃发生[2+1]环化反应。在此基础上,将氟烷基酰基硅烷的应用拓展至C—H键直接官能化领域。2024年,报道了首例可见光诱导、无过渡金属参与的1,3-唑类化合物与三氟乙酰基硅烷的C(sp2)—H键烷基化反应[65]。该工作不仅实现了氟烷基取代杂环的高效构建,还揭示了三氟乙酰基硅烷在光催化条件下的双重作用:既作为卡宾前体参与环丙烷化,又作为双自由基促进剂驱动原位生成的稠环氮杂环丙烷开环芳构化过程。
对反应条件进行了详细的探究(图10)。结果表明,光催化剂的三线态能量对反应顺利进行至关重要。以4CzIPN(ET=59.6 kcal/mol)为光催化剂,苯并咪唑(12a)与三氟乙酰基硅烷(1c)在乙酸乙酯溶剂中于460 nm蓝光照射下反应效果最佳,以83%的产率得到目标产物13a。使用fac-[Ir(ppy)3](ET=55.2 kcal/mol)为光催化剂时,产率降至37%。而以曙红Y(ET=43.6 kcal/mol)作为光催化剂时,则未监测到化合物13a的生成,可能因其三线态能低于底物1c的三线态能(ET(1c)=52.4 kcal/mol;ET(12a)=72.2 kcal/mol),无法有效传递能量。接着探究了不同硅基取代的三氟乙酰基硅烷对反应的影响。当取代基为SiEt3、SiiPr3、SiPh3时,反应能够顺利进行,并以71%~85%的产率得到对应的产物13b~13d。当硅基取代基为SiPh2Me、SiPhMe2、TMS时,反应也能够兼容。但产物13e~13g在分离过程中容易发生分解,并以52%~78%的产率得到产物14。
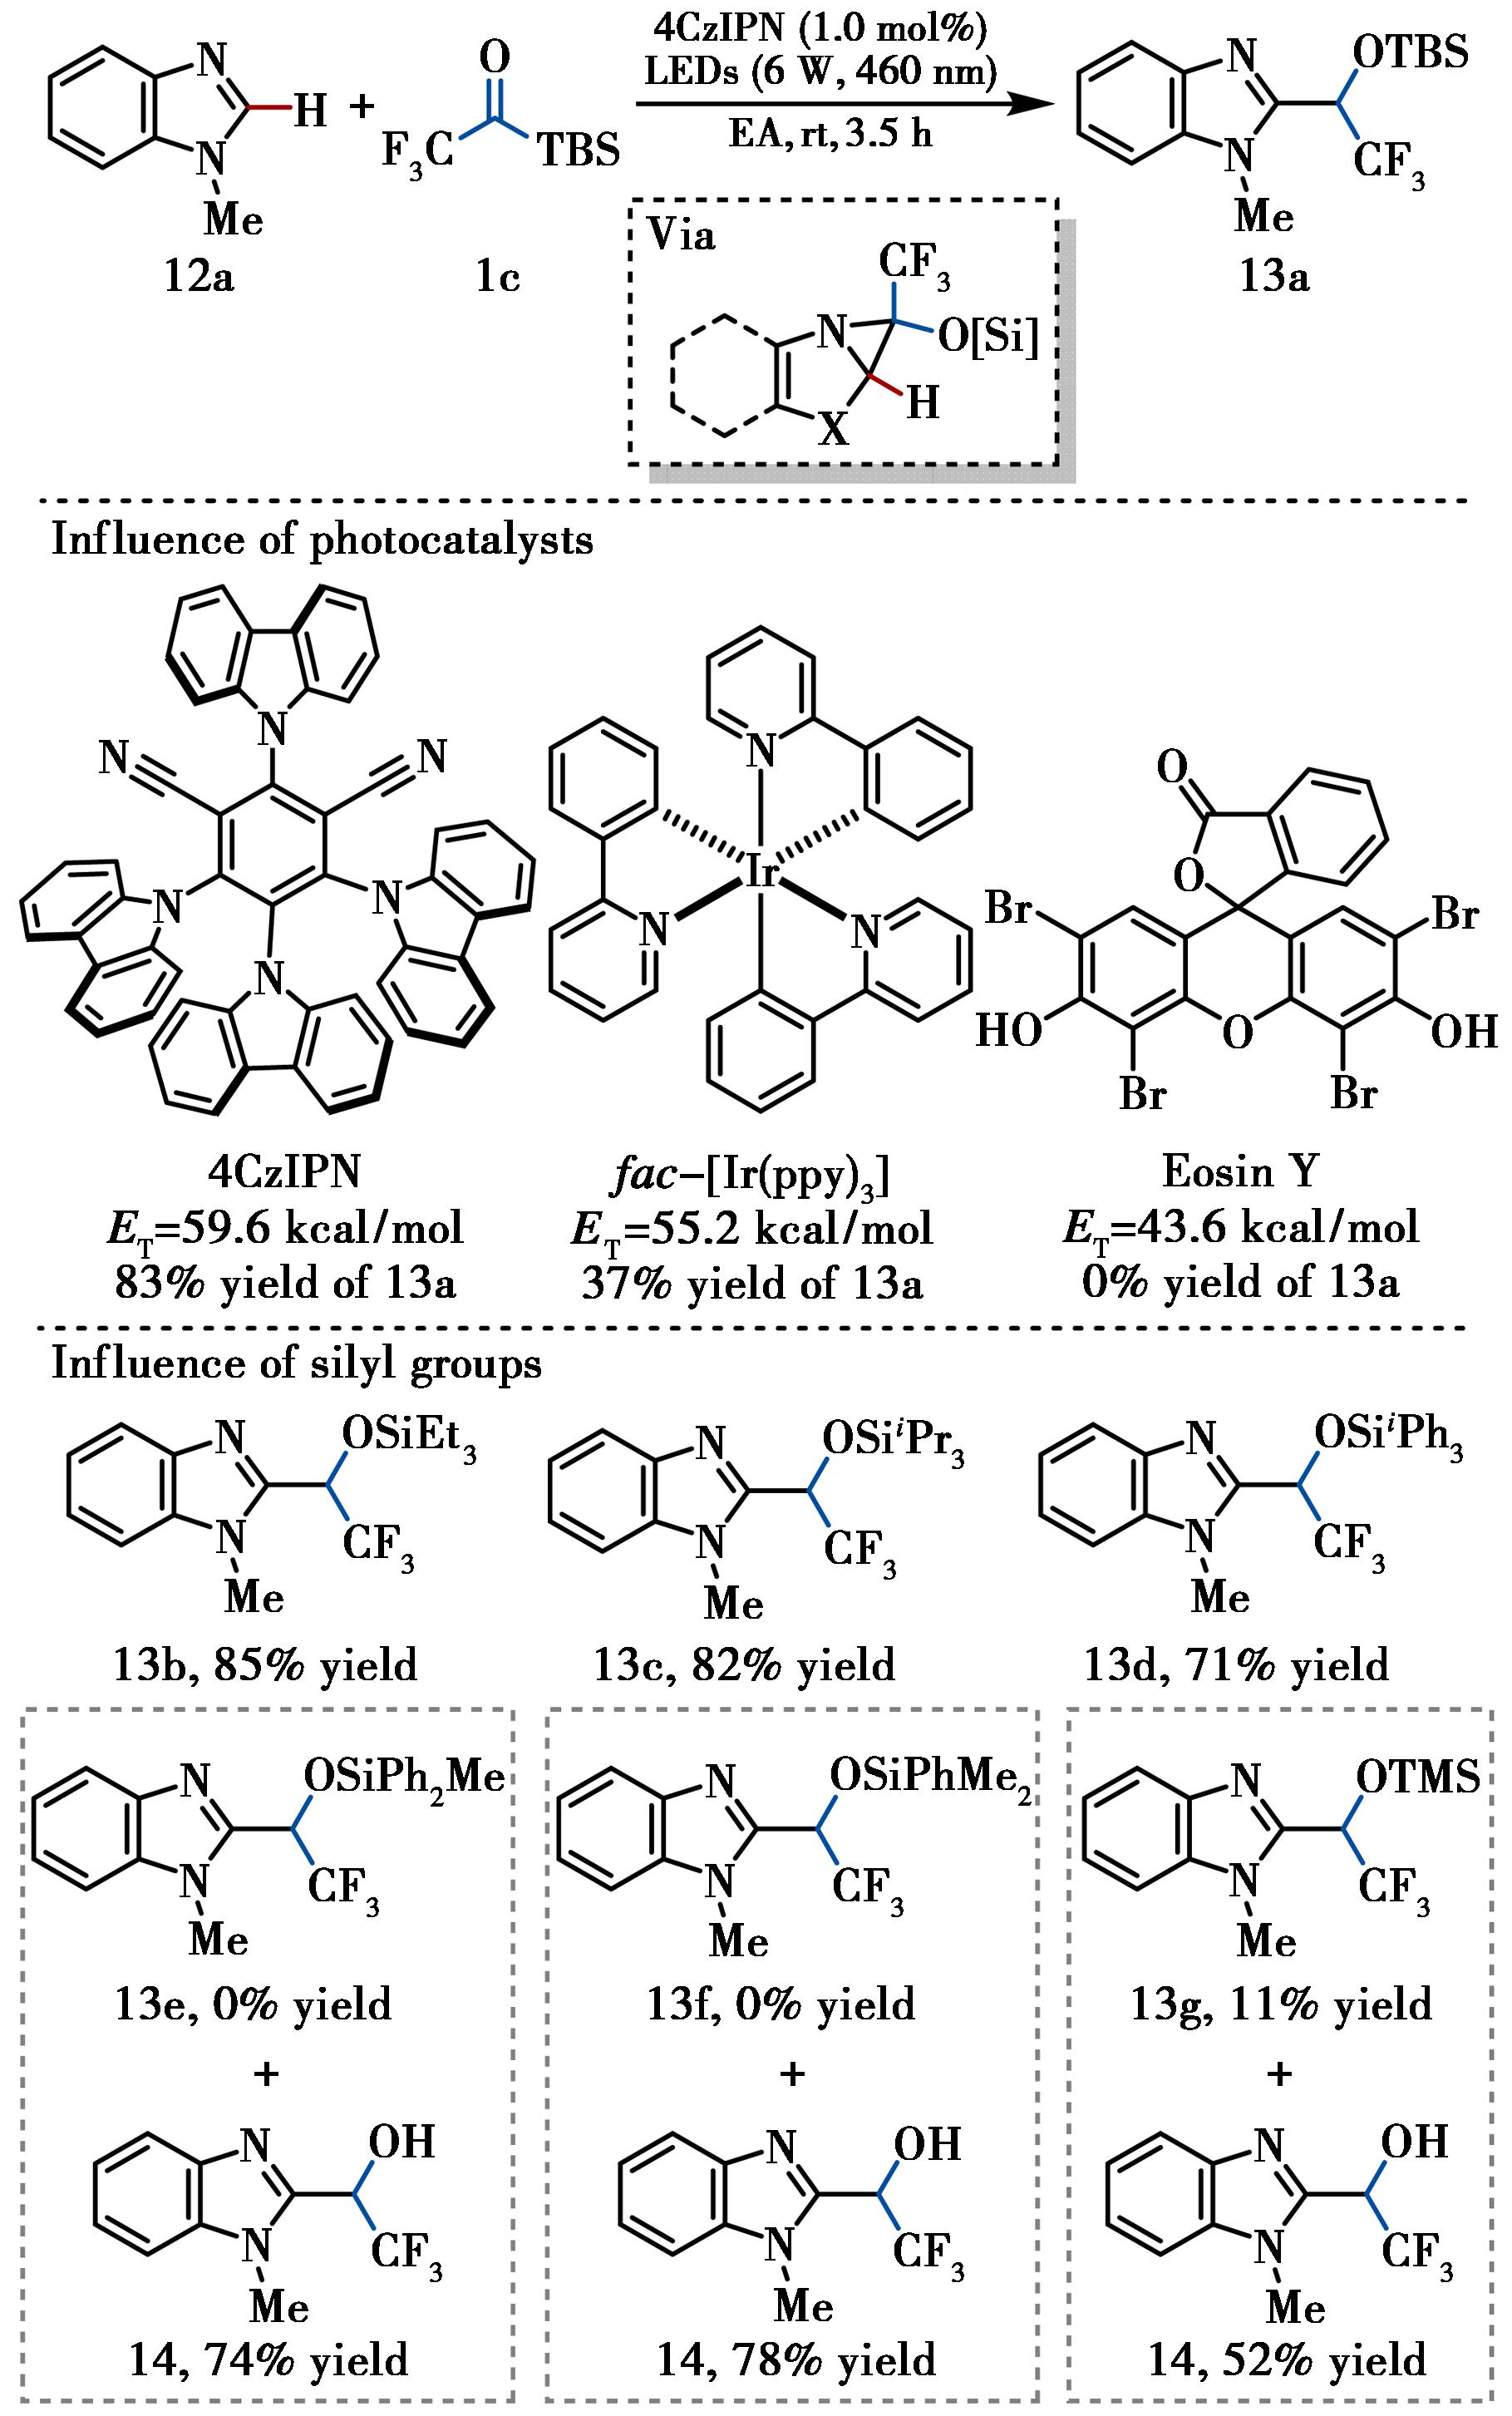
图10 影响氟烷基酰基硅烷C(sp2)—H键官能团化反应的因素
Fig.10 Factors influencing the C(sp2)—H bond functionalization of fluoroalkylacylsilanes
接着,考察了N-保护苯并咪唑的底物范围(图11)。各种烷基保护基、苄基保护基以及含供电子或吸电子基团的芳基保护基均能良好兼容。脂肪族烯烃和炔烃也能兼容反应,得到相应的产物13m和13n,而未发生前述[2+1]环加成。苯并咪唑环上不同取代基的底物同样顺利转化,并实现了复杂分子的后期官能团化(13o~13q)。该方法还可扩展至其他N-杂环体系,如苯并噻唑、4,5-二甲基噻唑、咪唑及喹啉类化合物,均能作为合适底物参与反应(13r~13u)。
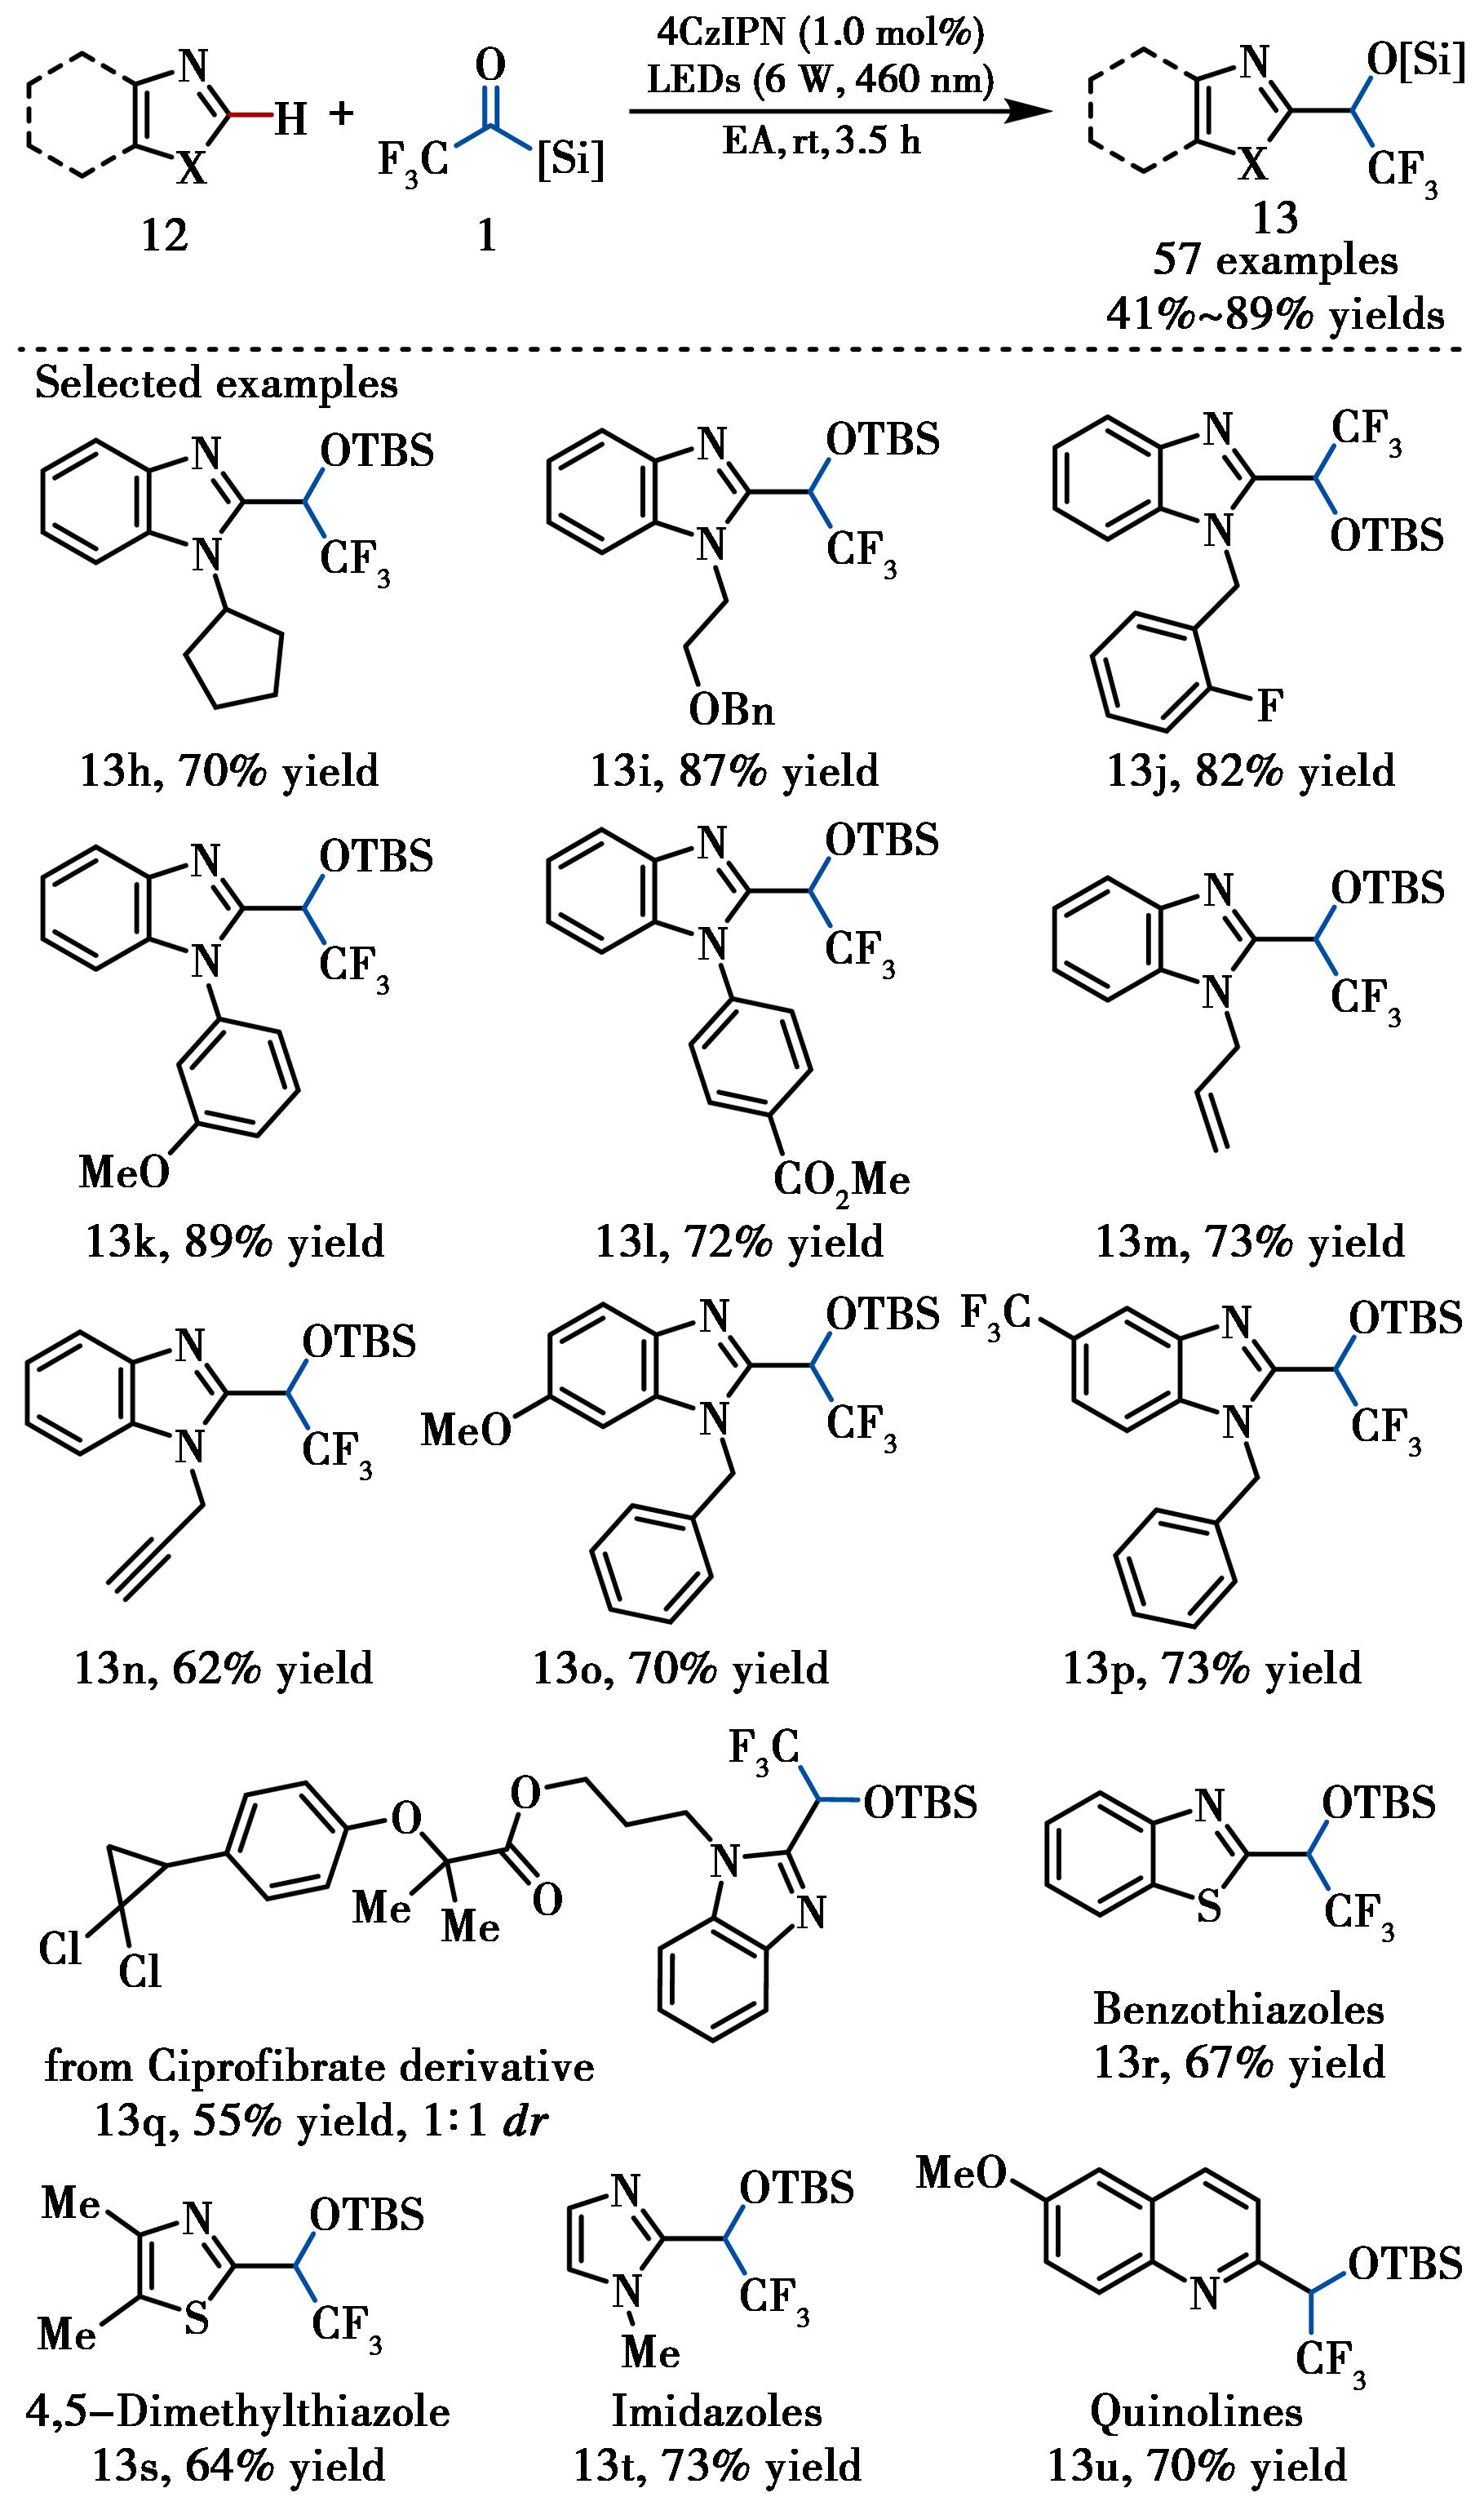
图11 氟烷基酰基硅烷的C(sp2)—H键官能团化反应
Fig.11 C(sp2)—H bond functionalization of fluoroalkylacylsilanes
利用该方法,经两步反应以62%总产率成功合成了前列腺增生抑制剂(图12),体现了该方法的合成应用价值。
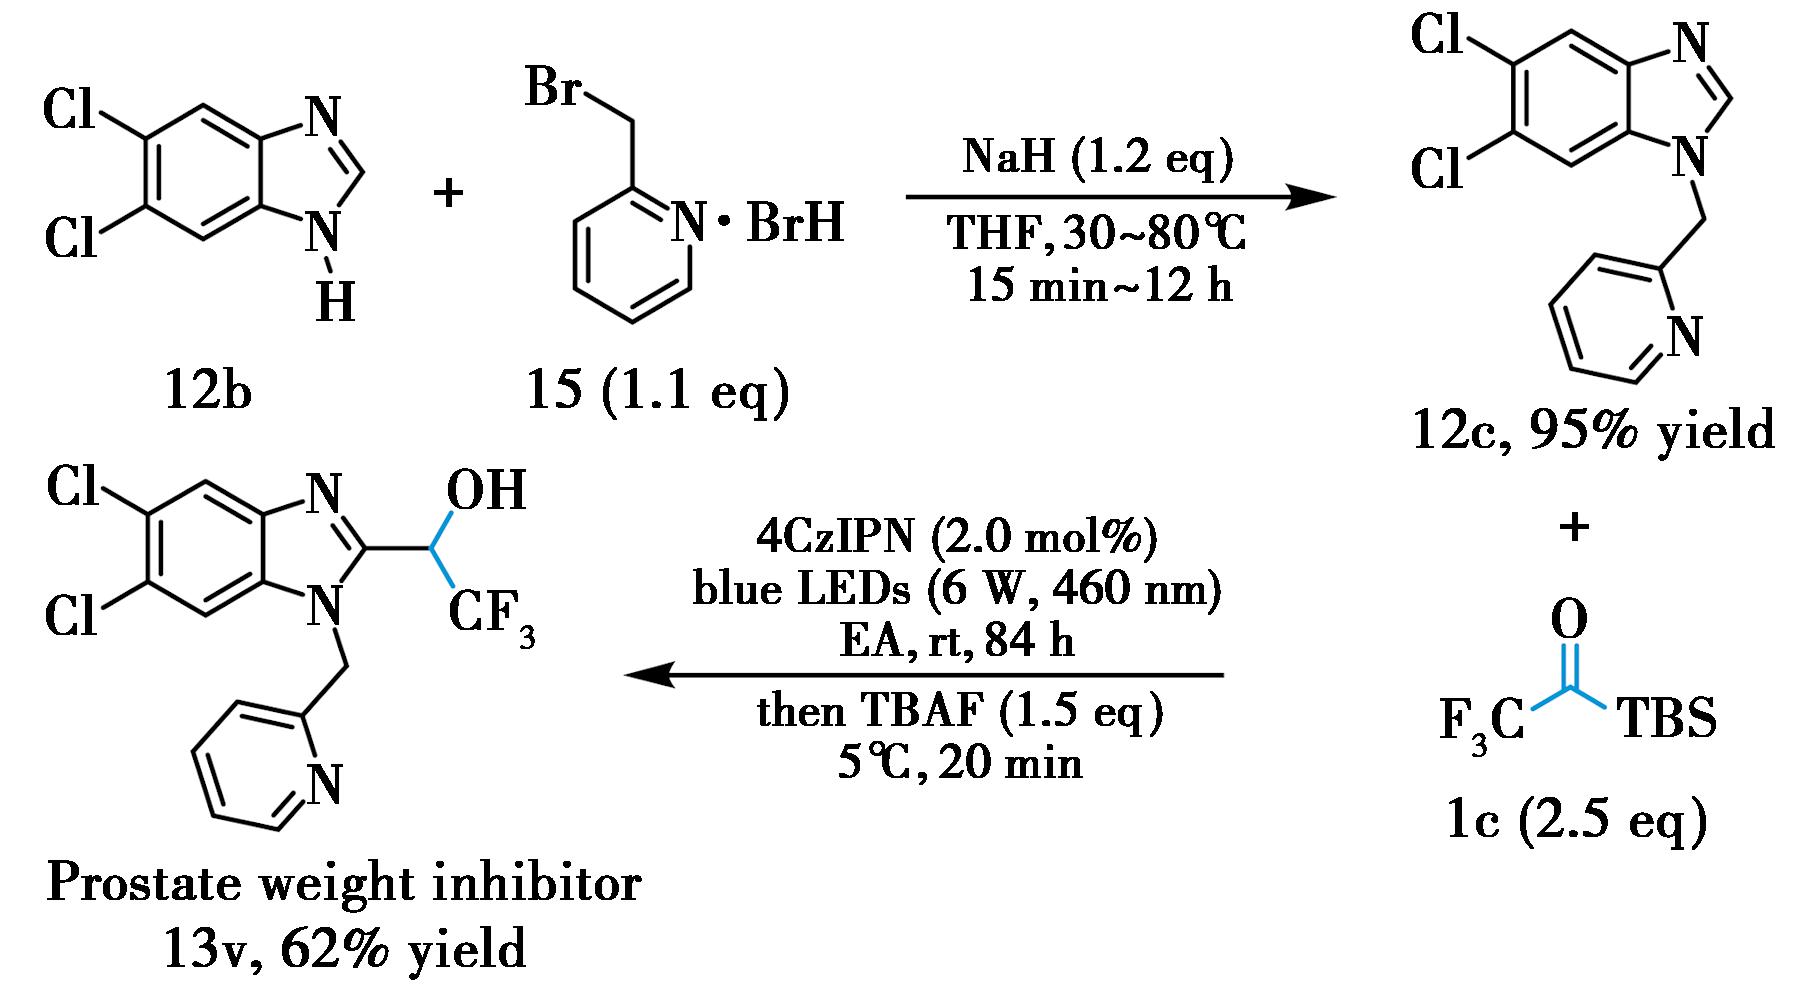
图12 前列腺增生抑制剂的合成
Fig.12 Synthesis of prostate weight inhibitor
通过实验和DFT计算,该工作首次揭示了三氟乙酰基硅烷在光催化下的双重作用:(1)生成氟烷基硅氧卡宾与1,3-唑类化合物发生[2+1]环加成得到环丙烷中间体;(2)形成双自由基,经氢原子转移过程促进氮杂环丙烷开环得到最终产物,而非传统的卡宾C—H键插入。该工作不仅丰富了氟烷基硅氧卡宾的反应类型,也为无金属C—H键官能化提供了新策略,拓展了酰基硅烷在杂环化学中的应用范围。
3 光催化氟烷基酰基硅烷与有机硼酸酯发散性合成氟烷基酮
氟烷基酮广泛存在于生物活性分子中,且氟原子数目对生物活性有显著影响[66,67]。传统合成方法多依赖过渡金属催化的交叉偶联反应,但存在以下局限:一种氟化试剂通常只能制备一种氟烷基酮,需从头合成不同氟化试剂才能获得不同氟化程度的产物;且卤素往往不被这些催化体系兼容。因此,发展能从同一简单氟化试剂出发、可调控合成多种氟烷基酮的发散性方法具有重要意义。
基于在氟烷基酰基硅烷光化学方面的积累,本课题组进一步将其应用于与有机硼酸酯的交叉偶联反应。2024年,报道了可见光诱导、无过渡金属参与的发散性合成策略:以单一氟烷基酰基硅烷为底物,通过调控原位生成的有机硼酸酯配合物的反应路径,选择性合成不同氟烷基酮化合物(图13)[68]。在碱性条件下,有机硼酸酯配合物发生脱硼氟消除,形成烯醇硅醚中间体,进而与各种亲电试剂反应生成脱氟官能团化的酮类化合物。在过氧化物存在下,氟烷基的1,2-迁移有利于生成缩酮中间体,淬灭后得到氟烷基酮。该工作实现了从同一卡宾前体出发、经不同后处理条件发散构建多种氟烷基酮,为含氟药物分子的快速筛选提供了高效策略。
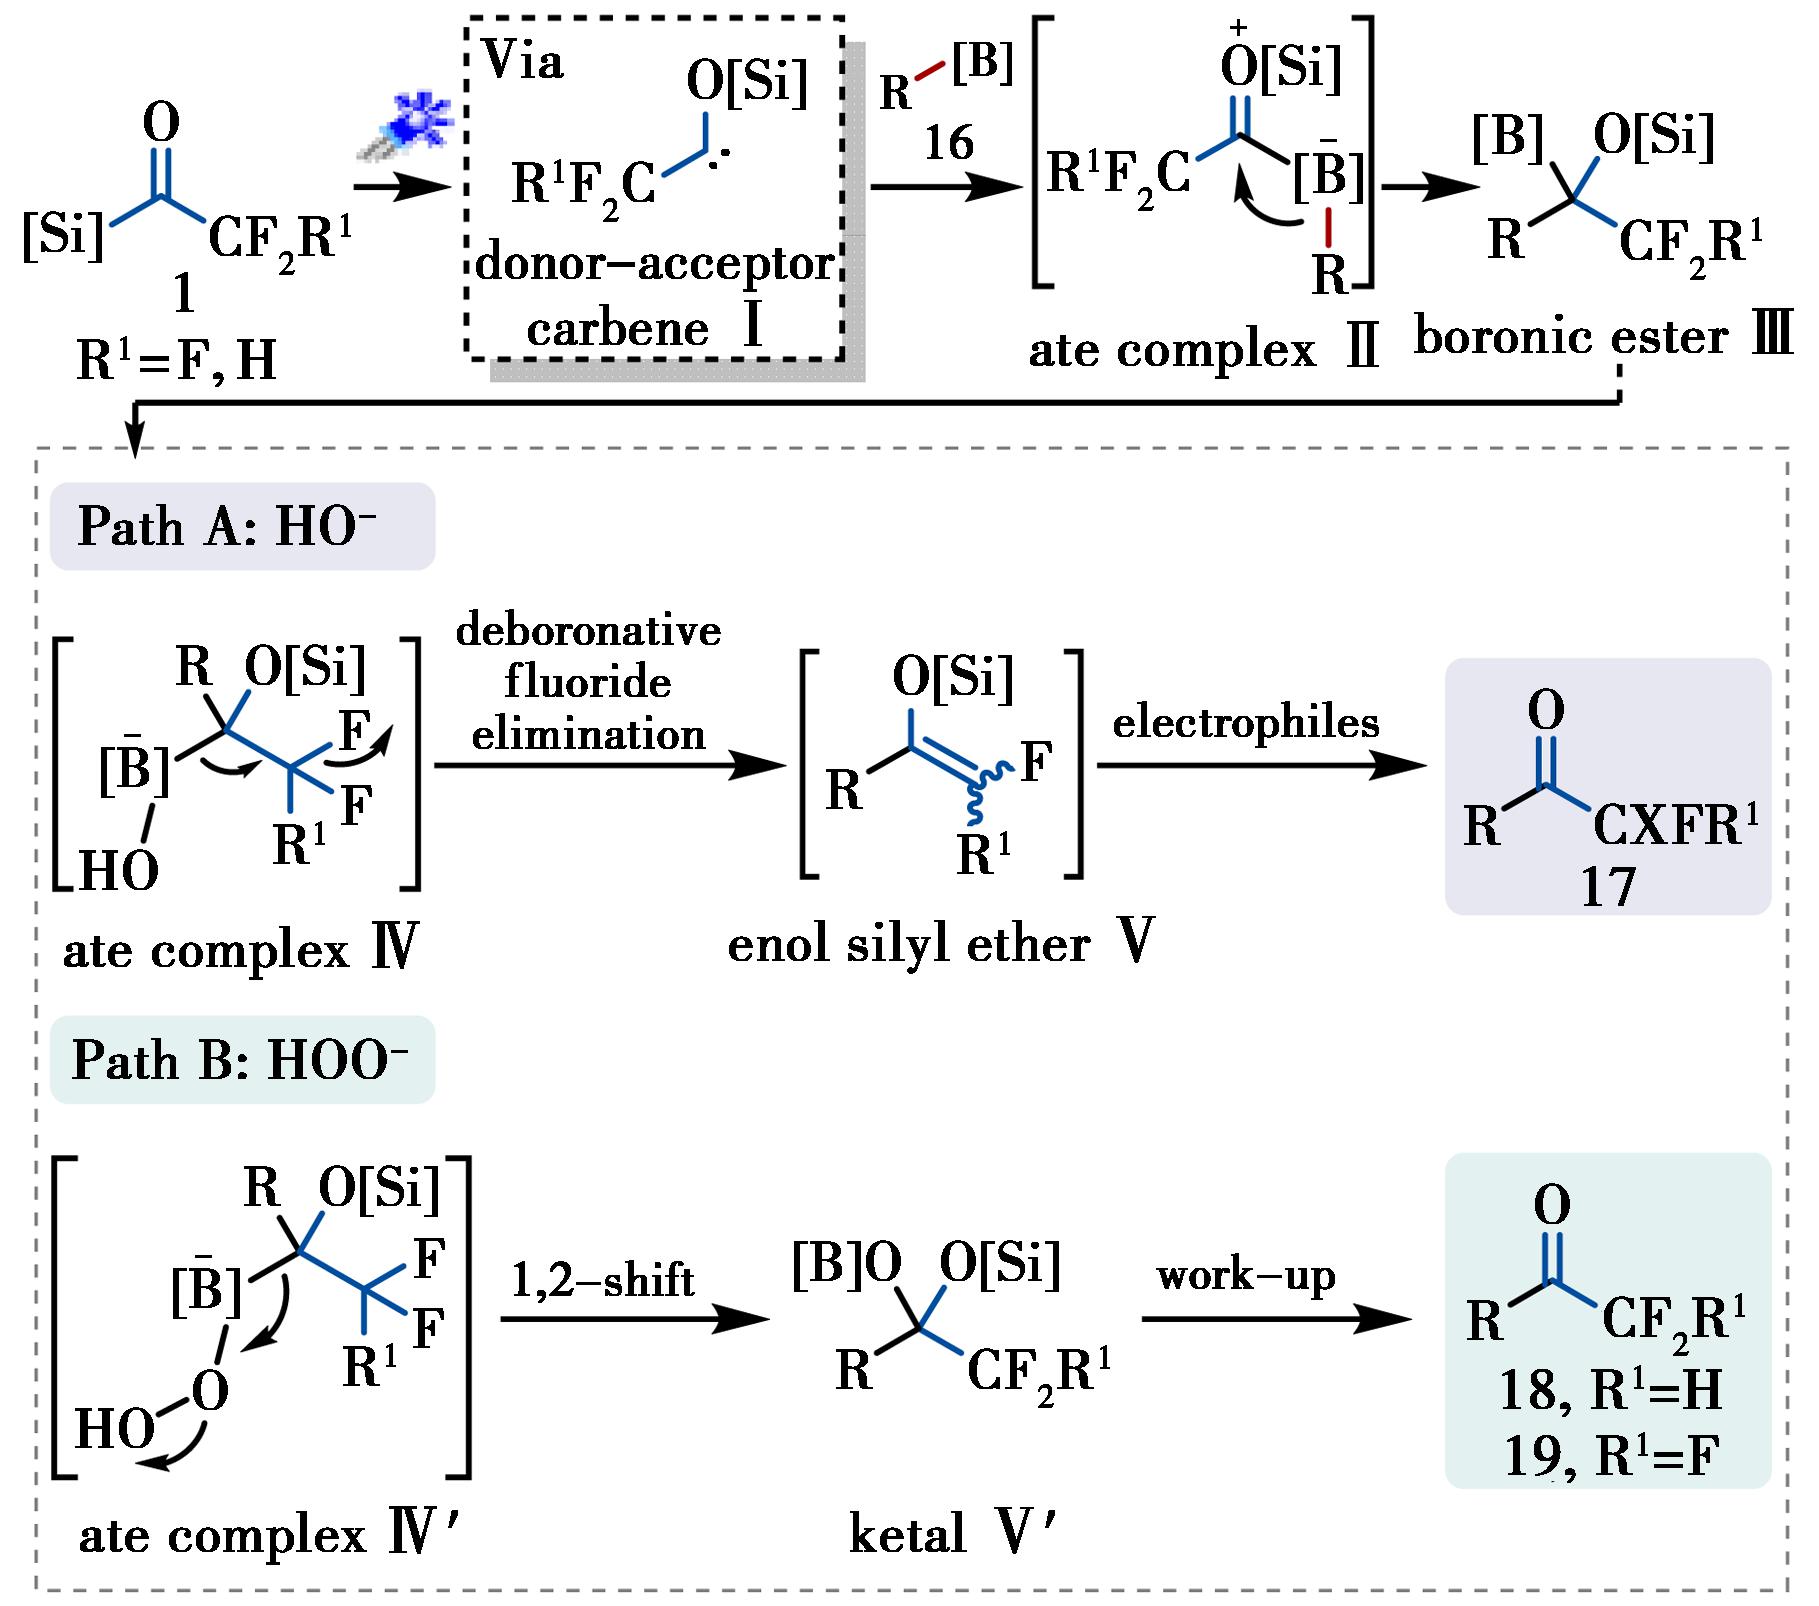
图13 反应设计[68]
Fig.13 Reaction design[68]
对反应条件进行了系统的探究(图14)。对有机硼试剂的考察发现,其空间位阻对反应效率影响显著。当使用空间位阻较小的化合物16b时,以94%的产率得到中间体Ⅲ,但氟烷基酮化合物的产率只有56%;使用较大位阻的化合物16c时,中间体Ⅲ产率仅29%,目标产物产率仅17%。有机硼试剂(16d)则未生成对应的中间体Ⅲ,可能因原位生成的卡宾中间体与O—H键发生插入副反应。此外,氟烷基酰基硅烷中硅基取代基的空间位阻也影响反应效率,位阻越大,氟烷基酮(17)的产率越低。
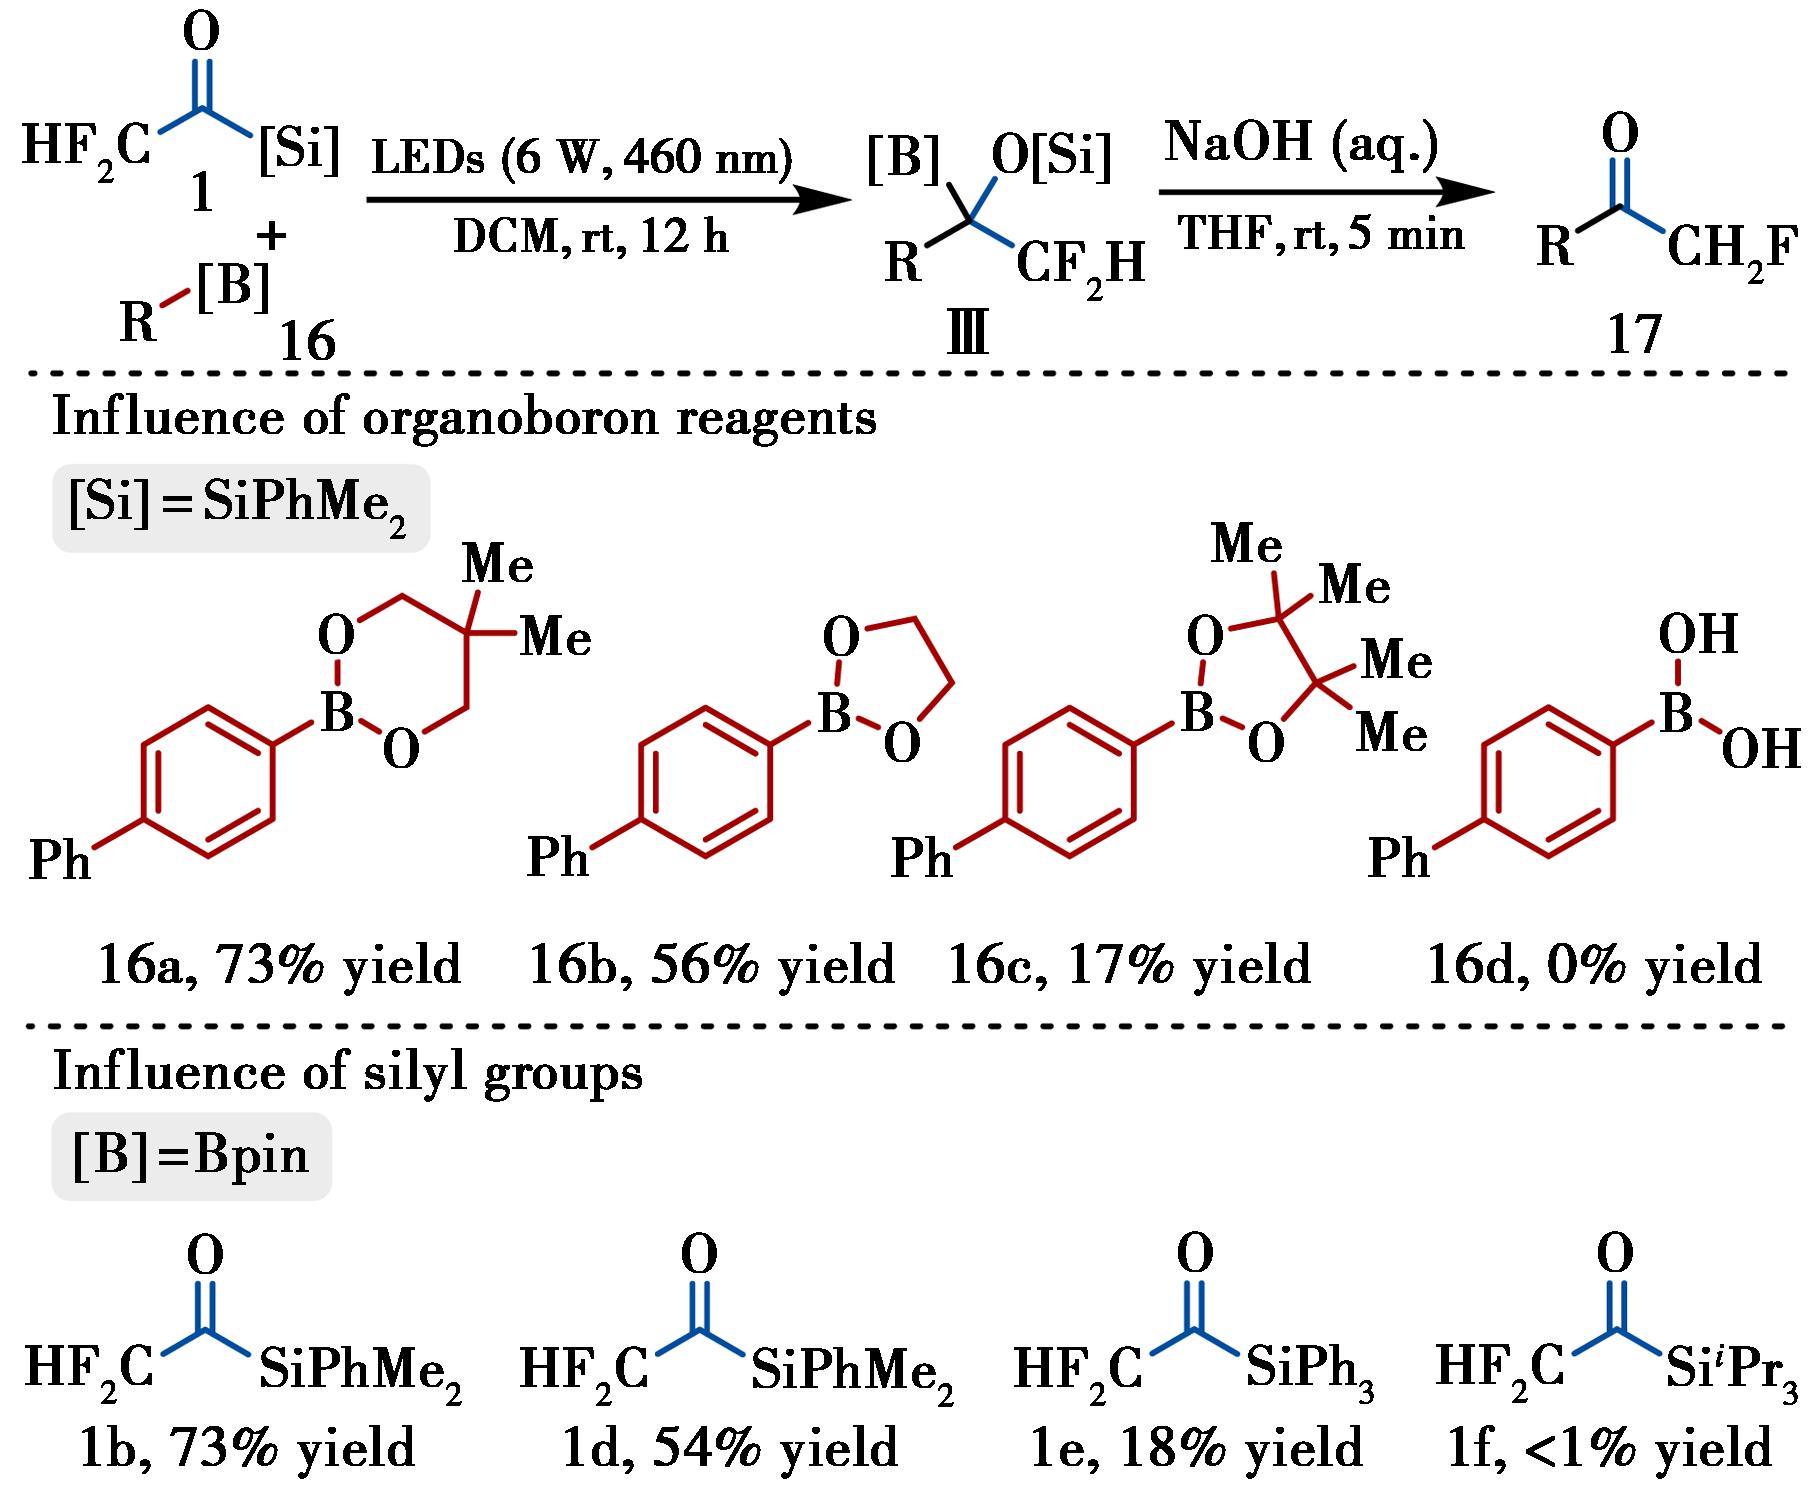
图14 硅基和有机硼试剂对反应的影响
Fig.14 Influence of silyl groups and organic boron reagents on the reaction
随后,对底物普适性进行了全面考察。首先考察二氟甲基酰基硅烷(1b)与有机硼试剂(16)反应合成单氟甲基酮的底物范围(图15)。非氧化性碱性后处理条件对促进脱硼脱氟过程至关重要。结果表明,芳环邻、间、对位含电中性、供电子或吸电子取代基的芳基硼酸酯均能高效反应,以良好至优秀产率得到单氟甲基酮(17a~17c);萘环和杂芳环取代硼酸酯同样适用。在1.5 mol% 4CzIPN存在下,烯基硼酸酯也能参与反应,需将化合物1b用量提高至3当量,能够以69%产率得到产物17g。添加光催化剂还可提高烷基硼酸酯的反应效率。值得注意的是,产物17j是合成凝血酶抑制剂BAY 1217224的关键中间体。
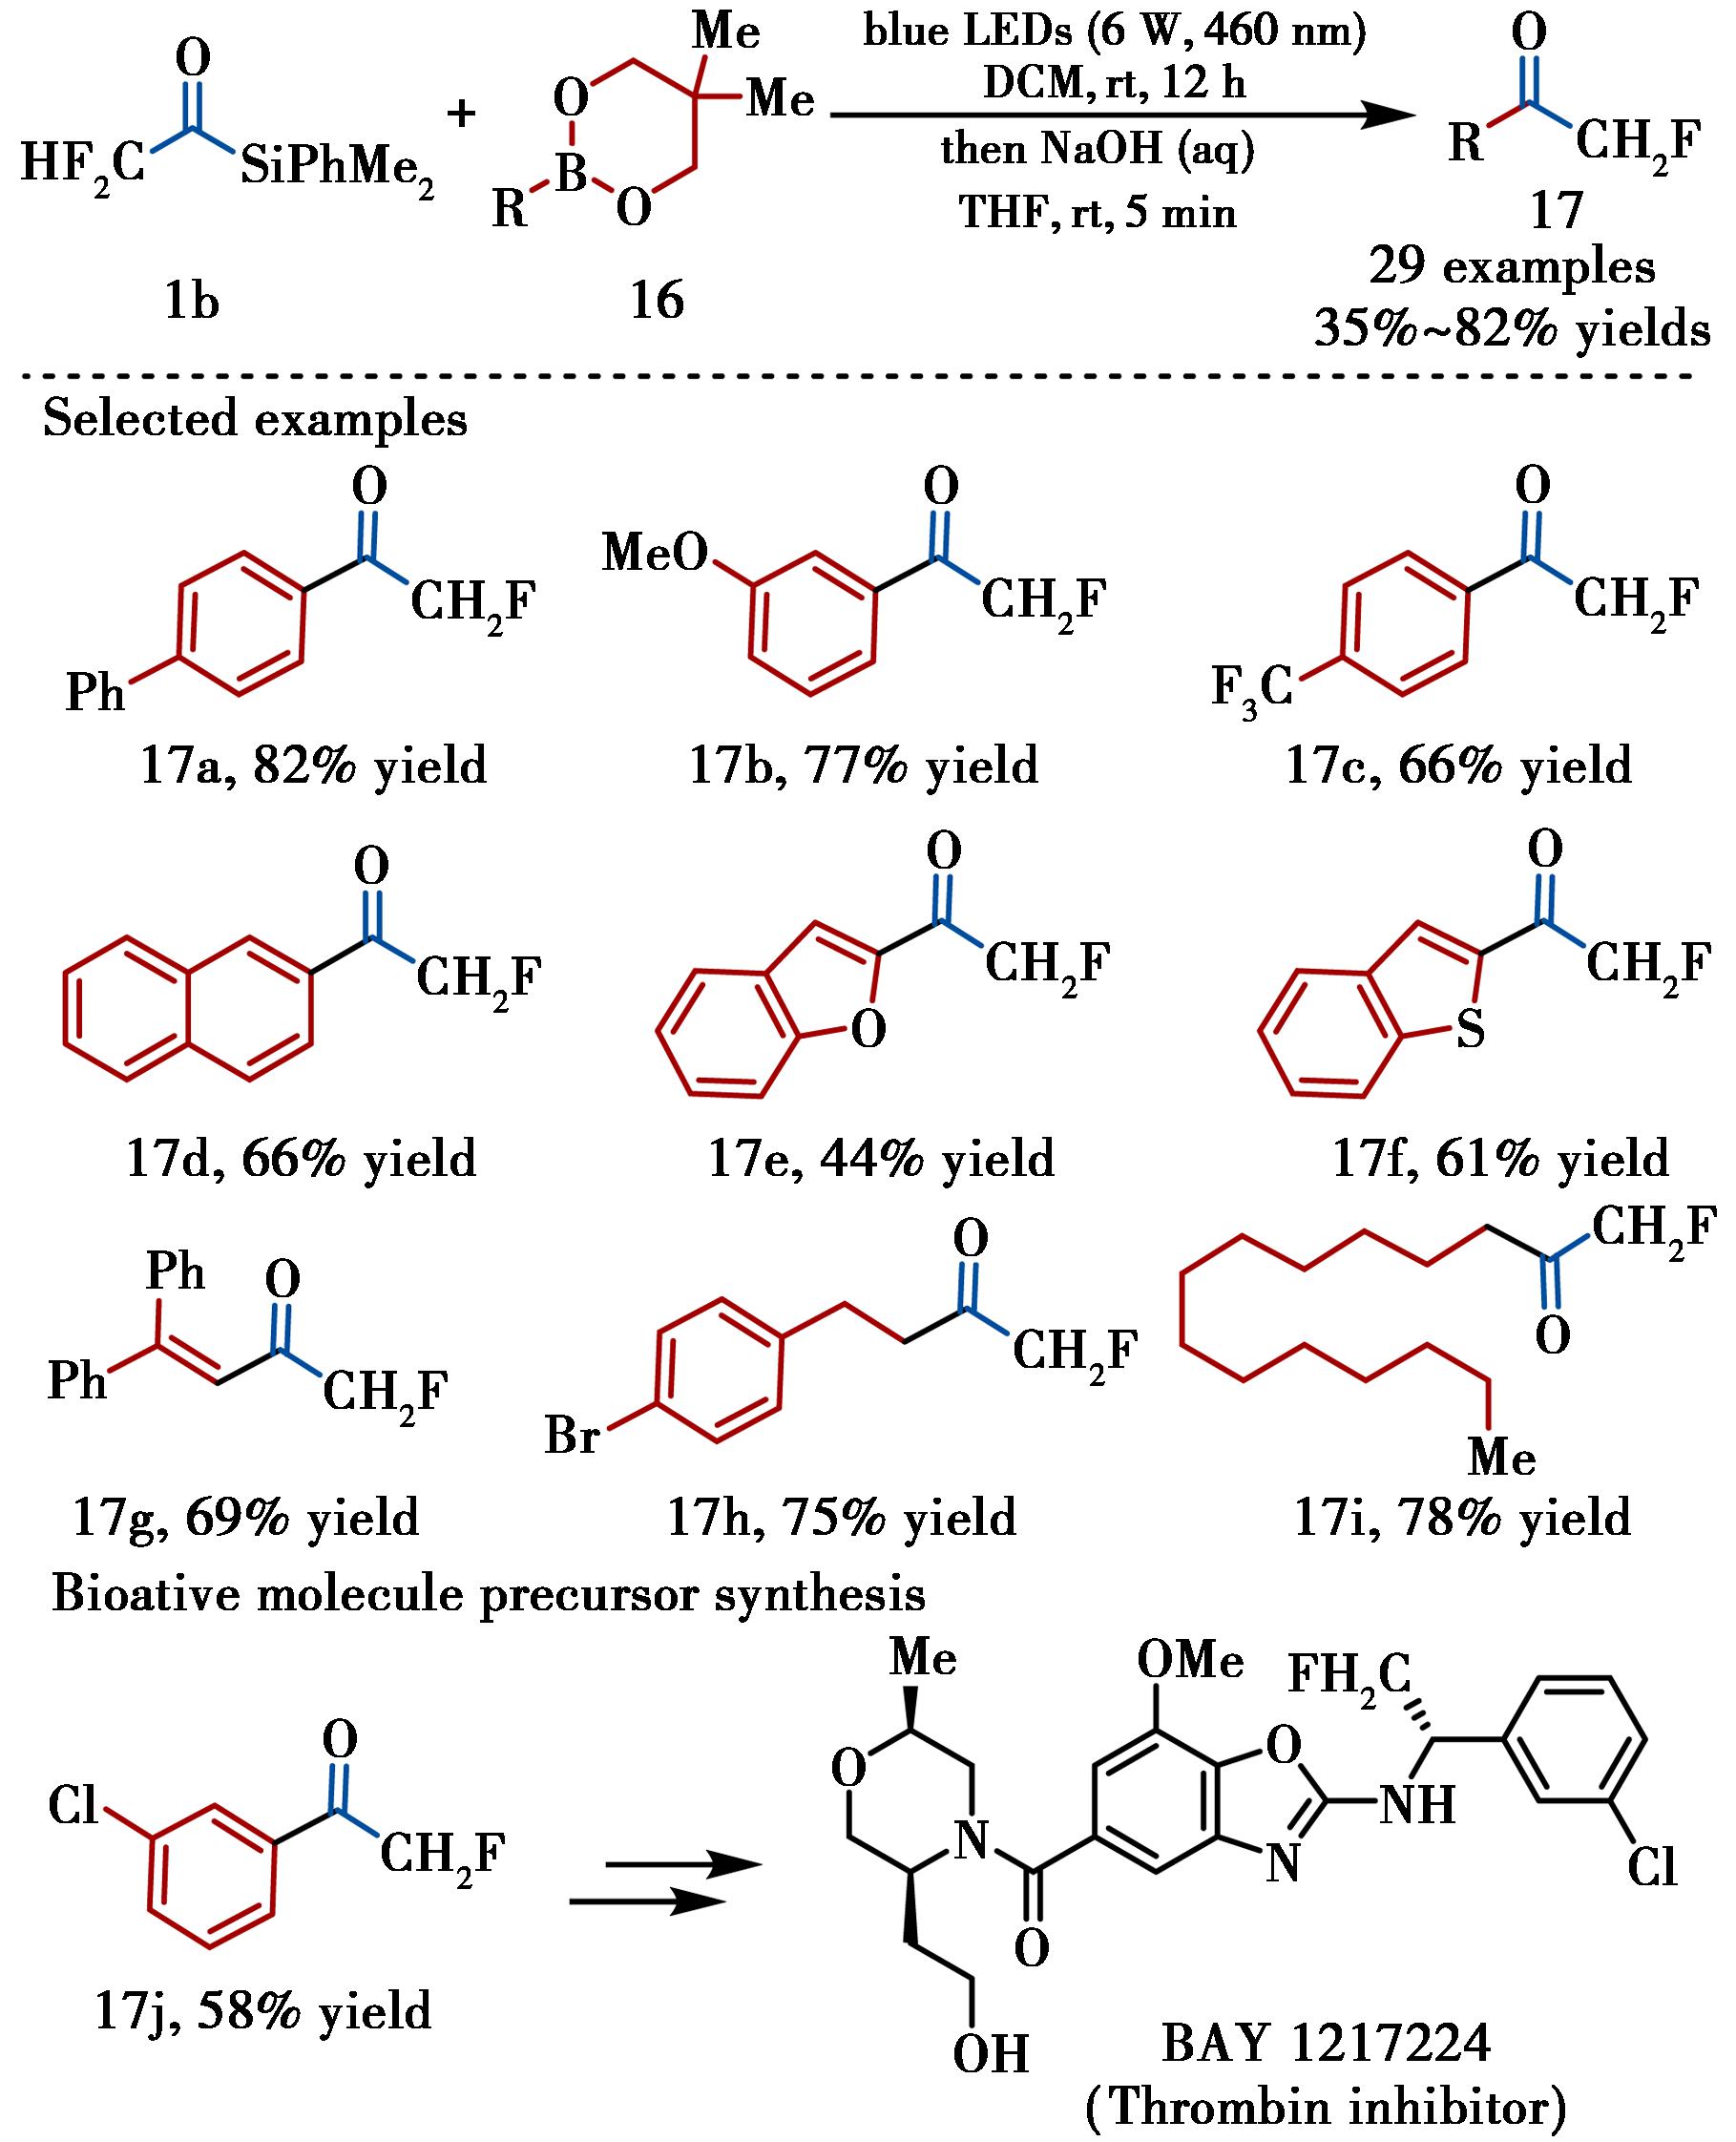
图15 单氟甲基酮的合成
Fig.15 Synthesis of monofluoromethyl ketones
进一步探究了二氟甲基酰基硅烷(1b)与有机硼酸酯试剂合成二氟甲基酮化合物的底物普适性(图16)。各种电中性、供电子或吸电子基团取代的芳基硼酸酯均以良好产率得到目标产物18a~18c,卤素、羰基等官能团兼容。多种杂环衍生物亦适用。适当增加4CzIPN用量有利于烯基或烷基硼酸酯高效转化。生物活性分子的官能团化体现了该方法的合成潜力。
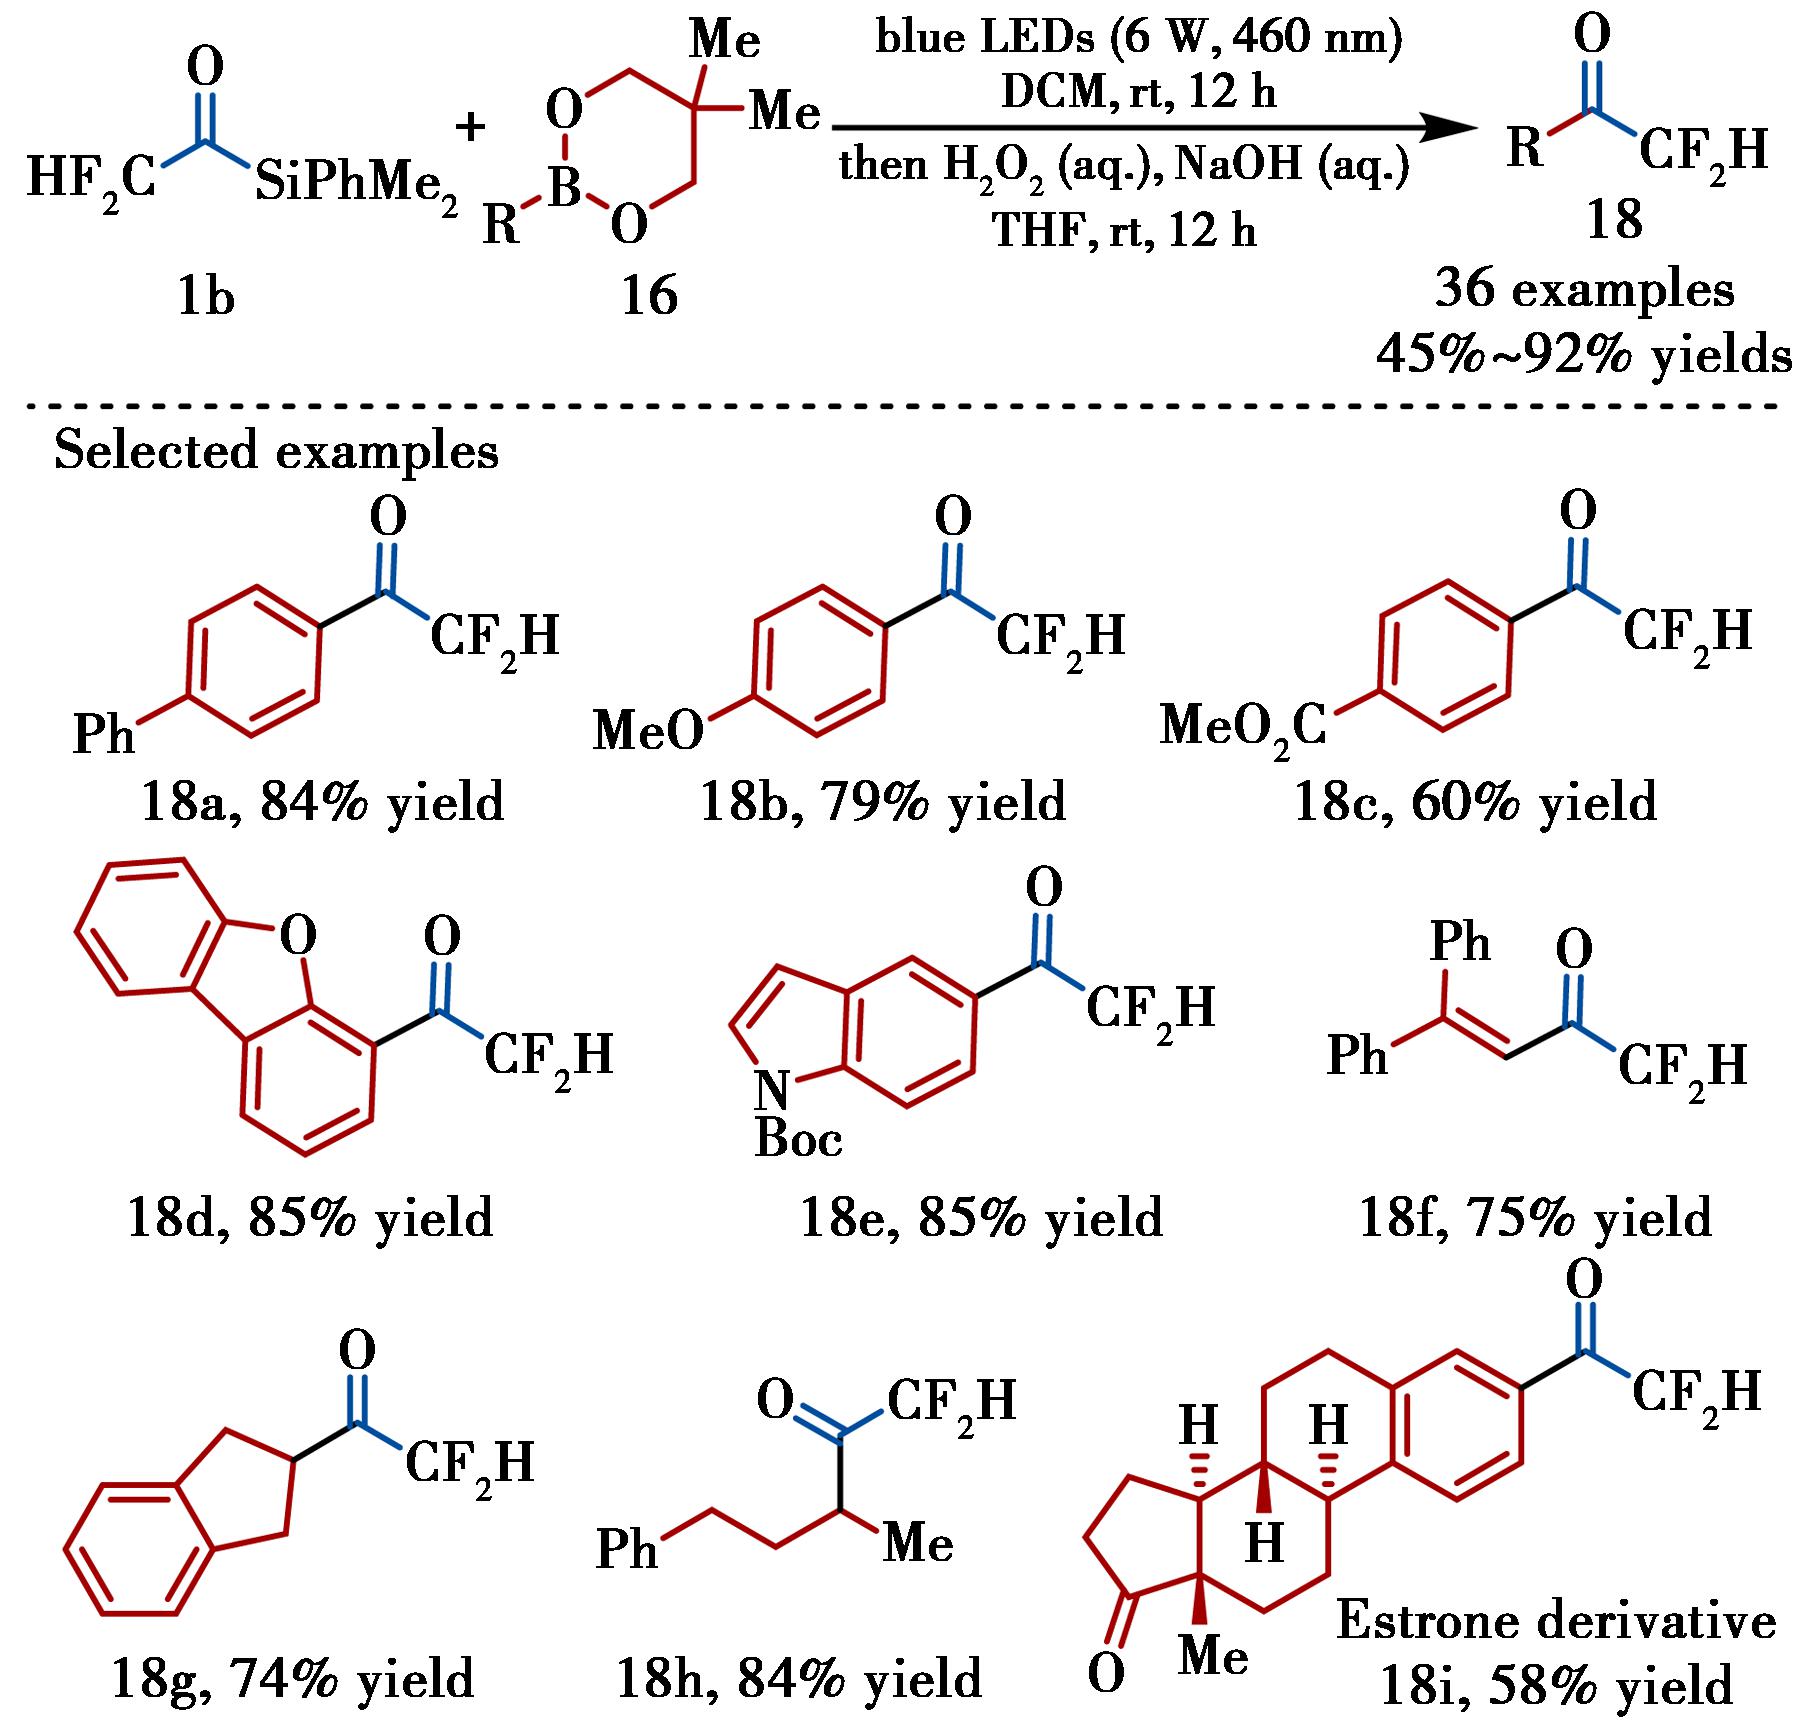
图16 二氟甲基酮的合成
Fig.16 Synthesis of difluoromethyl ketones
随后,成功实现了从三氟甲基酰基硅烷(1a)简便制备三氟甲基酮(图17)。代表性芳基、杂芳基、烯基和烷基硼酸酯均能良好兼容。此外,对映体富集的烷基硼酸酯(S)-19f在该体系中也能以53%产率、93% ee值得到对应产物,对映选择性未显著下降,进一步证明了方法的实用性。
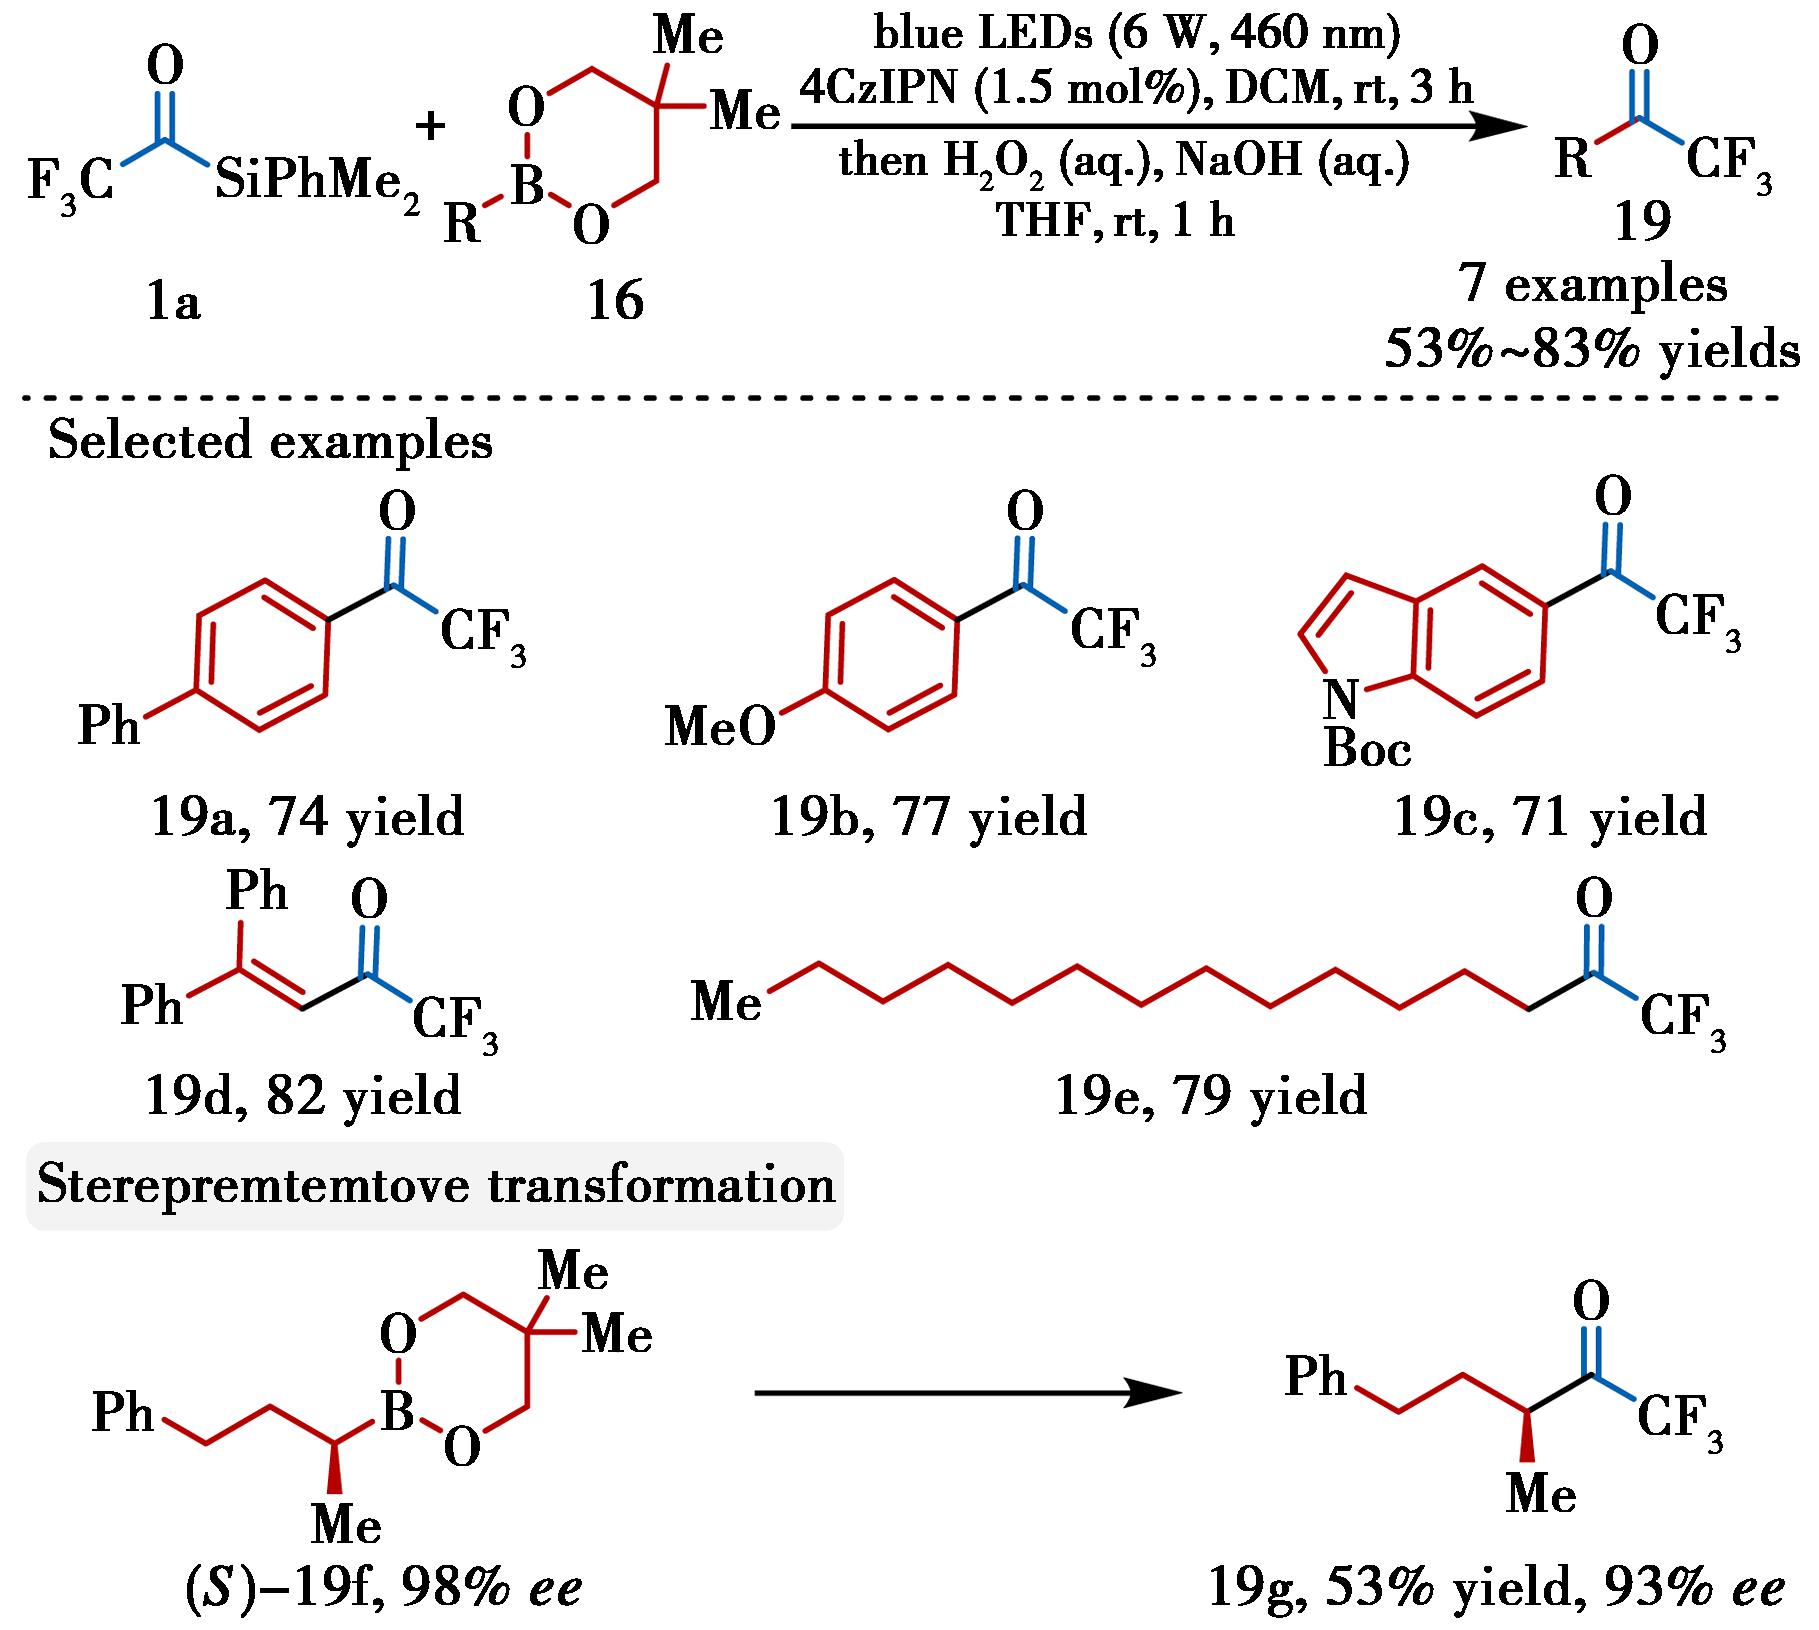
图17 三氟甲基酮的合成
Fig.17 Synthesis of trifluoromethyl ketones
还探究了该反应的合成应用潜力(图18)。氟代烯醇硅醚中间体与NCS、NBS、I2的卤代反应,与醛类化合物的Aldol反应,以及与氧杂蒽在光催化下的烷基化反应均能顺利进行,成功合成了多种氟代酮类化合物。
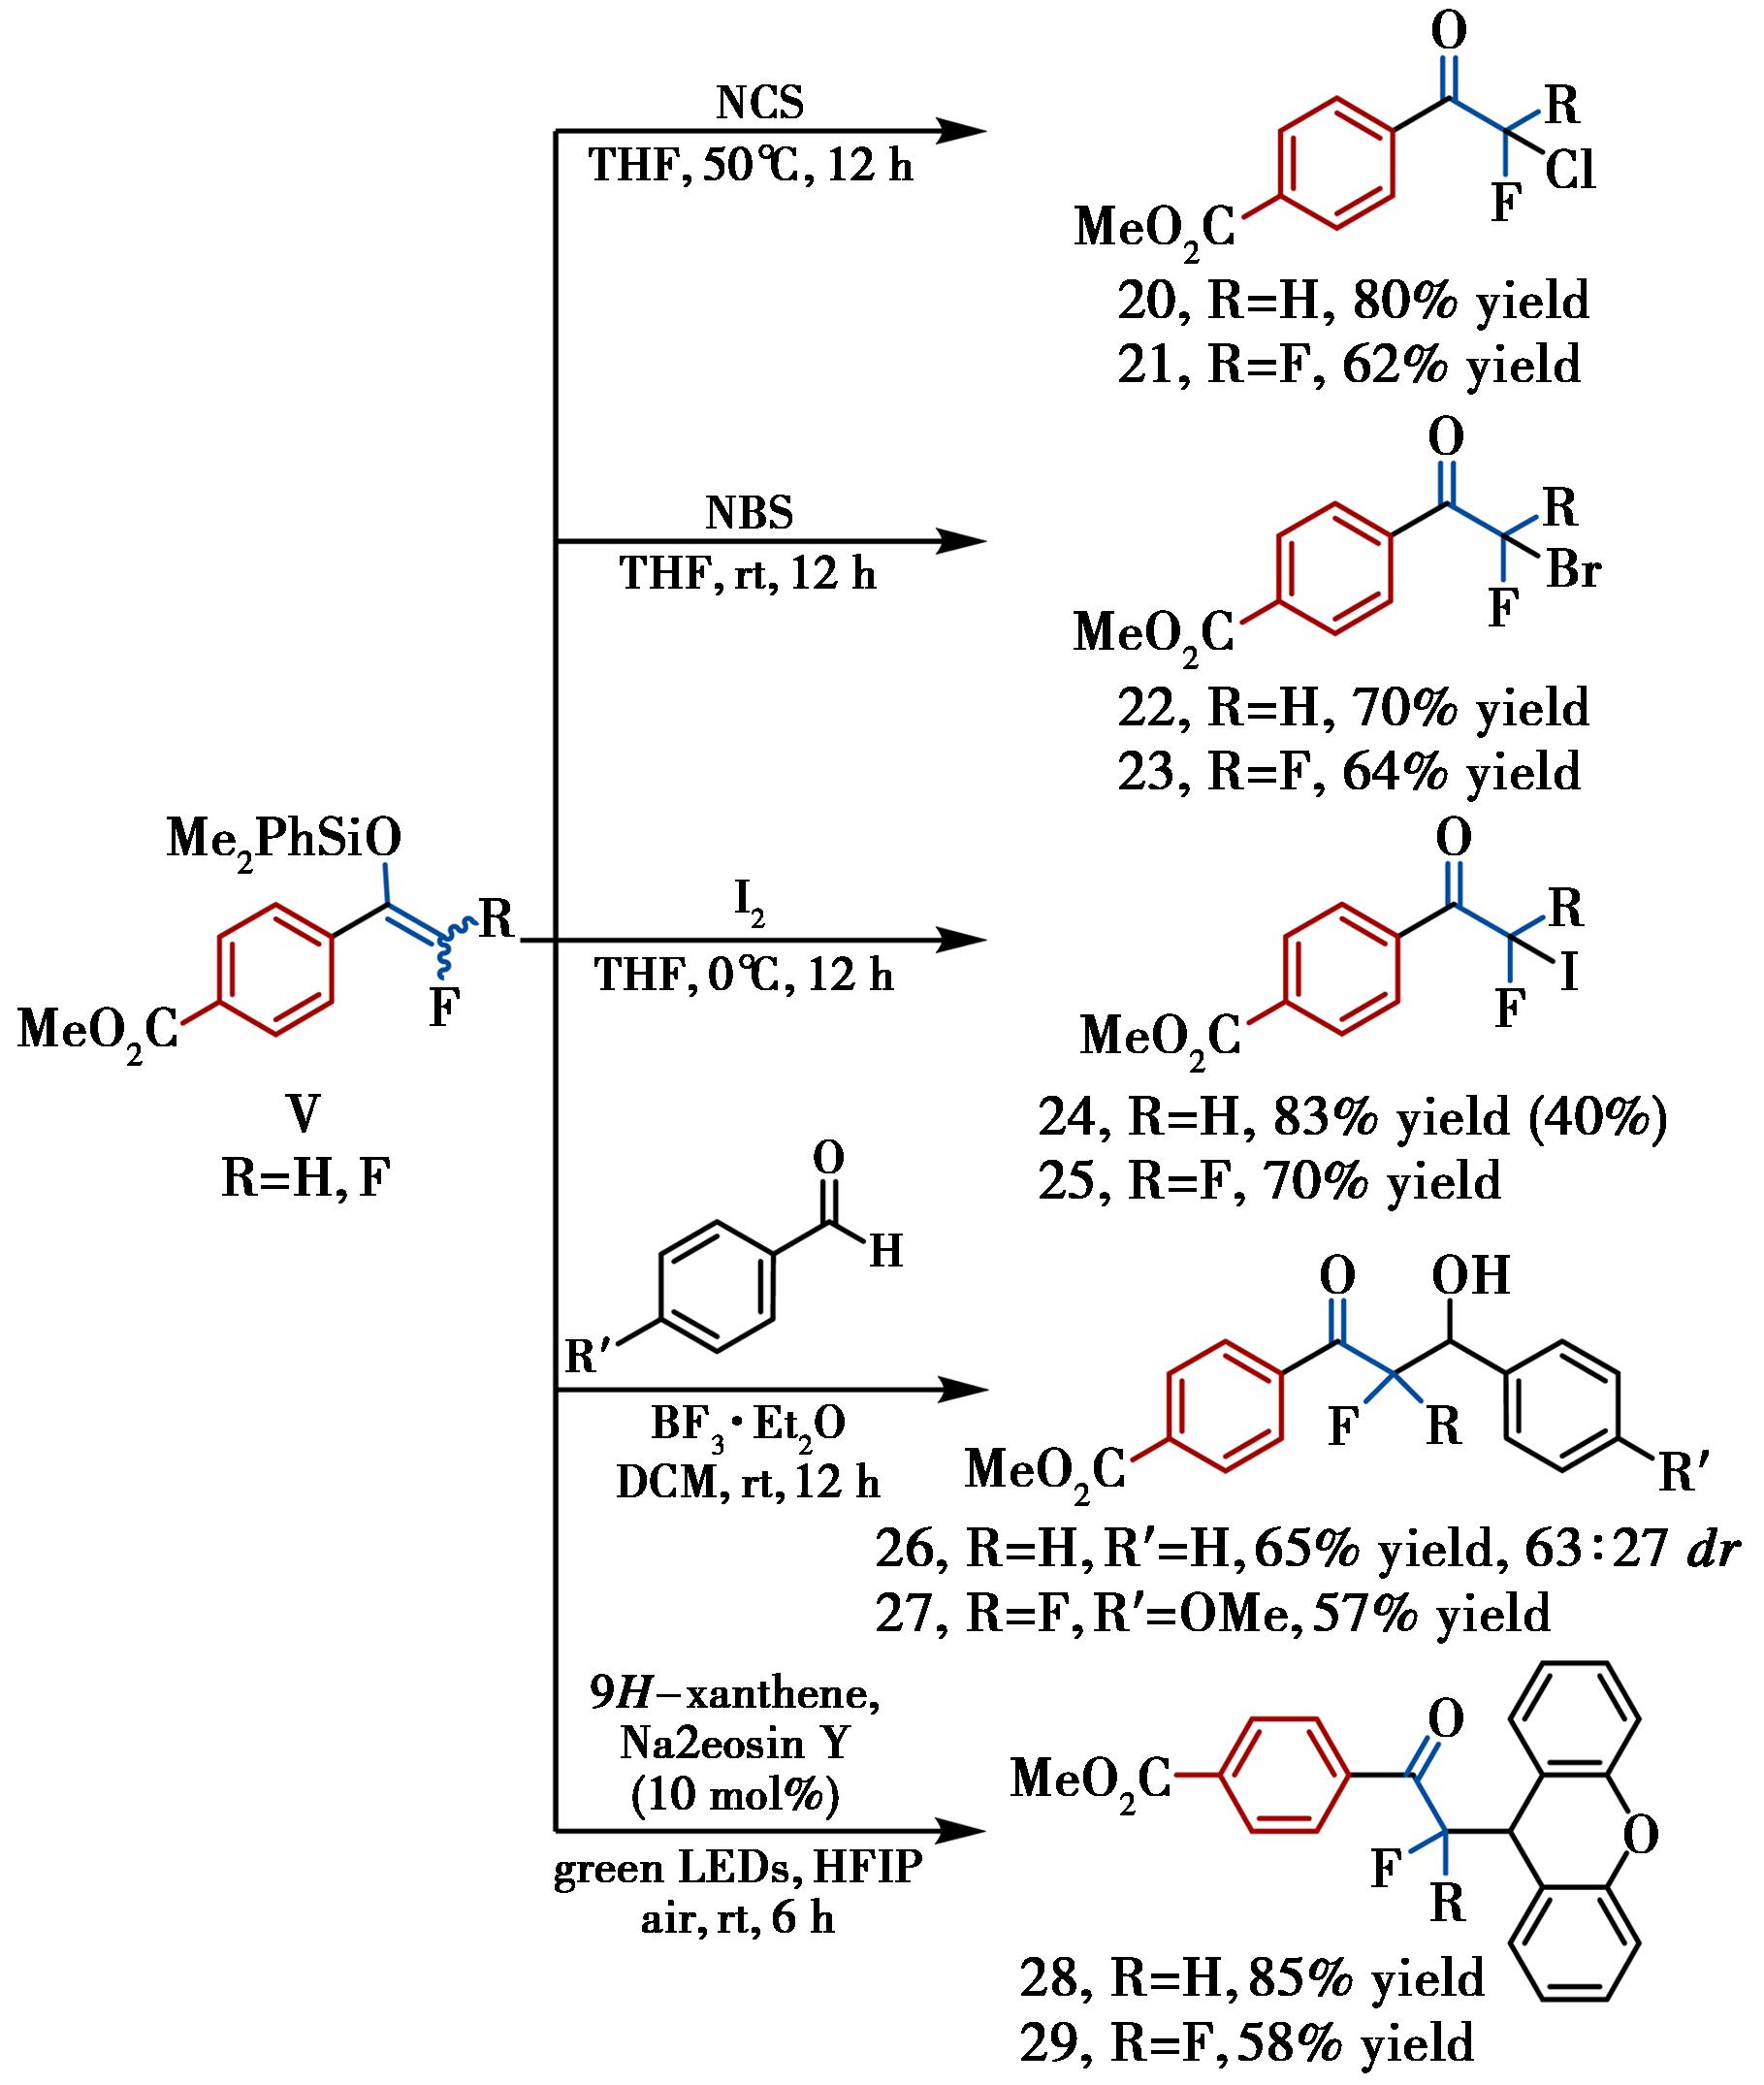
图18 应用转化
Fig.18 Synthetic applications
该工作不仅丰富了氟烷基硅氧卡宾的反应类型,也为含氟化合物的发散性合成提供了新思路。
4 光催化三氟乙酰基硅烷与异腈反应合成α-三氟甲基脒或α-三氟甲基亚胺酸酯
脒类化合物和亚胺酸酯广泛存在于生物活性分子、药物和功能材料中,同时也是合成杂环化合物的重要中间体[69,70]。传统合成方法多依赖过渡金属催化(如Cu、Pd、Fe等)[71],但金属残留问题在药物合成中尤为突出,因此发展无金属、条件温和的替代方法具有重要意义。另一方面,三氟甲基的引入能显著改善分子的理化性质和生物活性[72],但目前含CF3的脒类及亚胺酸酯的合成方法仍然十分有限[73]。
在上述工作基础上,本课题组进一步将氟烷基酰基硅烷化学拓展至异腈领域。2026年,报道了可见光诱导、无过渡金属参与的串联反应:三氟乙酰基硅烷与异腈在光催化下原位生成3-三氟甲基烯酮亚胺中间体(该类高活性中间体可通过异腈与卡宾或金属卡宾的交叉偶联获得,能参与亲核加成、环加成和重排等多种反应)。利用本课题组发展的两亲性氟烷基硅氧卡宾,与异腈反应生成烯酮亚胺后,被苯胺或酚类亲核试剂捕获,一锅法构建α-三氟甲基脒或α-三氟甲基亚胺酸酯[74]。该反应原子经济性高、条件温和、底物范围广,为含氟脒类和亚胺酸酯类化合物的合成提供了全新的无金属路径。
首先,对α-三氟甲基脒的合成进行了底物普适性考察(图19)。光反应生成烯酮亚胺后,直接加入苯胺类亲核试剂,可得到一系列α-三氟甲基脒。芳环上含卤素、电中性、供电子或吸电子取代基的苯胺均适用。其中,2,6-二乙基苯胺因位阻较大,产物33b产率仅32%,延长反应时间至 100 h可提高至76%。缺电子芳胺类化合物延长时间同样可提高产率。杂芳香族亲核试剂也能顺利反应。
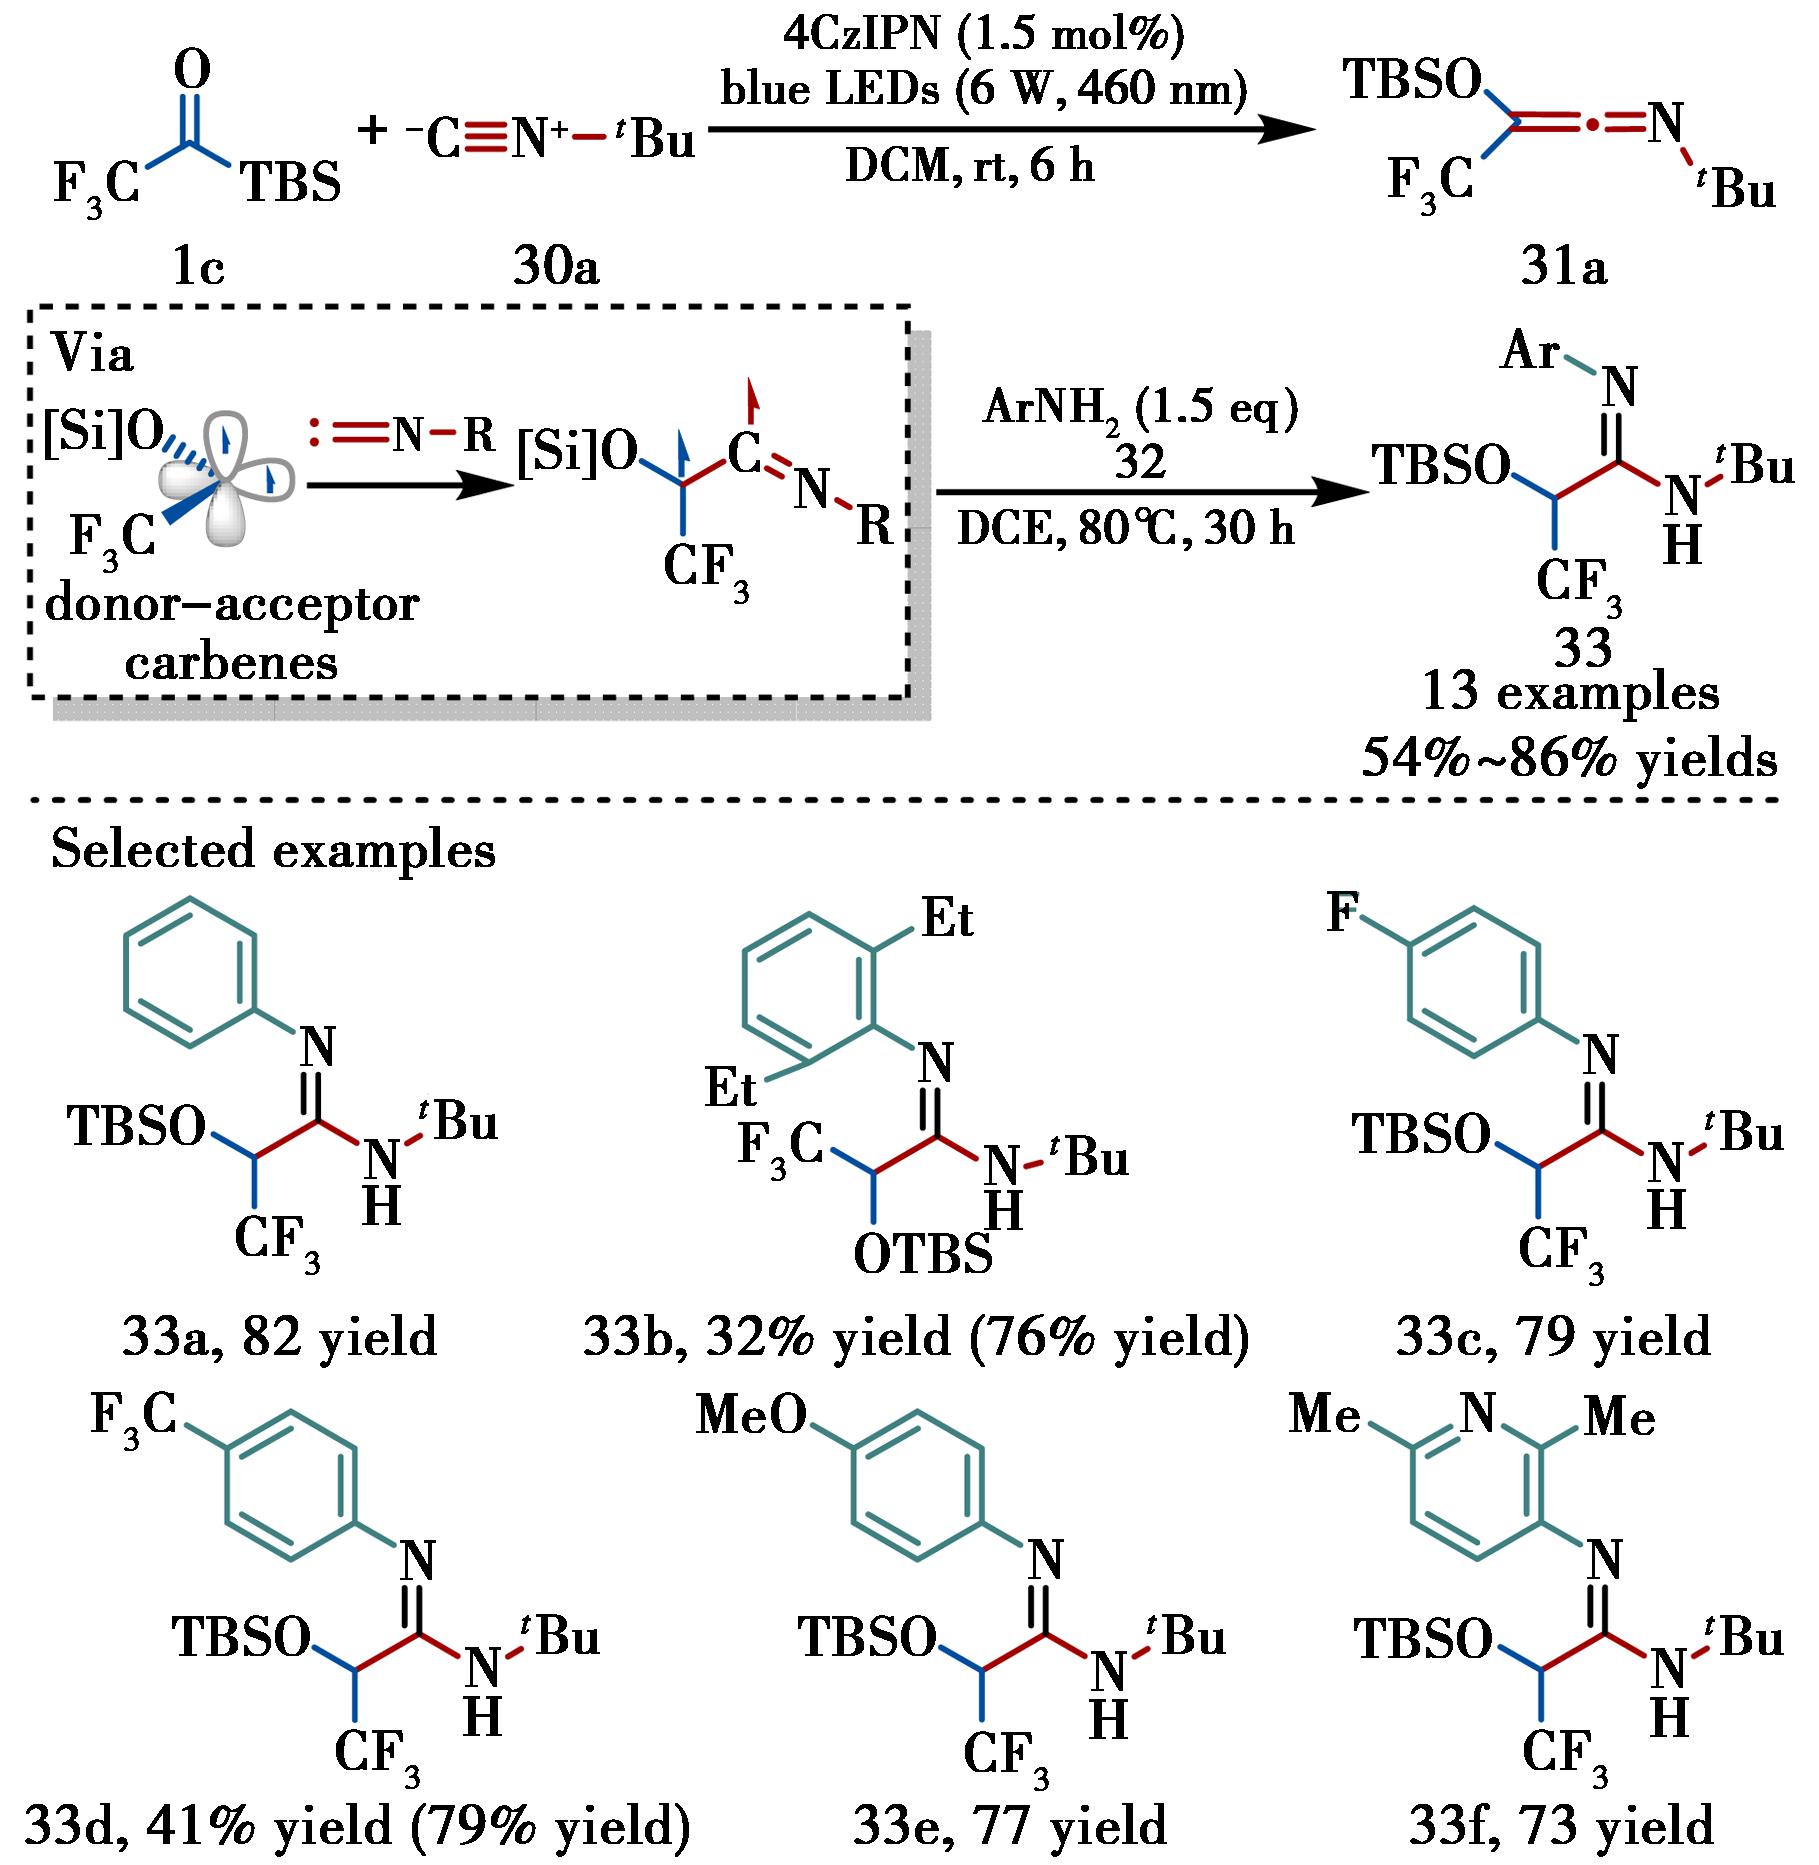
图19 苯胺的代表性底物范围
Fig.19 Representative scope of anilines
接着,对α-三氟甲基亚胺酸酯的合成进行了底物普适性考察(图20)。以酚类化合物为亲核试剂,在类似条件下可获得目标产物。不同位点不同电性取代基的酚类化合物均表现良好耐受性,杂环和并环取代酚类底物同样适用。
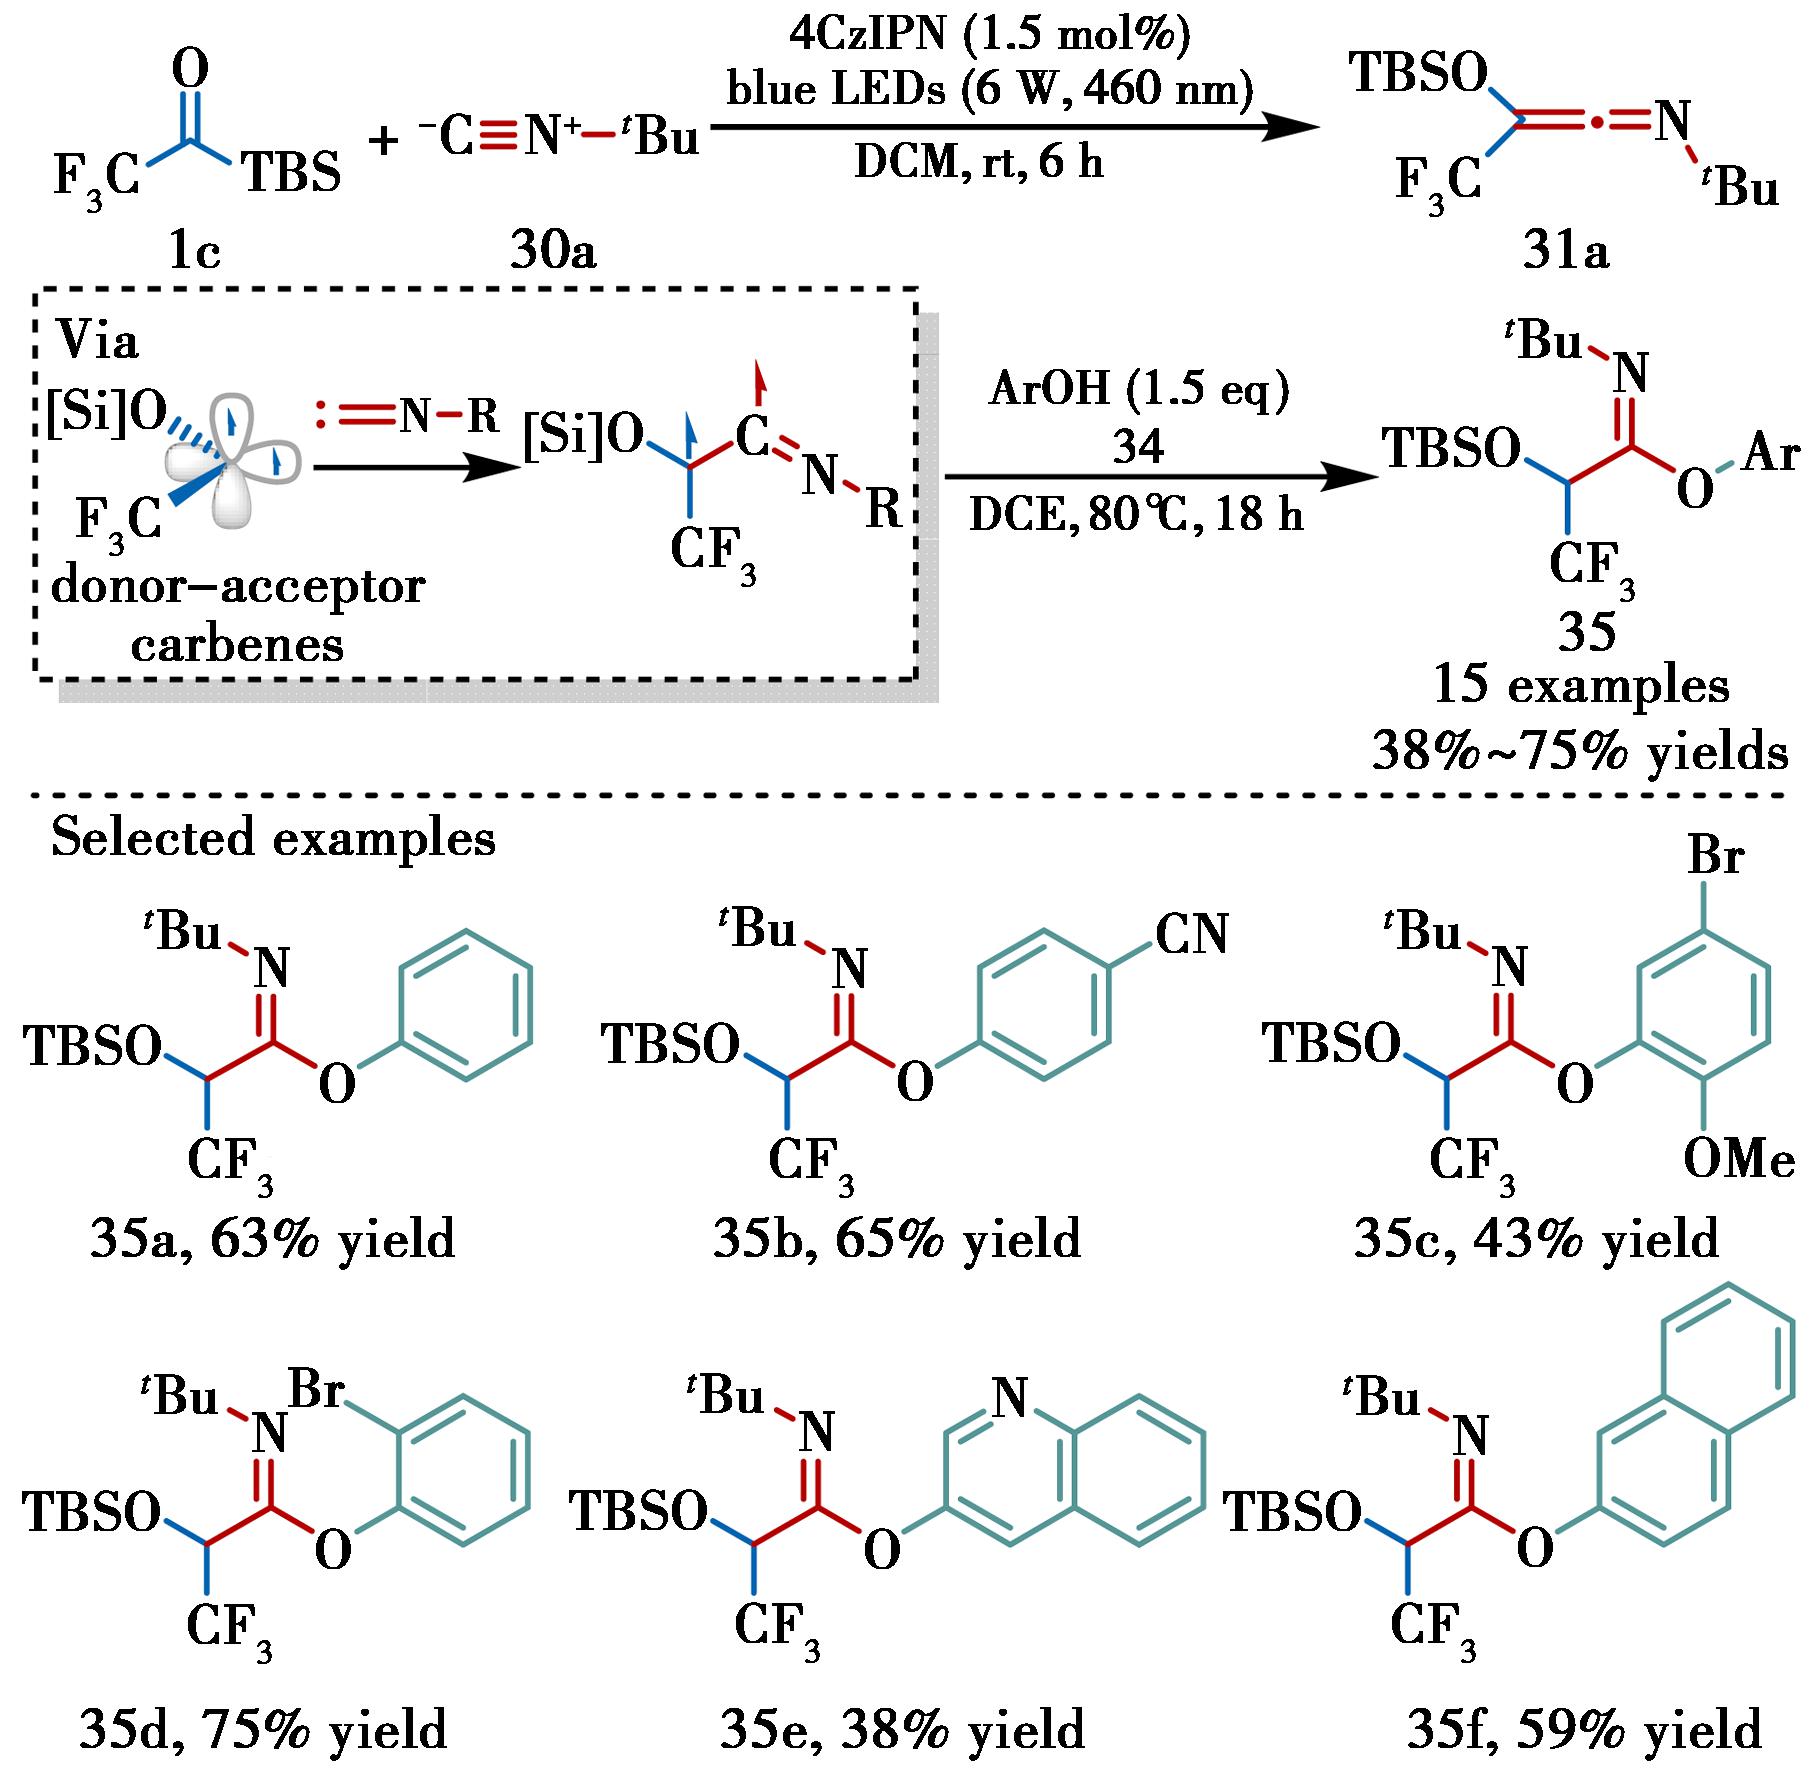
图20 酚类化合物的代表性底物范围
Fig.20 Representative scope of phenols
随后,对异腈的底物范围进行了考察(图21)。结构各异的异腈具有一定耐受性,二氟乙酰基硅烷同样适用,得到相应的产物37b。此外,对甲苯磺酰胺作为亲核试剂时反应也能顺利进行,体现了广泛的兼容性。
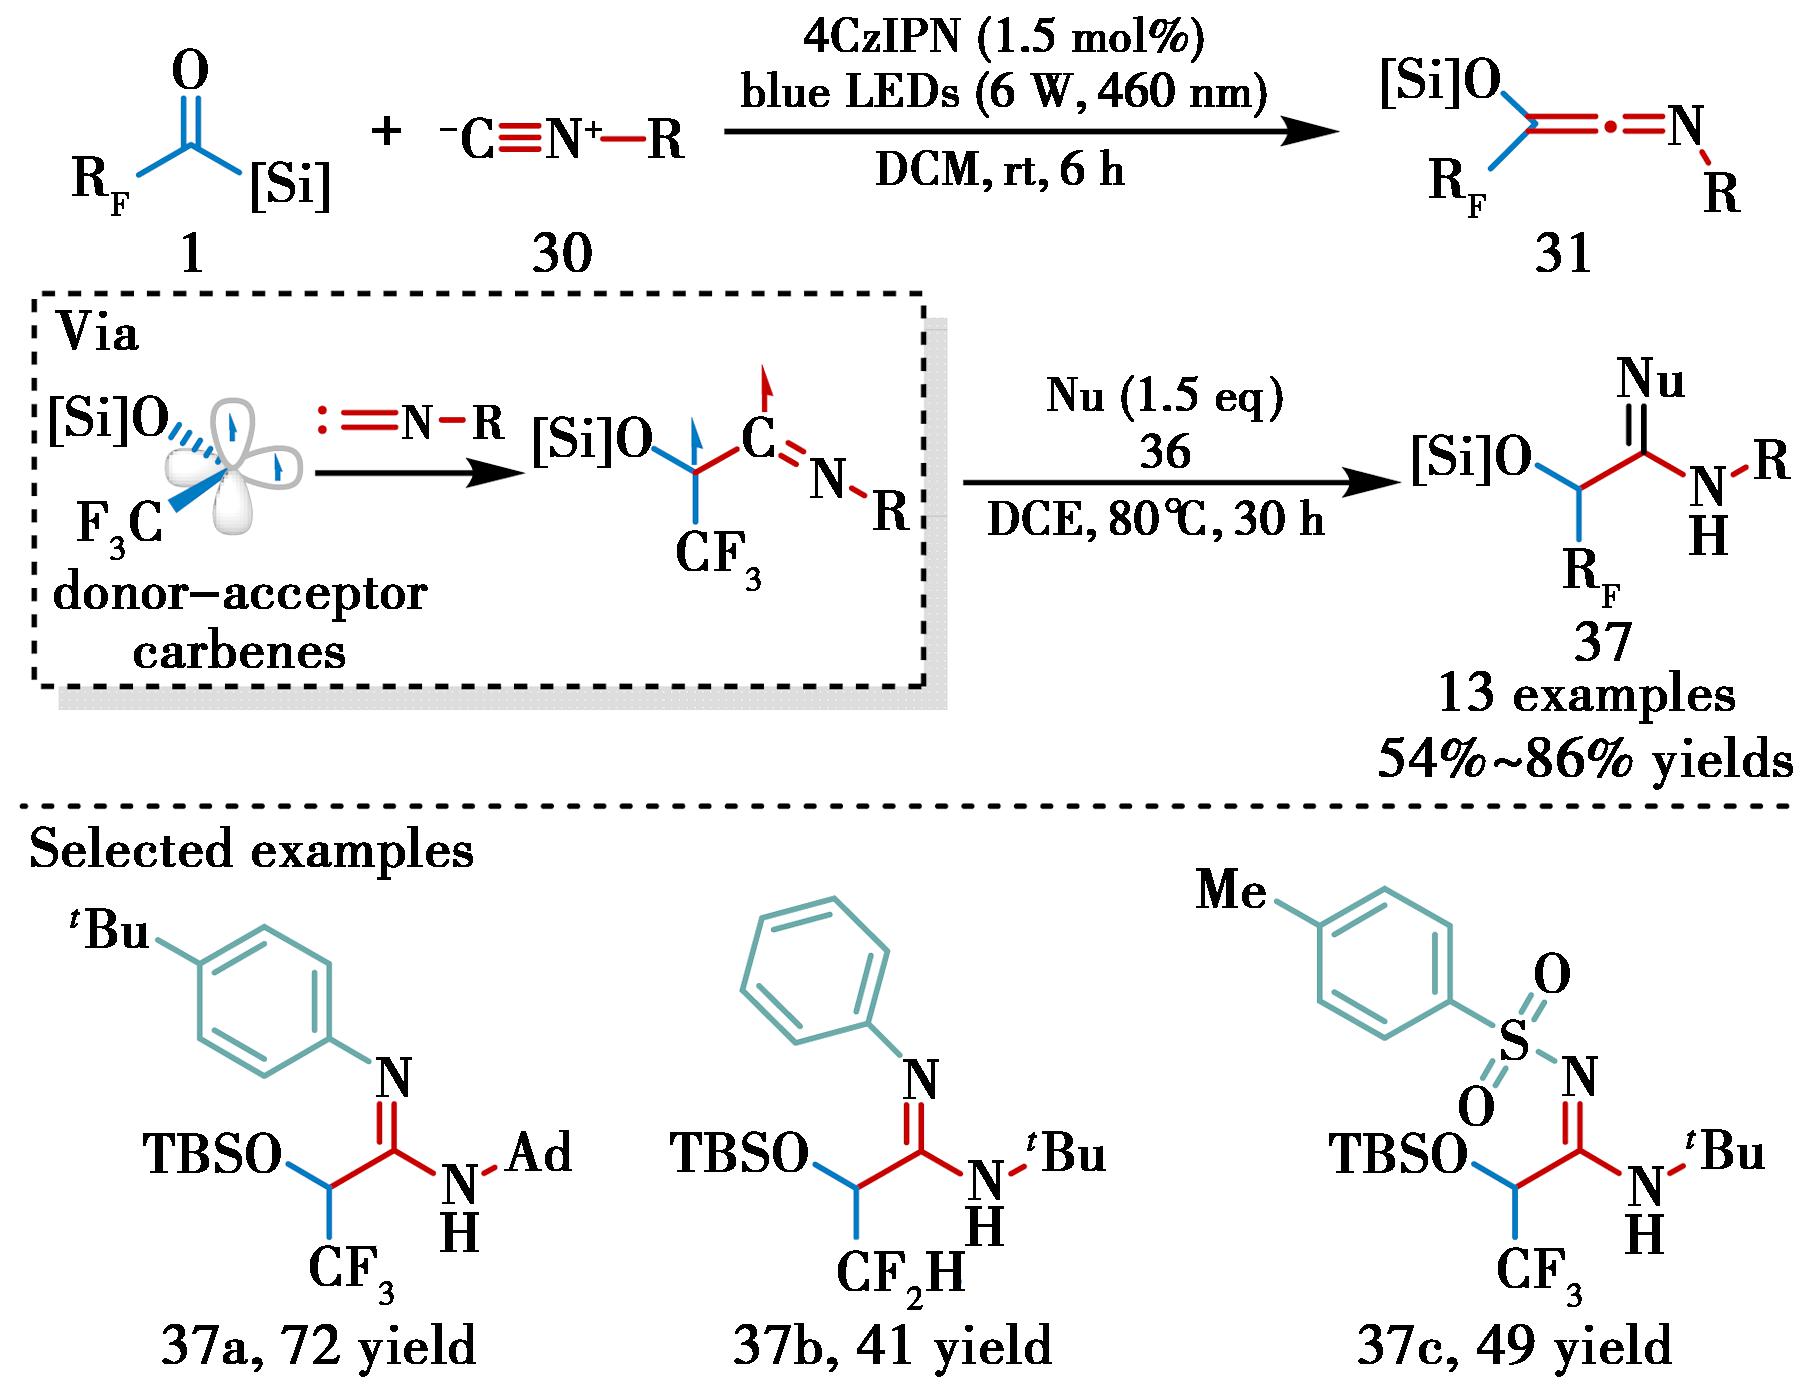
图21 异腈化合物的代表性底物范围
Fig.21 Representative scope of isocyanides
DFT计算结果明确支持反应通过三线态卡宾中间体进行,遵循自由基加成机制,而非单线态卡宾的协同插入,这与本课题组在前期三线态卡宾参与的环丙烷化、环丙烯化等工作中的结论一致。
5 总结与展望
本课题组以氟烷基酰基硅烷为试剂,成功开发了一系列可见光诱导的氟烷基卡宾新反应。这些工作系统揭示了三氟及二氟乙酰基硅烷在光催化下的丰富化学特性:它们既可充当两亲性供体-受体卡宾前体,与炔烃、烯烃发生[2+1]环化构建张力环分子;又可作为卡拜阳离子等价体,经环丙烯鎓阳离子中间体被多种亲核试剂捕获,模块化合成氟烷基环丙烯;还能插入C—B键发散性合成氟烷基酮;也可用于无金属参与的C—H键烷基化;以及与异腈和亲核试剂的串联反应。贯穿这些工作的关键中间体是氟烷基酰基硅烷经可见光激发和自由基Brook重排生成的氟烷基硅氧卡宾。这一新型卡宾试剂的发展不仅拓展了酰基硅烷化学的范畴,也为含氟复杂分子的绿色、高效构建提供了新方法。未来,该领域有望在多组分反应、不对称催化及材料化学中发挥更大作用。
[1]Liu W C,Deng N P,Wang G,Yu R R,Wang X X,Cheng B W,Ju J G,Kang W M.J.Energy Chem.,2023,85:363-393.
[2]Gillis E P,Eastman K J,Hill M D,Donnelly D J,Meanwell N A.J.Med.Chem.,2015,58(21):8315-8359.
[3]Niu Z X,Hu J,Sun J F,Wang Y T.Eur.J.Med.Chem.,2024,271:116446.
[4]Luo Y C,Zhang X G.Chin.J.Chem.,2024,42(24):3499-3517.
[5]Lou Z Z,Hu J Y,Ni C F,Wang X,Hu J B.Chin.J.Chem.,2024,42(5):471-477.
[6]Hu J B.Acta Chim.Sin.,2024,82(2):103.
[7]Ni C F,Hu M Y,Hu J B.Chem.Rev.,2015,115(2):765-825.
[8]Shen X,Hu J B.Eur.J.Org.Chem.,2014,2014(21):4437-4451.
[9]Barata-vallejo S,Yerien D E,Ramírez J A,Postigo A.Org.Chem.Front.,2026,13(6):1938-1963.
[10]Knieb A,Surya P G K.Synthesis,2025,57(2):331-361.
[11]Zhang B,Zhang X,Wang J.Sci.China Chem.,2024,67(8):2448-2460.
[12]Ouyang Y,Qing F L.J.Org.Chem.,2024,89(5):2815-2824.
[13]Ma M Y,Wu J J,Zhang Q,Pang W,Liu C.Adv.Synth.Catal.,2026,368(8):e70414.
[14]Giri R,Fernandes A J,Katayev D.Acc.Chem.Res.,2025,58(13):2046-2060.
[15]Chen K W,Yusuf A,Xu X F.ChemCatChem,2026,18(2):e01604.
[16]Mykhailiuk P K.Chem.Rev.,2020,120(22):12718-12755.
[17]Mertens L,Koenigs R M.Org.Biomol.Chem.,2016,14(45):10547-10556.
[18]Jin F,Jiang B,Xu Y Y.Tetrahedron Lett.,1992,33(9):1221-1224.
[19]Jin F Q,Xu Y Y,Huang W Y.J.Chem.Soc.,Perkin Trans.,1993,(7):795.
[20]Johannsen L.Z.Anal.Chem.,1962,191(3):210.
[21]Ngo S C,Chung W J,Lim D S,Higashiya S,Welch J T.J.Fluor.Chem.,2002,117(2):207-211.
[22]Chung W J,Higashiya S,Welch J T.Tetrahedron Lett.,2002,43(33):5801-5803.
[23]Chung W J,Higashiya S,Oba Y,Welch J T.Tetrahedron,2003,59(50):10031-10036.
[24]Chung W J,Welch J T.J.Fluor.Chem.,2004,125(4):543-548.
[25]Fang X W,Wen S W,Jin P S,Bao W J,Liu S S,Cong H J,Shen X.ACS Catal.,2022,12(4):2150-2157.
[26]Song D L,Zhang Y X,He X Q,Zhou G,Zhang W L,Shen X.Eur.J.Org.Chem.,2025,28(11):e202401351.
[27]Jin P S,He X Q,Liu S S,Qi X T,Shen X.CCS Chem.,2026,8(3):1267-1275.
[28]Guo Y Y,Zhou G,Shen X.Chin.J.Chem.,2024,42(8):887-902.
[29]Li Y,Li Z,Chen S F,Wang J B.Chin.J.Chem.,2026,44(8):1258-1277.
[30]Hopkinson M N,Richter C,Schedler M,Glorius F.Nature,2014,510(7506):485-496.
[31]Arnold E S,Eckart-frank I K,Wilkerson-hill S M.ACS Catal.,2026,16(6):5245-5275.
[32]Zhang S Y,Xu M H.Chem.Soc.Rev.,2025,54(13):6505-6524.
[33]Lu L,Zhao J.Chem.Commun.,2026,62(2):389-397.
[34]Ahmad K H,Szostak M,Sivasankar C.Org.Biomol.Chem.,2026,24(4):734-766.
[35]Zhu Z B,Wei Y,Shi M.Chem.Soc.Rev.,2011,40(11):5534.
[36]Vicente R.Chem.Rev.,2021,121(1):162-226.
[37]Bach R D,Dmitrenko O.J.Am.Chem.Soc.,2004,126(13):4444-4452.
[38]Deboer C D.J.Chem.Soc.,Chem.Commun.,1972,(7):377.
[39]Kinjo R,Ishida Y,Donnadieu B,Bertrand G.Angew.Chem.Int.Ed.,2009,48(3):517-520.
[40]Wolff S,Agosta W C.J.Am.Chem.Soc.,1984,106(8):2363-2367.
[41]Zhou G,Shen X.Angew.Chem.Int.Ed.,2022,61(10):e202115334.
[42]Becker P,Priebbenow D L,Zhang H J,Pirwerdjan R,Bolm C.J.Org.Chem.,2014,79(2):814-817.
[43]Jemmis E D,Prasad B V.Organometallics,1992,11(7):2528-2533.
[44]Ciamician G L,Dennstedt M.Ber.Dtsch.Chem.Ges.,1881,14(1):1153-1163.
[45]Bonge H T,Pintea B,Hansen T.Org.Biomol.Chem.,2008,6(20):3670.
[46]Dherange B D,Kelly P Q,Liles J P,Sigman M S,Levin M D.J.Am.Chem.Soc.,2021,143(30):11337-11344.
[47]Rubin M,Rubina M,Gevorgyan V.Chem.Rev.,2007,107(7):3117-3179.
[48]Dian L Y,Marek I.Chem.Rev.,2018,118(18):8415-8434.
[49]Li P H,Zhang X Y,Shi M.Chem.Commun.,2020,56(41):5457-5471.
[50]Zafrani Y,Yeffet D,Sod-moriah G,Berliner A,Amir D,Marciano D,Gershonov E,Saphier S.J.Med.Chem.,2017,60(2):797-804.
[51]Xie Q Q,Hu J B.Acc.Chem.Res.,2024,57(5):693-713.
[52]Zhang Z Q,Zheng M M,Xue X S,Marek I,Zhang F G,Ma J A.Angew.Chem.Int.Ed.,2019,58(50):18191-18196.
[53]Zhou G,Yao Y,He X Q,Zhang W L,Liu S S,Shen X.Chem,2026,12(1):102721.
[54]Doyle M P.Chem.Rev.,1986,86(5):919-939.
[55]Lebel H,Marcoux J F,Molinaro C,Charette A B.Chem.Rev.,2003,103(4):977-1050.
[56]Harvey D F,Sigano D M.Chem.Rev.,1996,96(1):271-288.
[57]Priebbenow D L.Adv.Synth.Catal.,2020,362(10):1927-1946.
[58]Zhang H J,Priebbenow D L,Bolm C.Chem.Soc.Rev.,2013,42(21):8540.
[59]Moss R A,Zdrojewski T,Ho G J.J.Chem.Soc.,Chem.Commun.,1991,(14):946-947.
[60]Sakurai S,Inagaki T,Kodama T,Yamanaka M,Tobisu M.J.Am.Chem.Soc.,2022,144(3):1099-1105.
[61]Zhang Y Z,Zhou G,Gong X X,Guo Z Z,Qi X T,Shen X.Angew.Chem.Int.Ed.,2022,61(25):e202202175.
[62]Ali I,Lone M N,Aboul-enein H Y.Med.Chem.Commun.,2017,8(9):1742-1773.
[63]Ghani U.Eur.J.Med.Chem.,2022,239:114525.
[64]He Y,Huang Z L,Wu K K,Ma J,Zhou Y G,Yu Z K.Chem.Soc.Rev.,2022,51(7):2759-2852.
[65]Li Z Y,Zhang Z G,Zhang Z H,Zhou G,Zhang Y Z,Liu S S,Shen X.Sci.China Chem.,2024,67(11):3662-3668.
[66]Camerino E,Wong D M,Tong F,Körber F,Gross A D,Islam R,Viayna E,Mutunga J M,Li J Y,Totrov M M,Bloomquist J R,Carlier P R.Bioorg.Med.Chem.Lett.,2015,25(20):4405-4411.
[67]Shen X,Zhang W,Ni C F,Gu Y C,Hu J B.J.Am.Chem.Soc.,2012,134(41):16999-17002.
[68]Zhou G,Guo Z Z,Liu S S,Shen X.J.Am.Chem.Soc.,2024,146(6):4026-4035.
[69]Li J J,Zhao Y W,Yang J W,Li R Y,Cao Z Y,Wan X B.Eur.J.Org.Chem.,2021,2021(41):5690-5693.
[70]Ahmad Z,Li Y,Yang J J,Geng N B,Fan Y,Gou X Y,Sun Q Y,Chen J P.J.Hazard.Mater.,2022,425:127995.
[71]Ghaderi A,Khalili D,Havasel H.Tetrahedron,2025,187:134893.
[72]Xiao H W,Zhang Z Z,Fang Y W,Zhu L,Li C Z.Chem.Soc.Rev.,2021,50(11):6308-6319.
[73]Xin Z Q,Fischer D F,Peter R.Synlett,2008,2008(10):1495-1499.
[74]Yao Y,Zhou G,Liu S S,Qi X T,He X Q,Shen X.Chin.J.Chem.,2026,44(10):1624-1630.